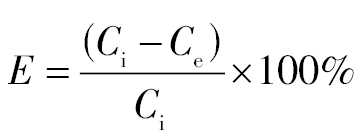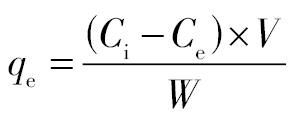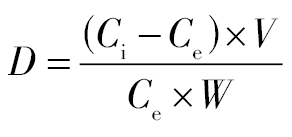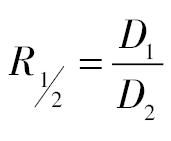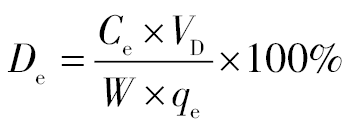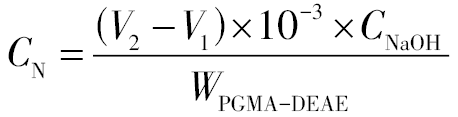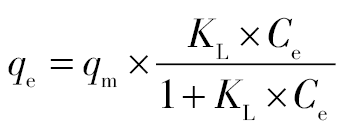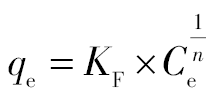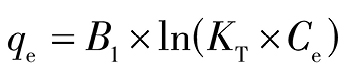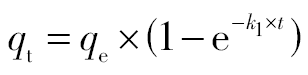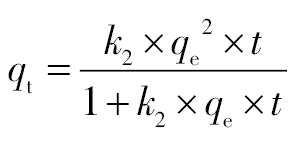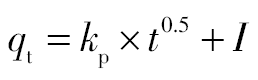目录图表
铂(Pt)属于贵金属,在地壳中含量甚少,仅为0.005 g·t−1,采掘冶炼较为困难,资源相对于日益增长的需求显得极其稀缺。因而将含铂的废料作为二次资源加以回收利用受到广泛重视。含铂的废料来源十分广泛,如电子电器工业废料、首饰装饰工业废料、石油化学及汽车工业废料、医疗部门废料等。采用湿法冶金技术从各种含铂的废料中回收铂,是将废料部分或全部溶解,然后从溶液或不溶残渣中回收铂。部分溶解是由于铂具有相当稳定的化学性质,一般先采用无机酸浸出含铂废料中的贱金属,铂则留在残渣中富集得到铂精矿。此过程中,铂总会进入溶液,虽浓度很低,但仍应回收。全部溶解一般是先用强化浸出体系将铂与贱金属一道溶解浸出,然后再从溶液中选择性提纯回收铂[1–3]。
无论是从第一种还是第二种浸出液中回收铂,都存在浸出液中铂离子(Pt(Ⅳ))浓度低、杂质金属离子种类多、浓度高等问题。因此,迫切需要发展高效的针对低浓度复杂体系中Pt(Ⅳ)的富集、回收新技术。吸附分离技术[4–6]因其高效、环境友好和适用于低浓度复杂体系中金属离子的去除与回收,在废水处理和资源综合利用等方面具有重要研究和应用价值。吸附分离技术已被证明是从不同介质中回收Pt(Ⅳ)的一种有效手段[7–8]。例如Nastasovic等[9]利用悬浮共聚合成了用乙二胺改性的大孔聚(甲基丙烯酸缩水甘油酯-乙二醇二甲基丙烯酸酯)(PGME)吸附剂,其胺基含量可达2.93 mmol·g−1,对Pt(Ⅳ)的吸附容量可达1.3 mmol·g−1,并在100 min内实现吸附平衡。设计和制备对Pt(Ⅳ)有更好吸附容量、吸附速率、选择性和稳定性的吸附材料依然是Pt(Ⅳ)吸附回收亟待解决的问题。
大孔树脂是一类结构为大孔状的有机高分子交联聚合物。市售大孔树脂多为白色、乳白色或淡黄色的球状颗粒,多孔结构,比表面积较大。大孔树脂具有使用成本低、污染小、吸附目标产物速率快、效率高、容量大等优点[10–11],已广泛应用于金属离子吸附分离领域。例如,黄超[12]报道了一种半胱氨酸改性的大孔聚(甲基丙烯酸缩水甘油酯-乙二醇二甲基丙烯酸酯)吸附剂的制备,并将其用于溶液中Cu2+的吸附与富集,半胱氨酸含有高密度的氨基和羧基,可以螯合重金属,对Cu2+的吸附容量达到63 mg·g−1。
聚甲基丙烯酸缩水甘油酯(PGMA)树脂是一种高度通用的聚合物吸附树脂,可以通过表面环氧基的开环反应方便地引入不同的官能团(如胺、醇和酸酐等)。PGMA树脂的应用极为广泛,如催化剂载体[13–14],药物、基因和细胞载体[15–16],吸附剂[17–18]和构建更复杂结构的框架[19–20]。PGMA吸附树脂作为金属离子的吸附剂中间载体[21],具有表面改性容易且高效的优势。通过各种配体(如乙二胺[22–24]、二乙烯三胺[25]、三乙烯四胺[26–27]、聚乙烯亚胺[18,28]、亚氨基二乙酸[29]、氨基烷基羧酸盐和氨基烷基膦配体[30])对PGMA微球进行功能化修饰,用作不同金属离子的高效吸附剂。这些功能化PGMA微球可以高效吸附溶液中Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Hg(Ⅱ),Cd(Ⅱ),Pb(Ⅱ),Zn(Ⅱ),Nd(Ⅲ),Pt(Ⅳ),Pd(Ⅱ),Cr(Ⅵ)和As(Ⅴ)等金属离子。 Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Hg(Ⅱ),Cd(Ⅱ),Pb(Ⅱ),Zn(Ⅱ),Pt(Ⅳ),Pd(Ⅱ)和Nd(Ⅲ)与功能化PGMA微球以络合配位作用被吸附,而其他金属离子如Pt(Ⅳ),Cr(Ⅵ)和As(Ⅴ)则以静电吸引方式被功能化PGMA微球吸附。大孔PGMA吸附树脂[31]是一种新型的大孔吸附树脂,与常见市售大孔树脂不同,其含有大量环氧基团,是一类平台化合物,新型大孔PGMA树脂同时具有普通PGMA吸附树脂的表面改性容易且高效的优点,和普通市售大孔树脂相比具有比表面积大、吸附目标产物速率快、效率高、容量大的优势。例如,Sun等[32]报道了一系列高效多孔的PGMA-N吸附剂及同时除去溶液中的Cu(Ⅱ)和胺甲恶唑,并发现该多孔PGMA-N吸附剂对Cu(Ⅱ)的饱和吸附容量为0.794 mmol·g−1。
二乙基胺基乙基(DEAE)[33]是一种弱碱性离子交换基团,DEAE离子交换树脂被广泛用于分离提纯多糖、肽、核苷酸、酶、血清组分和病毒以及金属离子等。例如Majdoubi等[34]报道了一种环境友好的壳聚糖-DEAE修饰的纤维素基复合吸附剂并用于同时去除溶液中的Pb(Ⅴ)和As(Ⅴ),Pb(Ⅴ)和As(Ⅴ)的饱和吸附容量分别为1.06和0.56 mmol·g−1。DEAE也可能成为一种吸附Pt(Ⅳ)的优良配体,一方面是因为Pt(Ⅳ)常以PtClx(OH)6-x2−等络阴离子形式存在于盐酸体系的溶液中,而PGMA-DEAE在较低酸度下叔胺基容易质子化形成带正电的铵根离子,可以依靠静电吸引原理吸附溶液中的PtClx(OH)6-x[24]。另一方面,N元素与Pt(Ⅳ)的配位能力也比较好,可以利用PGMA-DEAE中N与Pt(Ⅳ)的络合配位作用吸附溶液中的Pt(Ⅳ)[24]。
因此,本研究将以DEAE功能化的大孔PGMA微球(PGMA-DEAE)为吸附剂用于从模拟废液中选择性回收Pt(Ⅳ),并系统研究其吸附性能和吸附机制。
PGMA-DEAE由中国科学院过程工程研究所采用膜乳化技术制备并提供,也可从中科森辉微球技术(苏州)有限公司购买得到,六氯合铂酸(H2PtCl6)、氯化铁(FeCl3)、氯化铜(CuCl2)、氯化钴(CoCl2)、氯化镍(NiCl2)、氯化铬(CrCl3)、氯化铝(AlCl3)及其他试剂均购买于中国国药集团化学试剂有限公司,均为市售分析纯,实验用水为超纯水。
实验所用仪器为场发射扫描电子显微镜(FESEM,JEOL JSM 7200F,日本),有机元素分析仪(EA,Elemantar Vario EL cube,德国),pH计(Mettler Toledo,瑞士),全自动比表面及孔隙度分析仪(BET,Micromeritics ASAP2460,美国),X射线光电子能谱仪(XPS,Thermofisher ESCALAB 250Xi,美国),X射线衍射仪(XRD,Bruker D8 Focus,德国),热重仪(TG,耐驰 STA449 F3 Jupiter,德国),高性能全自动压汞仪(Micromeritics AutoPore Ⅳ9500,美国),电感耦合等离子体原子发射光谱仪(ICP-OES,PekinElmer,美国)。
将充分干燥的样品喷碳后涂覆于导电胶带进行SEM表征,加速电压10000 V。吸附剂中C,H和N元素含量用CHN元素分析仪测量,每个样品平行两份,质量误差<3%。BET: 吸附气体为N2,脱气温度为120 ℃,脱气时间为12 h。XPS: X射线源为Al Kα,离子枪-能量范围为100~4000 eV,真空度为8×10⁻⁸ Pa,入射角为90°,功率为72 W; 分辨率为0.4 eV。XRD: 取适量干燥粉末置于样品台,XRD用Cu Kα辐射(40 kV,20 mA,λ=0.154051 nm,扫描范围为5°~90°。TG: 取干燥粉末,氩气气氛,流量为18 L·min−1,升温速度为10 ℃·min−1,温度范围为25~1000 ℃。吸附前后溶液中金属离子浓度采用ICP-OES测定,每个样品平行3份,误差<3%。吸附后溶液平衡pH(pHe)用pH计测量。
Pt(Ⅳ)吸附实验: 取0.05 g干燥的PGMA-DEAE吸附剂于具塞三角瓶中,加入10 ml不同酸度值(CHCl=2 mol·L−1,CHCl=1 mol·L−1和pH=1~6),不同Pt(Ⅳ)浓度(CPt=0.2~8 mmol·L−1)的待吸附溶液,然后将具塞三角瓶置于恒温水浴振荡器中,在25 ℃和200 r·min−1转速下恒温吸附一定时间(t=1~60或120 min)后取样分析溶液的金属离子浓度和pHe。金属离子吸附率(E,%)和吸附量(qe,mmol·g−1)的计算方法分别见式(1,2)。
混合吸附实验: 将Pt(Ⅳ),Cr(Ⅱ),Al(Ⅲ),Fe(Ⅲ),Co(Ⅱ),Cu(Ⅱ)和Ni(Ⅱ)等金属离子配置成不同酸度值(CHCl=2 mol·L−1,CHCl=1 mol·L−1和pH=1~6),各金属离子浓度都为0.1 mmol·L−1的混合溶液,吸附操作与Pt(Ⅳ)吸附实验一致,在25 ℃和200 r·min−1转速下恒温吸附120 min后取样分析溶液的每种金属离子浓度和pHe。分配比(D,L·g−1)和相对选择性分离系数(R)的计算方法分别见式(3,4)。(1)(2)(3)(4)式中,Ci和Ce分别表示金属离子在待吸附溶液中的起始浓度和金属离子在吸附反应结束后溶液中的平衡浓度(mmol·L−1),V表示待吸附溶液的总体积(ml),W表示加入的干燥PGMA-DEAE吸附剂的质量(g),式(4)中的下标1代表Pt(Ⅳ),2代表其他的金属离子。
Pt(Ⅳ)解吸实验: 将吸附了一定质量Pt(Ⅳ)的吸附剂(PGMA-DEAE-Pt)进行离心分离、洗涤、干燥后备用。用硫脲浓度为10 g·(100 ml)−1、盐酸浓度为1 mol·L−1的酸性硫脲溶液为PGMA-DEAE-Pt的解吸液。首先称取0.05 g干燥的PGMA-DEAE-Pt于具塞三角瓶中,然后加入10 ml酸性硫脲解吸液,在25 ℃和200 r·min−1转速下恒温解吸60 min。解吸率(De,%)的计算方法见式(5)。(5)式中,Ce指解吸结束后解吸液中金属离子的平衡浓度(mmol·L−1),VD指加入的酸性硫脲解吸液总体积(ml),W表示加入负载了Pt(Ⅳ)的干燥PGMA-DEAE-Pt的质量(g),qe为加入负载了Pt(Ⅳ)的干燥PGMA-DEAE-Pt中Pt(Ⅳ)的吸附量(mmol·g−1)。
循环实验: 用稀氨水和水反复洗涤上述经Pt(Ⅳ)吸附和酸性硫脲解吸后的PGMA-DEAE,然后用水洗涤至近中性,最后将其干燥,完成PGMA-DEAE的活化与再生。再生后的PGMA-DEAE不断重复此吸附-解吸-活化再生循环实验,并计算每次循环中Pt(Ⅳ)的吸附率和解吸率。
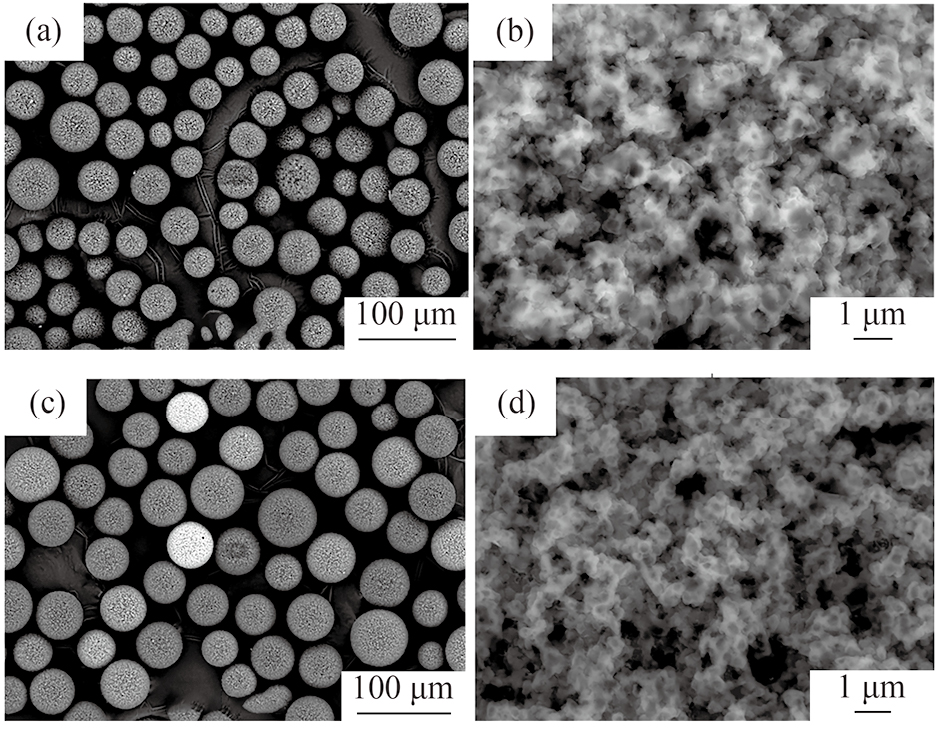
图1(a,b)为PGMA-DEAE的SEM图像。SEM图像表明PGMA-DEAE有很好的分散性,通过smileview粒径测量软件随机测量SEM图像中300个粒子的粒径尺寸,发现PGMA-DEAE为尺寸在15~55 μm之间,平均粒径约为34 μm的球形颗粒,表面粗糙,存在大量孔结构。PGMA-DEAE吸附Pt(Ⅳ)后的SEM图像如图1(c,d)所示,从图中可以看出,吸附Pt(Ⅳ)前后,吸附剂的外观形貌没有显著改变,表明Pt(Ⅳ)吸附后不会破坏吸附剂表面形貌和结构。进一步采用氮气吸脱附法和压汞法对PGMA-DEAE的微孔和大孔结构进行表征。全自动氮气吸附法测出PGMA-DEAE微孔结构孔容仅为0.0035 cm3·g−1,微孔比表面积为0.75 m2·g−1。压汞法结果表明,PGMA-DEAE的孔隙率为65.91%,平均孔径为213.1 nm,总孔容为1.48 cm3·g−1,总孔面积为27.87 m2·g−1。证明PGMA-DEAE具有很丰富的大孔结构,几乎没有微孔结构,这些大孔结构可有效提高金属离子在吸附剂孔内扩散速度,提高吸附剂比表面积,有效提高PGMA-DEAE对Pt(Ⅳ)的吸附速率和吸附容量。
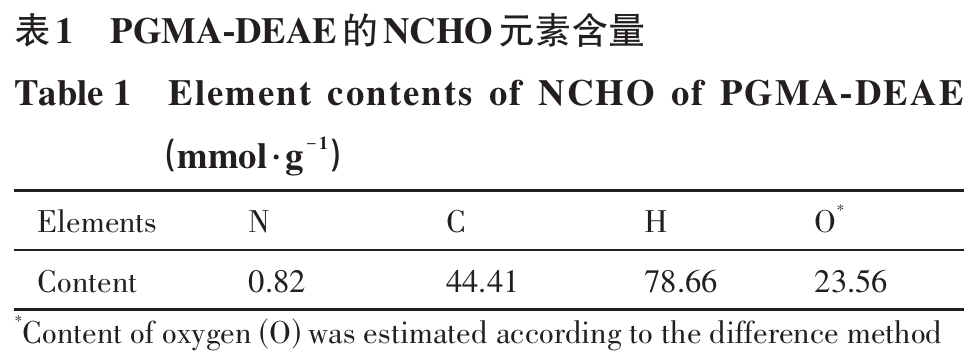
采用NCH元素分析法测定PGMA-DEAE中NCH各元素的含量,样品平行两份,结果取平均值,其中O元素含量采用差减法计算得到,NCHO元素含量见表1,元素分析结果计算得出氮元素的平均含量nN为0.82 mmol·g−1,氧元素的平均键合量nO为23.56 mmol·g−1。N和O元素有望成为Pt(Ⅳ)吸附的活性中心。
| Elements | N | C | H | O* |
|---|---|---|---|---|
| Content | 0.82 | 44.41 | 78.66 | 23.56 |
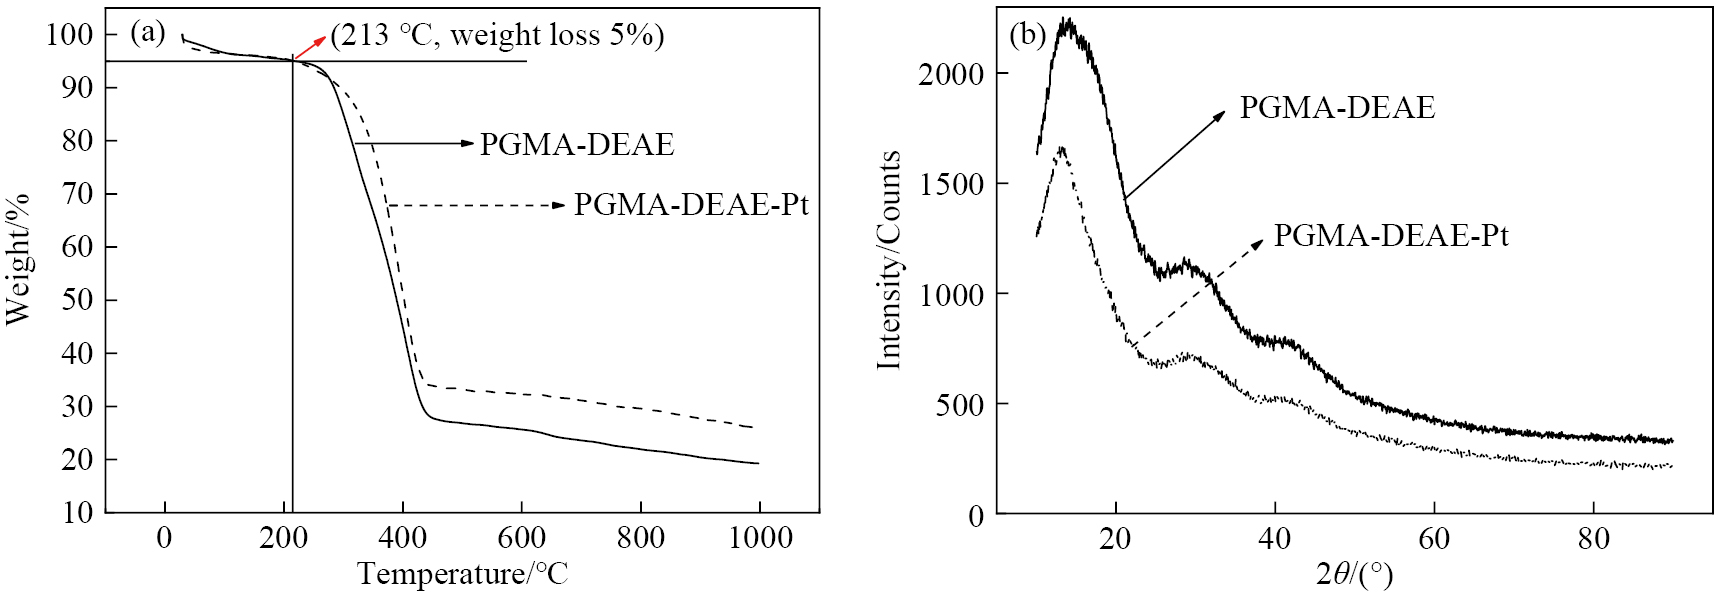
PGMA-DEAE的热稳定性通过TG分析来进行衡量,结果如图2(a)所示。TG显示当热重损失率为5%时所对应的温度超过了200 ℃。表明PGMA-DEAE具有较好的热稳定性,即PGMA-DEAE可在较高温度条件下使用。另外,吸附Pt(Ⅳ)的PGMA-DEAE-Pt的剩余质量高于没有吸附Pt(Ⅳ)的PGMA-DEAE,进一步证明Pt(Ⅳ)已经负载于吸附剂上。XRD表征结果如图2(b)所示,吸附前后的PGMA-DEAE和PGMA-DEAE-Pt均只有2θ在10°~45°处出现了3个大而宽的不同高度的峰,没有典型的晶体峰出现,说明Pt(Ⅳ)没有在吸附剂表面沉淀形成晶体铂化合物或被还原生成金属铂晶体。
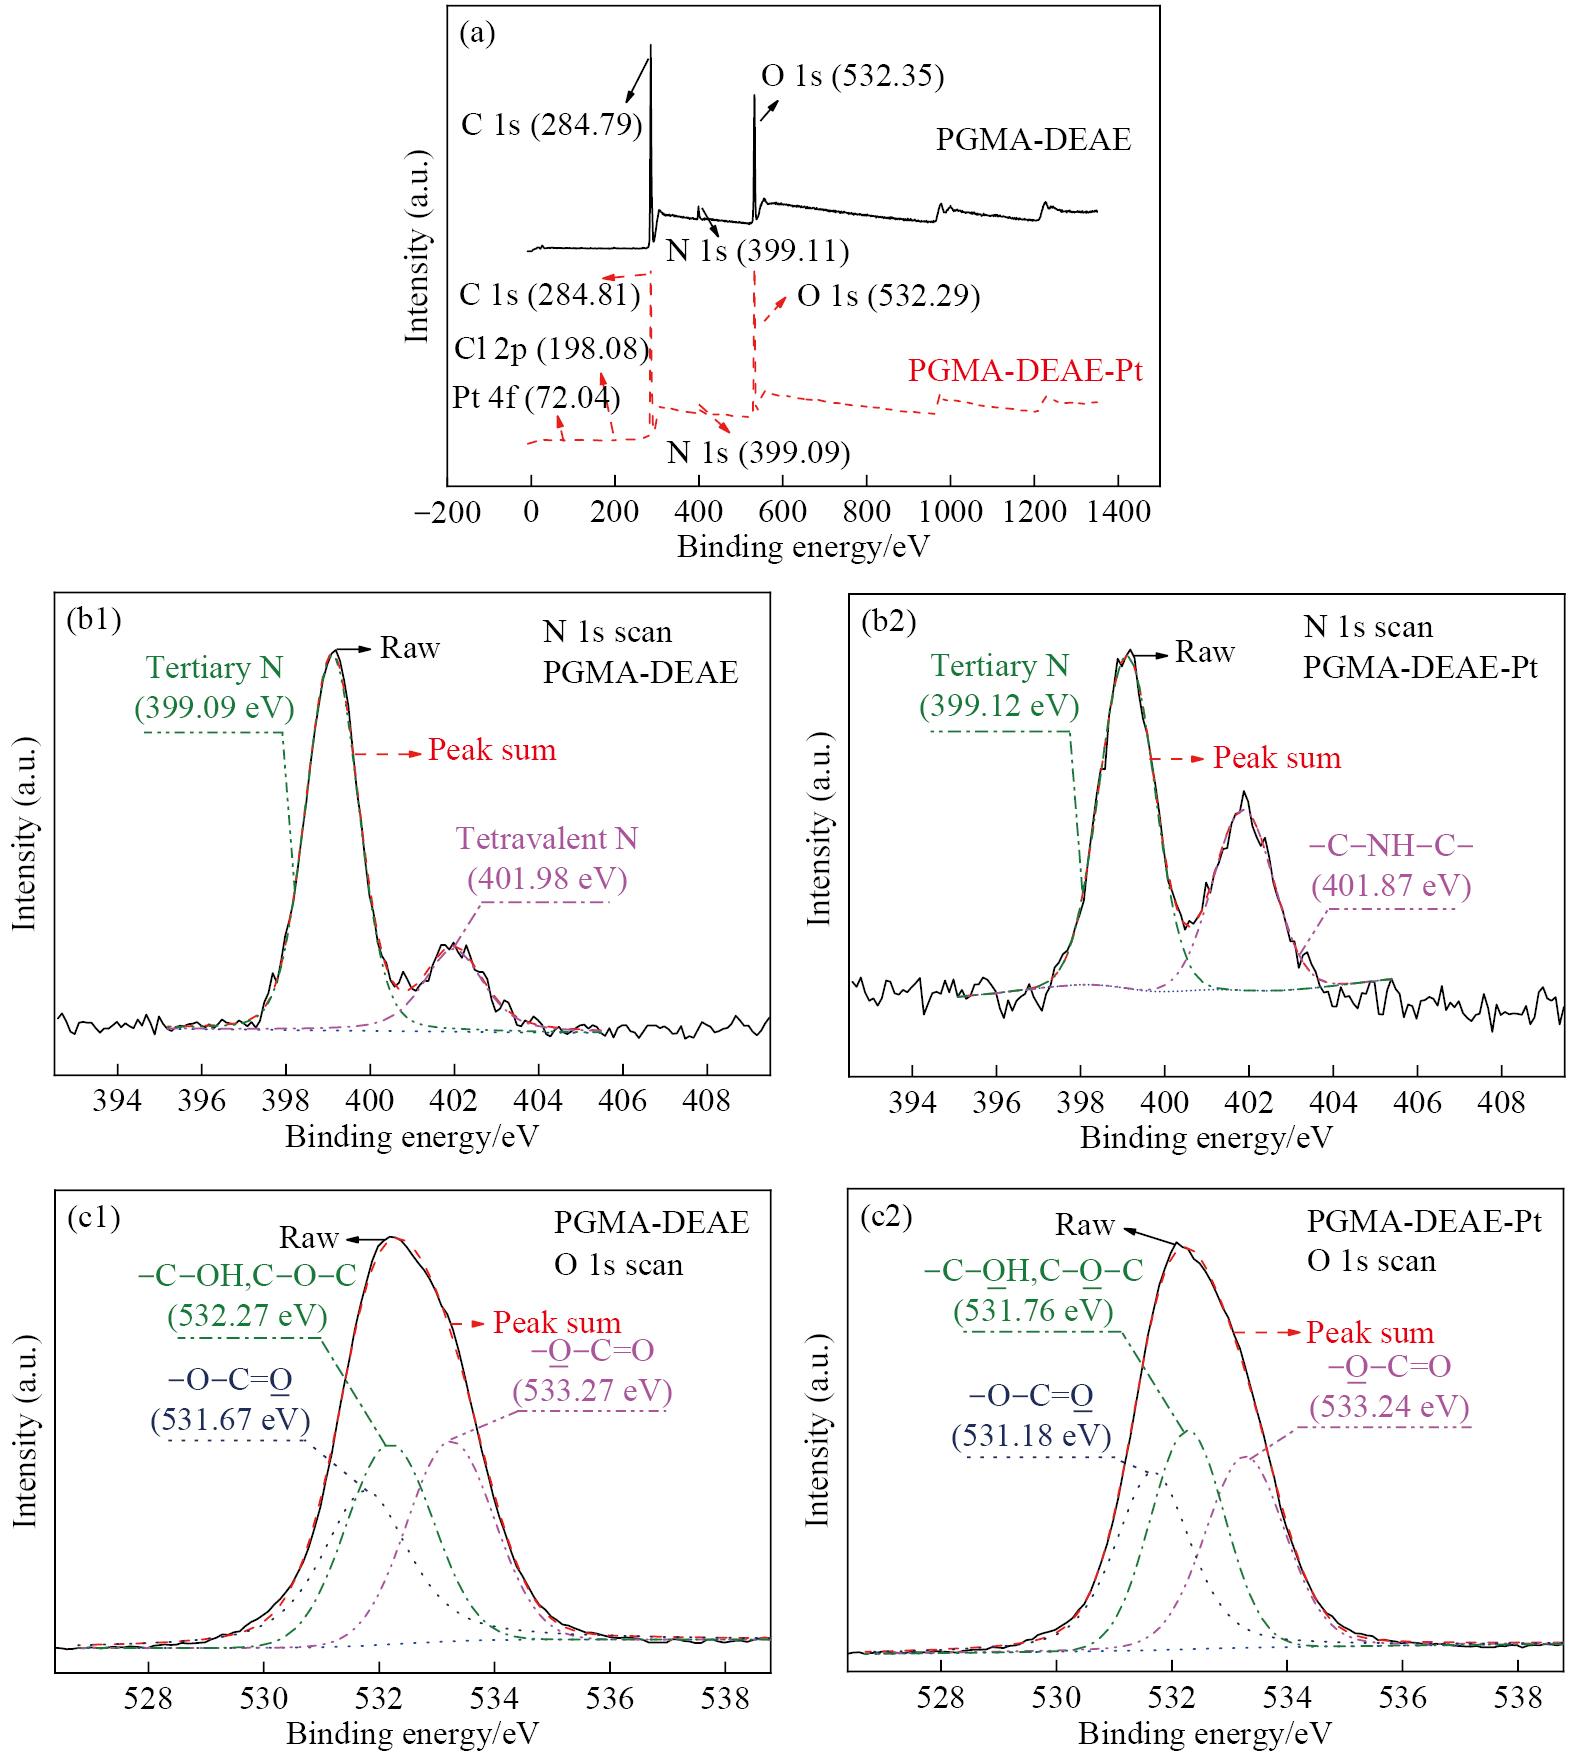
Pt(Ⅳ)吸附前后吸附剂的XPS谱图如图3所示。其中图3(a)为PGMA-DEAE和PGMA-DEAE-Pt的全谱扫描图,3(b1~c2)为N 1s和O 1s的XPS精确扫描谱图。通过XPS全谱扫描图可以看出,PGMA-DEAE和PGMA-DEAE-Pt均出现了CNO的特征谱峰,PGMA-DEAE-Pt多了72.04 eV附近+4价Pt 4f的特征谱峰,进一步说明Pt(Ⅳ)已经负载到PGMA-DEAE上,且吸附后并没有发生氧化还原反应。Pt(Ⅳ)吸附前后C 1s峰没有明显改变,说明Pt(Ⅳ)吸附前后C的化学环境没有显著改变,可能C没有直接参与和Pt(Ⅳ)的配位过程。Pt(Ⅳ)吸附后,吸附剂上的N 1s峰和O 1s的结合能均有不同程度的变化,为了进一步确认吸附剂中N和O的化学形态及与Pt(Ⅳ)的配位情况,我们进一步对Pt(IV)吸附前后N 1s和O 1s进行精确扫描和分峰处理。由PGMA-DEAE的N 1s谱可以看出,PGMA-DEAE中N 1s峰分裂为了399和402 eV附近的两个子峰,其中399.09 eV的峰面积远高于401.98 eV的峰面积,说明PGMA-DEAE的胺基主要以叔胺基形式存在,但有很小部分叔胺基可能与溶液中H+发生了配位,形成了带正电的质子化季铵基,使得N 1s在较高结合能处出现了一个极小的峰。PGMA-DEAE-Pt的N 1s峰依然被分裂为了399和402 eV附近的两个子峰,在Pt(Ⅳ)吸附后两个子峰的结合能大小变化并不显著,但是高结合能处的子峰吸收峰面积较Pt(Ⅳ)吸附前有了显著增加,说明吸附过程中N参与了与Pt(Ⅳ)的配位,并使N 1s峰移向了高结合能处。由O 1s的XPS图谱可以看出,Pt(Ⅳ)吸附前后在531,532和533 eV附近出现了3个峰,他们分别对应酯基中的双键氧(–OC=O)、羟基(C–OH)和酯基中的单键氧(O–C=O)。在Pt(Ⅳ)吸附后这些含氧官能团的电子结合能只发生微弱的移动,说明这些含氧官能团可能对Pt(Ⅳ)的吸附作用贡献相对较小。
溶液酸度是影响金属离子存在状态以及吸附过程最重要的因素之一,也是研究吸附机制的重要手段。酸度对PGMA-DEAE吸附Pt(Ⅳ)的影响如图4(a)所示。实验酸度范围为CHCl=2 mol·L−1,CHCl=1 mol·L−1和pH=1~6。当HCl浓度较高(≥1 mol·L−1),Pt(Ⅳ)的吸附效率比较低,并且随着HCl浓度的降低而迅速上升。当1≤pH≤4时,Pt(Ⅳ)的吸附效率随溶液pH增加而迅速上升,当pH为4左右时,Pt(Ⅳ)的吸附效率达到最高,随后继续增加溶液pH,Pt(Ⅳ)的吸附效率将随pH增加而开始缓慢下降。这可能与Pt(Ⅳ)在溶液中的存在状态以及PGMA-DEAE的表面官能团存在状态及表面电荷性质有关。Pt(Ⅳ)是铂的重要氧化态,盐酸体系中,Pt(Ⅳ)极易与Cl−和OH−形成多种六齿配合物PtClx(OH)6-x2−。当盐酸浓度高于0.1 mol·L−1时,Pt(Ⅳ)主要以PtCl62−形式存在,随着盐酸浓度降低,pH增加,PtCl62−逐渐转变为PtCl5(OH)2−和PtCl4(OH)22−。
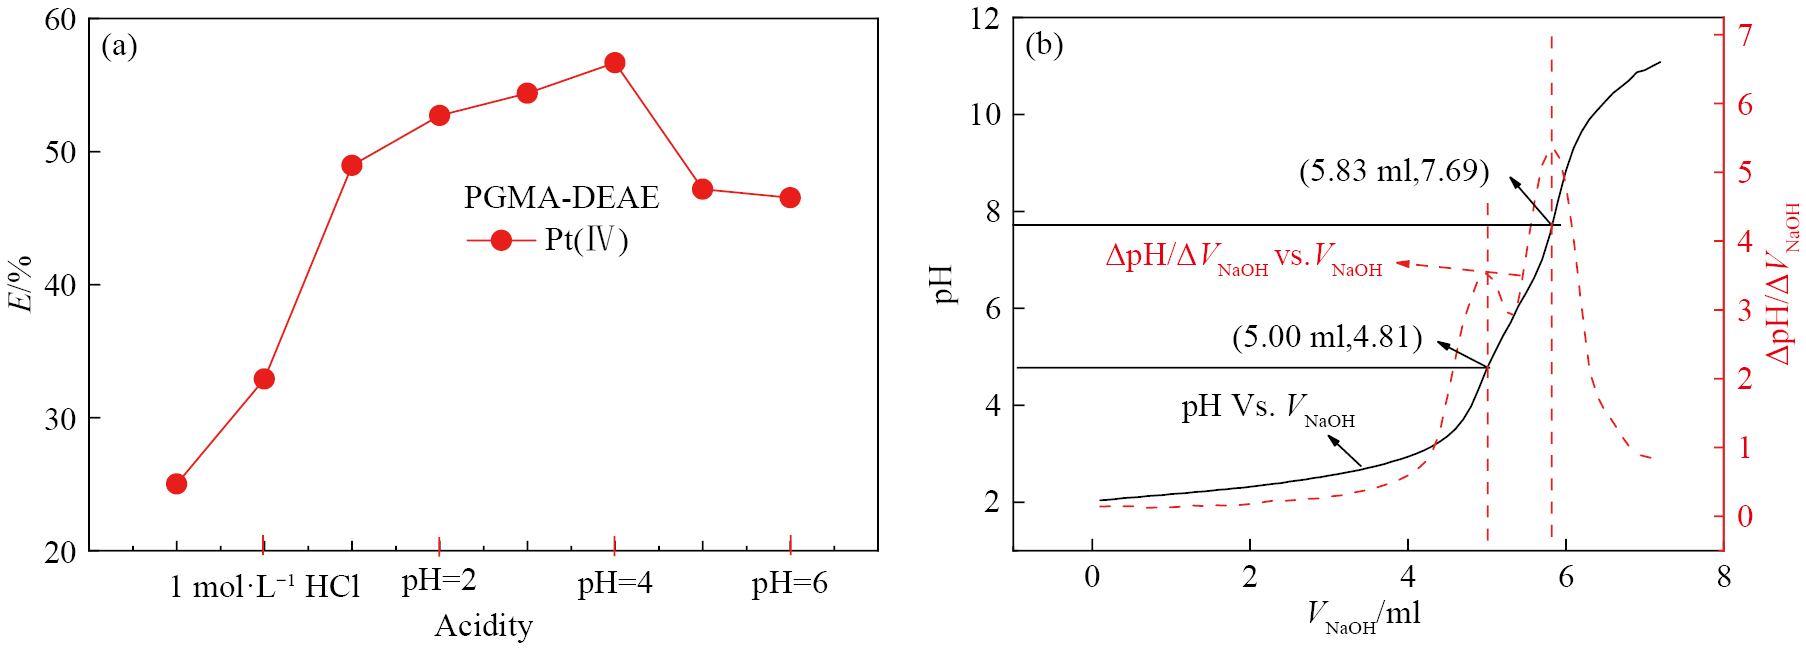
采用pH滴定法对PGMA-DEAE表面胺基的存在状态及含量进行测定。向分散在过量HCl溶液中的PGMA-DEAE中逐次加入一定体积的标准NaOH溶液,并记录每次滴加NaOH溶液后体系的平衡pH,测试结果如图4(b)所示。该图显示了PGMA-DEAE溶液的平衡pH与VNaOH之间的关系曲线以及ΔpH/ΔVNaOH(pH对VNaOH的一阶偏导,即pH的变化率(ΔpH)与VNaOH变化率(ΔVNaOH)之间的比值)与VNaOH之间的关系曲线。pH滴定起始,溶液中HCl浓度较高,PGMA-DEAE的胺基主要以带正电的质子化铵根离子R3NH+形式存在,随着NaOH的逐滴加入,溶液pH值逐渐升高,溶液中的铵根离子R3NH+去质子化后逐渐转变为自由叔胺R3N。其中的V1和V2分别为溶液中剩余HCl和PGMA-DEAE上的铵根离子R3NH+的滴定终点。-OH和-O-C=O的酸性和碱性太弱,在pH滴定过程中,其状态变化忽略不计。根据pH滴定曲线的结果(图4(b)),PGMA-DEAE上的胺基含量可以按照下式进行计算[35]。
胺基的含量为(CN,mmol·g−1):(6)式中,(V2–V1)是滴定铵根离子转变为自由叔胺所消耗的NaOH溶液的体积(ml),WPGMA-DEAE为PGMA-DEAE的质量(0.01 g),CNaOH为标准NaOH溶液的浓度(10 mmol·L−1)。根据pH滴定结果计算叔胺基含量为0.83 mmol·g−1。PGMA-DEAE总含N量为0.83 mmol·g−1,与有机元素分析得到的N元素总含量0.82 mmol·g−1十分接近,证明pH滴定方法测定吸附剂上的胺基含量是可行的。根据pH滴定实验的结果,还可以推断出溶液中PGMA-DEAE中胺基的存在状态与溶液pH的关系。经历了两个变化阶段,当溶液pH≤4.81时,胺基全部以带正电的质子化铵根离子形式存在。随着NaOH的不断加入,溶液pH增加,当pH从4.81增加到7.69时,铵根离子开始逐渐去质子化,转变为自由叔胺基,直至pH为7.69,铵根离子完全转变为自由的叔胺基状态,继续增加溶液pH,胺基状态不再改变。
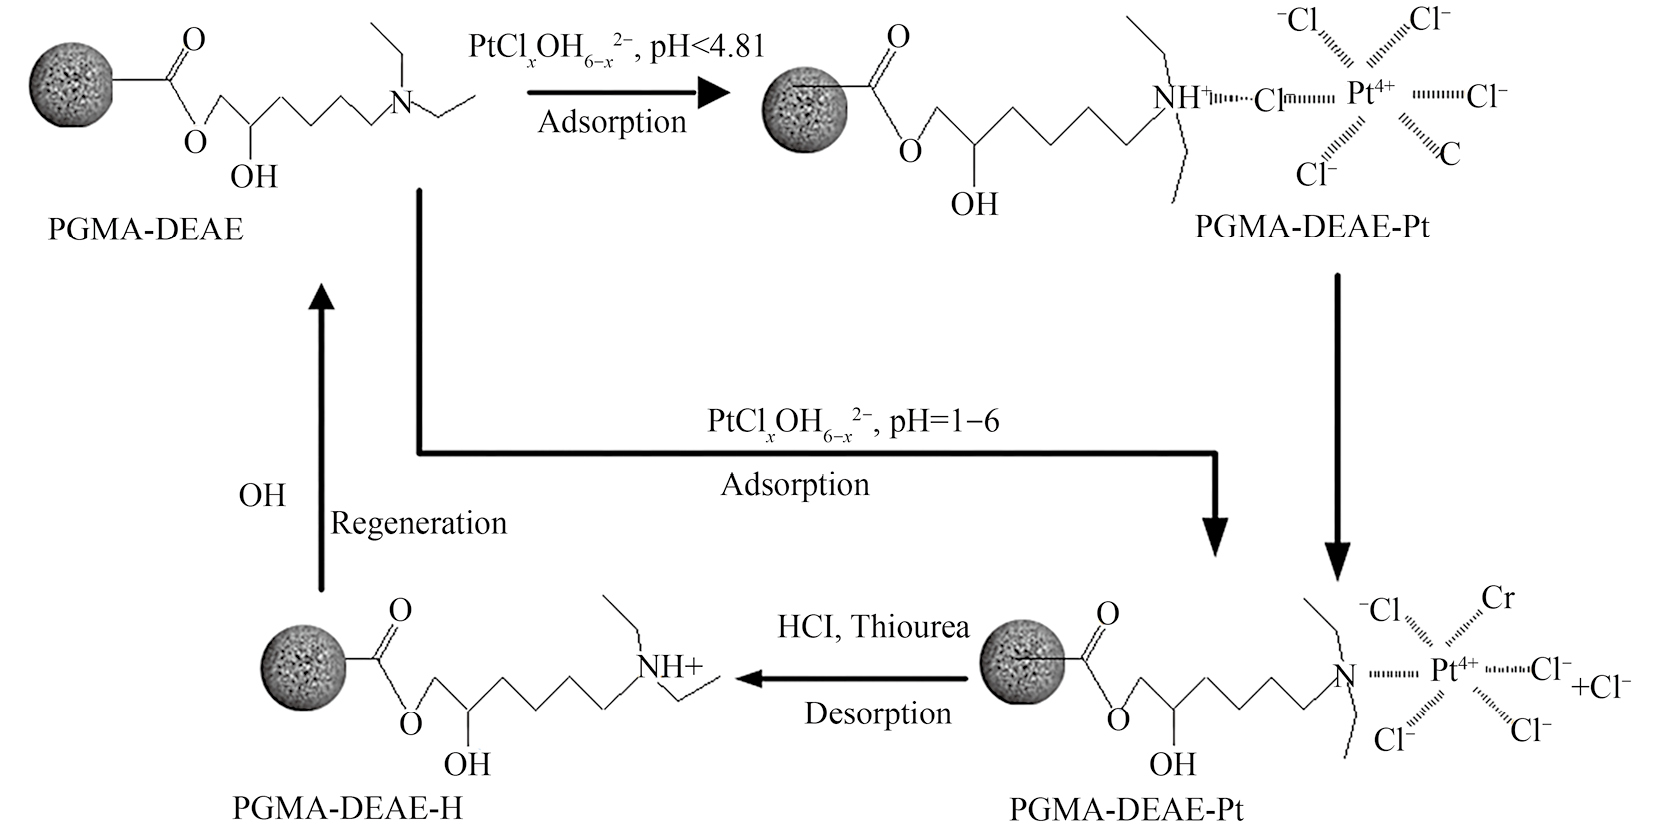
以上分析可以解释随着pH的增加,金属离子在PGMA-DEAE上吸附量的变化行为。HCl体系中,随着pH增加,Pt(Ⅳ)则在整个实验酸度范围内以负二价络阴离子PtClx(OH)6-x2−形式存在。当CHCl≥1 mol·L−1时,此时溶液中H+浓度非常高,PGMA-DEAE上的胺基与H+结合趋势很大,很难与Pt(Ⅳ)配位,此时Pt(Ⅳ)的吸附效率较低。由此可以看出,PGMA-DEAE带正电的质子化季胺基与带负电的PtClxOH6-x2−的静电吸引对Pt(Ⅳ)的吸附所起作用相对较小。因此在很高酸度下(CHCl≥1 mol·L−1时),当适当添加Pt(Ⅳ)优良络合剂(如硫脲)时,尤其适合Pt(Ⅳ)从PGMA-DEAE上解吸。在pH为1~6时,Pt(Ⅳ)始终以带负电的络阴离子存在于溶液中。pH<4.81时,PGMA-DEAE的N元素以带正电的质子化铵根离子形式存在。当pH在1~4.81范围时,一方面,在较低pH值下,溶液中的Pt(Ⅳ)可以以带负电的络阴离子与带正电的PGMA-DEAE以静电吸引作用被吸附。另一方面,溶液中H+的浓度大大降低,PGMA-DEAE上的胺基与H+配位能力下降,与Pt(Ⅳ)的配位能力迅速上升,Pt(Ⅳ)迅速取代与胺基结合的H+而被PGMA-DEAE以络合配位原理吸附,所以pH为1~4.81范围之间时,Pt(Ⅳ)的吸附率随溶液pH增加而升高。证明PGMA-DEAE带正电的质子化季胺基与带负电的PtClxOH6-x2−的静电吸引对Pt(Ⅳ)的吸附起辅助作用,Pt(Ⅳ)与N元素的络合配位作用对Pt(Ⅳ)的吸附起主要作用。进一步增加溶液pH至6左右,Pt(Ⅳ)的吸附率则开始缓慢下降,虽然随着溶液pH的继续增加,H+浓度不断下降,Pt(Ⅳ)取代铵根离子中的H+与N元素络合配位趋势增强。但是pH>4.81以后,随着铵根离子的去质子化,PGMA-DEAE表面电正性不断减小,与带负电的PtClx(OH)6-x2−静电吸引不断减小,阻碍了Pt(Ⅳ)与PGMA-DEAE的靠近,导致Pt(Ⅳ)的吸附效率缓慢下降。根据以上推导,绘制了PGMA-DEAE对溶液中Pt(Ⅳ)的吸附解吸原理示意图,如图5所示。
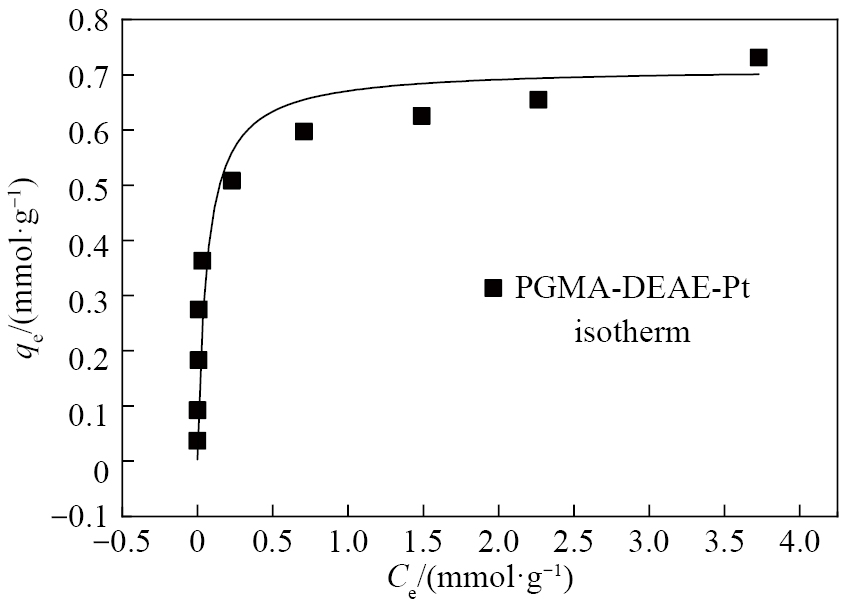
图6给出了吸附溶液温度为25 ℃下,Pt(Ⅳ)的平衡浓度与Pt(Ⅳ)在PGMA-DEAE上平衡吸附量(qe)的关系图。从图中可以看出,随着溶液平衡浓度的增加,吸附量经历了先快速增加后缓慢增加直至吸附饱和,在吸附溶液温度为25 ℃下,PGMA-DEAE对Pt(Ⅳ)的饱和吸附量为0.73 mmol·g−1。为了进一步说明吸附剂与吸附质之间的相互作用,等温吸附线的数据用分别用经典等温吸附模型Langmuir,Freundlich和Temkin模型方程进行拟合。
Langmuir等温吸附模型拟合方程[36]:(7)
Freundlich等温吸附模型拟合方程[37]:(8)
Temkin等温吸附模型拟合方程[38]:(9)式中,Ce是金属离子在溶液中平衡浓度(mmol·L−1),qm表示该温度下吸附剂对金属离子的最大单层饱和吸附量(mmol·g−1),KL表示亲和力常数(L·mmol−1),qe表示金属离子的平衡吸附量(mmol·g−1),KF是与吸附容量相关的Freundlich常数((mmol·g−1)·(L·mmol−1)),表示与亲和力大小相关的Freundlich常数,该值的大小可以说明吸附等温线的类型,如不可逆吸附(=0),自发吸附(0<<1),和非自发吸附(>1),B1是与吸附热相关的参数(mmol·g−1),KT是与最大键合能有关的平衡键合常数(L·mmol−1)。
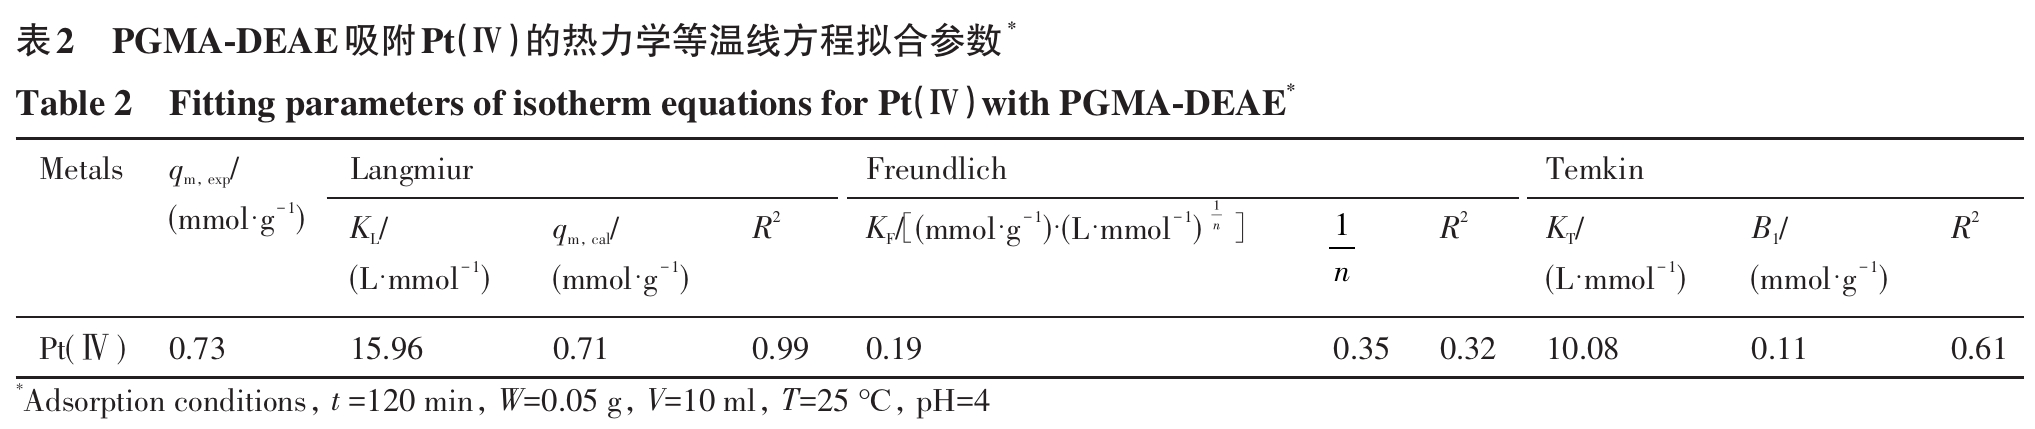
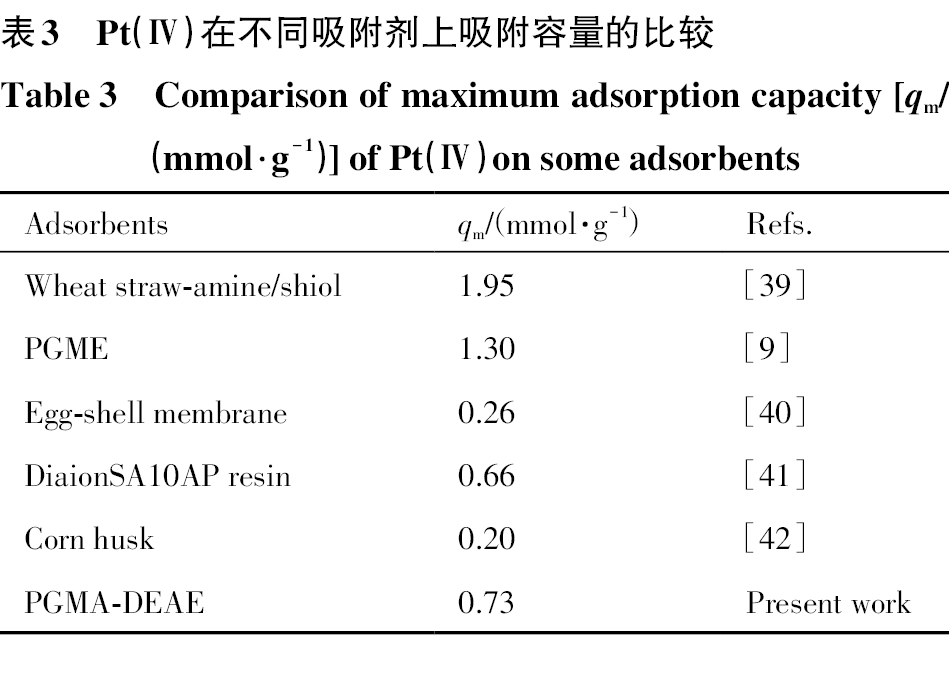
用Langmuir,Freundlich和Temkin方程对吸附等温线进行拟合,拟合参数见表2。Langmuir拟合所得的相关系数(R2)为0.99,远大于Freundlich和Temkin方程对吸附等温线的拟合结果,Langmuir拟合计算得到饱和吸附量(qm,cal=0.71 mmol·g−1),与实际实验得到的饱和吸附量(qm,exp=0.73 mmol·g−1)也很接近。Langmuir等温吸附方程与实验数据吻合更好,证明该吸附属于Langmuir类型的等温吸附。所以该吸附符合Langmuir吸附的条件假设,即吸附质是以单分子层形式均匀覆盖在吸附剂表面上,属于典型的化学吸附。将本文中PGMA-DEAE对溶液中Pt(Ⅳ)的吸附容量与文献中的其他不同类型吸附剂对溶液中Pt(Ⅳ)的吸附容量进行比较,结果列于表3。对比可知,PGMA-DEAE对Pt(Ⅳ)的吸附容量与大多数吸附剂相比较高,但低于PGME(1.30 mmol·g−1)[9]和Wheat straw-amine shiol(1.95 mmol·g−1)[39]。因此PGMA-DEAE对Pt(Ⅳ)的吸附容量还有待进一步改善。但该吸附剂的优势在于目前已经实现商业化生产,而且大孔PGMA是一种平台化合物,其DEAE含量可通过功能化过程进行调控和优化,进一步提高DEAE修饰量和对Pt(Ⅳ)的吸附容量。因此,该吸附剂的应用前景是比较可观的。
吸附动力学是吸附系统研究中一个重要的参数。例如,停留时间以及反应尺寸的设计依赖系统的动力学[43]。吸附动力学是通过吸附时间对Pt(Ⅳ)在PGMA-DEAE上吸附量的影响来进行研究的,结果如图7所示。从图中可以看出,开始阶段,PGMA-DEAE对Pt(Ⅳ)吸附率随着吸附时间的增加迅速增加,吸附时间为1 min时,Pt(Ⅳ)的吸附量已经达到平衡吸附量的97.7%,随后趋于平衡,5 min内即可实现Pt(Ⅳ)的吸附平衡。大孔PGME[9]和Wheat straw-amine/shiol[39]分别需要100和120 min才能实现对Pt(Ⅳ)的吸附平衡。证明PGMA-DEAE单分散微球对Pt(Ⅳ)具有非常快的吸附速率。
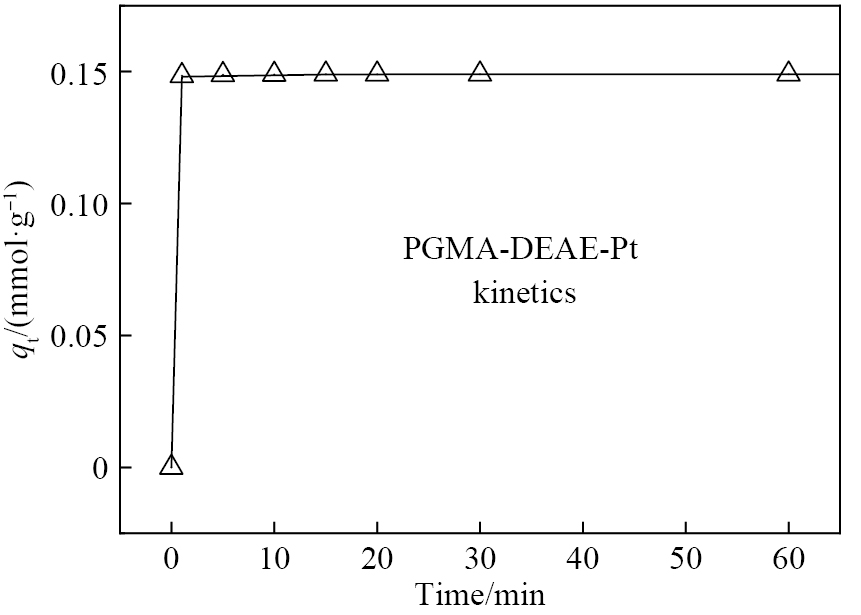
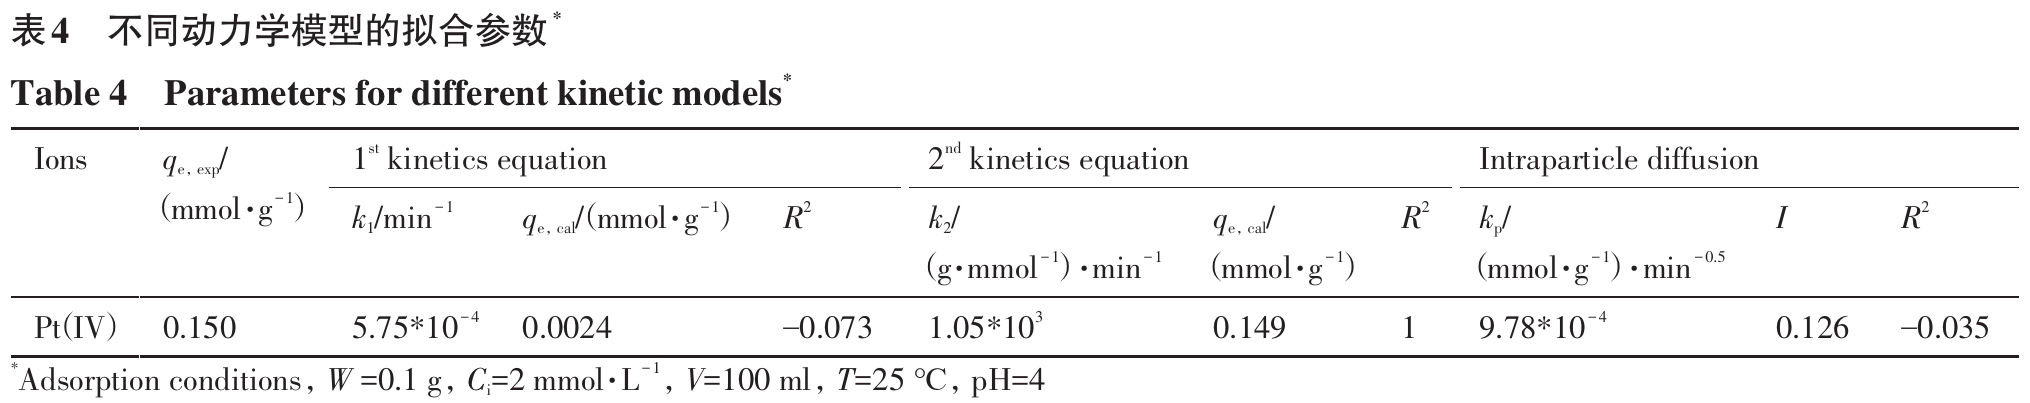
为了研究吸附的速度控制步骤以及相关的吸附机制,应用比较常见的吸附动力学模型,拟一级(pseudo-first-order)、拟二级(pseudo-second-order)以及内扩散(intraparticle diffusion)这3种吸附动力学模型方程对实验结果进行了非线性拟合,拟合参数列入表4中。
拟一级吸附动力学模型表述如下[44]:(10)
拟二级吸附动力学模型表述如下[45]:(11)
内扩散动力学模型表述如下[46]:(12)式中,k1为平衡时一级反应的速率常数(min−1),k2为平衡时二级反应的速率常数[(g·mmol−1)·min−1],kp为平衡时内扩散模型的速率常数[(mmol·g−1)·min−0.5],qe为Pt(Ⅳ)的平衡吸附量(mmol·g−1),qt为Pt(Ⅳ)在吸附时间为t时的吸附量(mmol·g−1),I为与边界层厚度有关的常数,如边界层越厚,I值就越大,t为吸附时间(min)。
从图7可以看出,拟二级吸附动力学模型方程拟合的曲线与实际测出的数据更为吻合。吸附动力学常数以及线性回归相关系数总结在表4中,从拟合的相关系数(R2=1)以及拟合结果计算得到的平衡吸附量(qe,cal=0.149 mmol·g−1)与实验数据中得到的实际吸附量(qe=0.150 mmol·g−1)的比较,可以看出拟二级吸附动力学模型能更准确地描述实验数据。由此可以推断出拟二级动力学吸附机制在该吸附过程中占主导作用,根据拟二级动力学假设,可以判断该吸附过程的控制步骤为Pt(Ⅳ)在PGMA-DEAE上表面吸附这一环节。
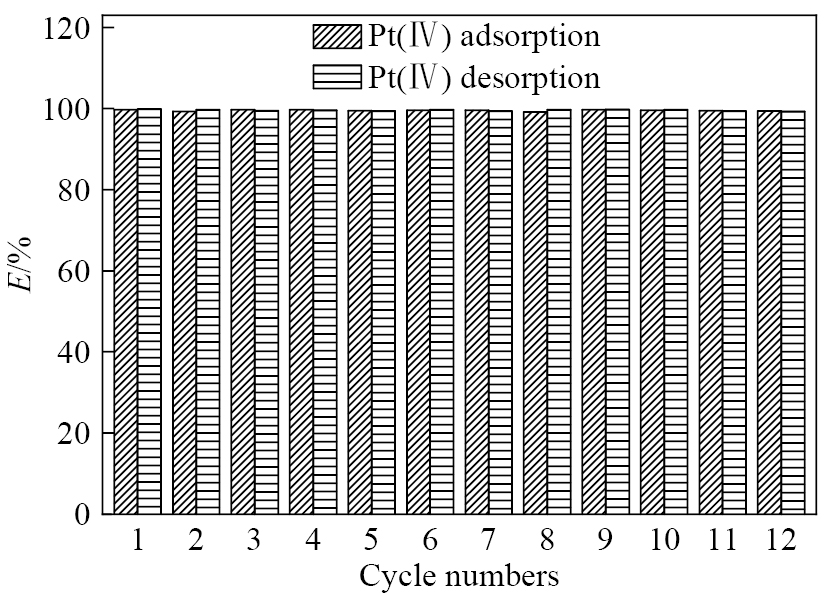
将Pt(IV)在PGMA-DEAE上的吸附量已经确定的PGMA-DEAE-Pt用酸性硫脲(HCl浓度为1 mol·L−1,硫脲浓度为10 g·(100 ml)−1)进行解吸,计算得到的Pt(Ⅳ)解吸率> 99%。说明酸性硫脲溶液可以实现吸附剂中Pt(Ⅳ)的高效解吸。解吸后的PGMA-DEAE先用去离子水和稀氨水反复洗涤,进行活化再生,再用去离子水洗至近中性后用于下一轮的循环吸附,PGMA-DEAE经过12次吸附-解吸-活化再生循环实验,每次吸附-解吸-再生循环过程中的吸附和解吸百分率均>99%,如图8所示,证明PGMA-DEAE具有良好的循环使用性能。
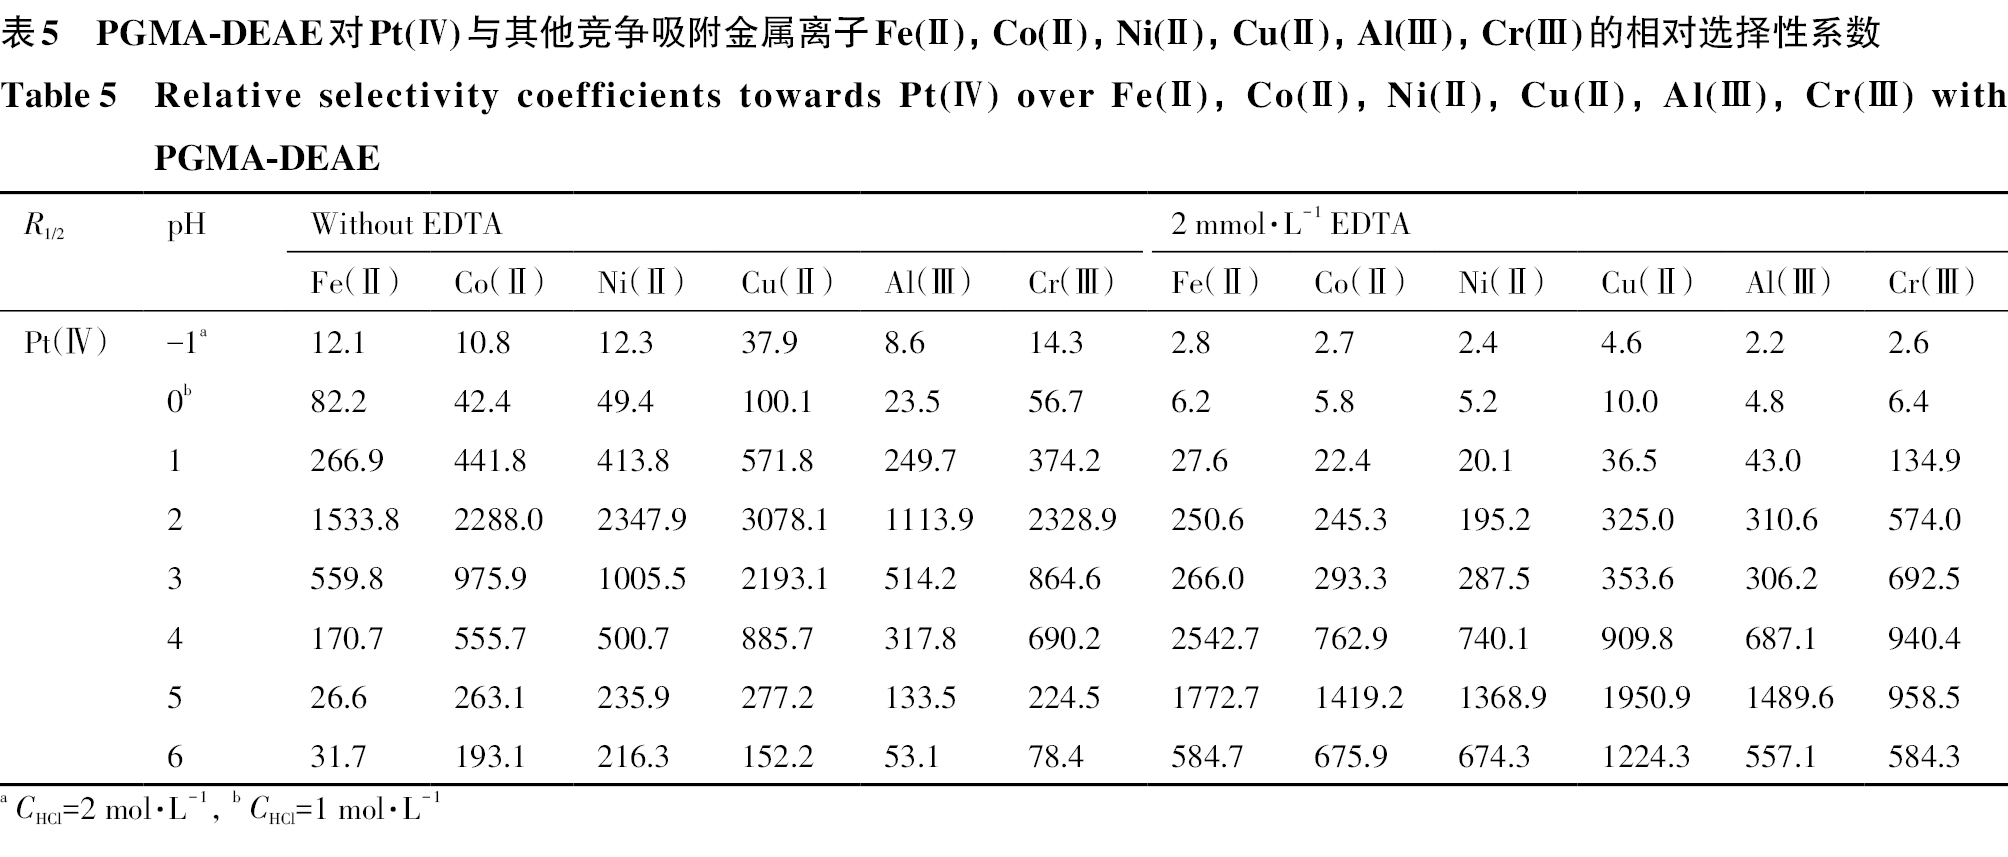
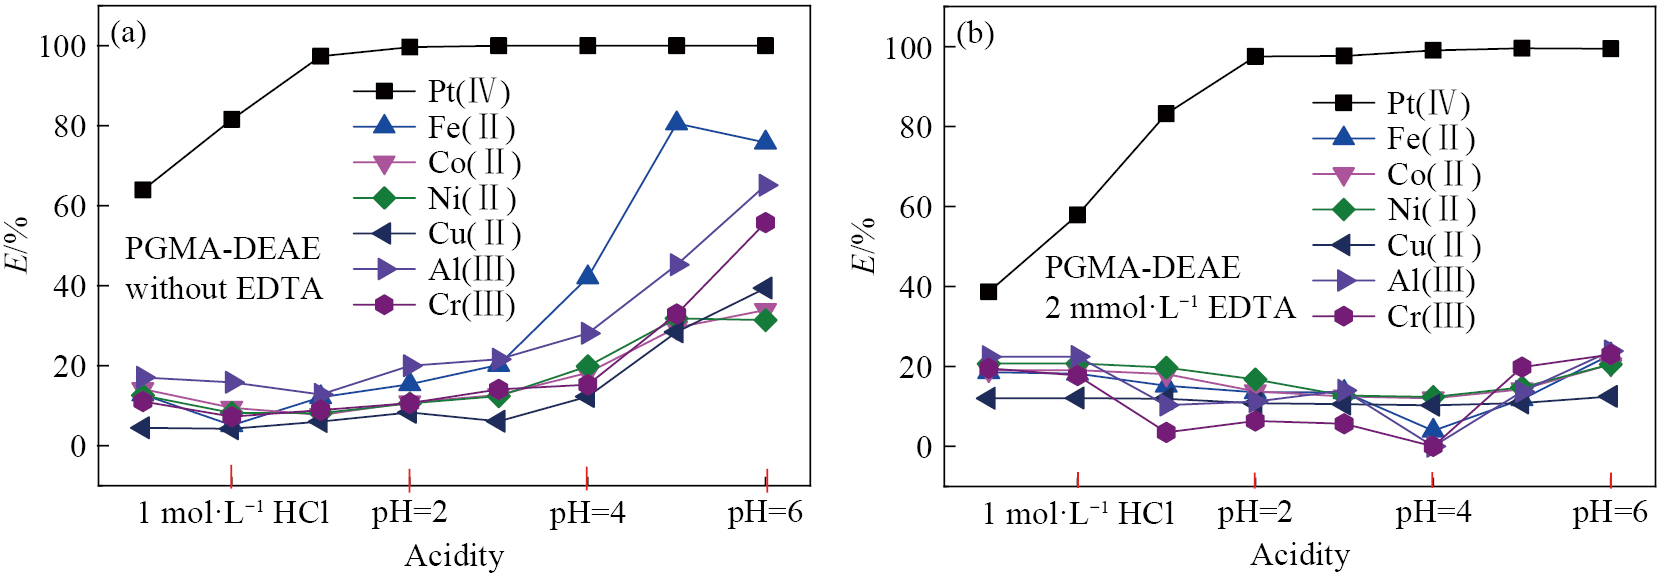
为了研究溶液酸度对金属离子吸附率的影响及PGMA-DEAE对Pt(Ⅳ)的吸附选择性能,选择了回收铂过程中可能经常会共存的Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Cr(Ⅱ)和Al(Ⅲ)作为代表性竞争吸附离子,研究在不同酸度盐酸体系PGMA-DEAE对各金属离子的吸附率。图9(a)显示了不同酸度下,浓度均为0.1 mmol·L−1的Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Cr(Ⅲ),Al(Ⅲ)和Pt(Ⅳ)在PGMA-DEAE上的竞争吸附率结果。当酸度从2 mol·L−1盐酸浓度增加到pH=1左右时,Pt(Ⅳ)在PGMA-DEAE上的吸附率从约60%迅速增加至99%左右,继续增加溶液pH,Pt(Ⅳ)在PGMA-DEAE上的吸附率继续保持在近100%,基本不变。而Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)在pH≤3时,其吸附率基本保持在20%左右或以下,继续增加实验pH值至6.1,Pt(Ⅳ)吸附率趋于平衡,但是Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)在吸附剂PGMA-DEAE上的吸附率也开始缓慢增加,Pt(Ⅳ)与Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)的分离选择性下降。Pt(Ⅳ)与Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)相对选择性分离系数见表5,在pH为1~4时,均在100以上。其选择性远高于Wheat straw-amine/shiol[39]对Pt(Ⅳ)和Ni(II)(RPt/Ni=7.51),Cu(Ⅱ)(RPt/Cu=7.43)等金属离子的选择性。所以PGMA-DEAE对Pt(Ⅳ)具有优良的吸附选择性。由热力学分析可知,Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)在实验pH≤6.1的范围内,是以游离阳离子或络合阳离子形式存在。pHe≤4.81时,PGMA-DEAE上胺基以带正电的质子化铵根离子的形式存在,此时PGMA-DEAE与金属离子的阳离子交换和络合配位均很难进行,一方面是因为低pH的溶液中H+浓度较高会与金属阳离子竞争吸附,另一个原因是PGMA-DEAE上带正电的铵根离子与溶液中也带正电的金属阳离子相互排斥,使得金属离子很难靠近PGMA-DEAE表面,因此PGMA-DEAE在低pH下几乎不吸附Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)。当pHe> 4.81时,Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ)和Cr(Ⅲ)的吸附量会缓慢增加,是因为在这个pH范围内,铵根离子逐渐开始去质子化,吸附剂的电正性也不断下降,因此金属阳离子可以靠近PGMA-DEAE并与N元素发生络合配位,使得这些金属离子的吸附量缓慢增加。为了进一步提高PGMA-DEAE对Pt(Ⅳ)与过渡金属离子的选择性分离系数,采用一种常见的过渡金属离子螯合剂乙二胺四乙酸二钠盐(EDTA)为添加剂,金属离子的吸附效率如图9(b)所示。添加EDTA后,由于Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ),Cr(Ⅲ)与EDTA络合配位能力(lgFe/Co/Cu/Ni/Al/Cr-EDTAk1=14.83/16.31/18.7/18.56/16.11/23.0[47])非常强,EDTA可以将这些过渡金属离子牢牢固定在水溶液中,因而在整个实验酸度范围内这些过渡金属离子的吸附效率均<30%。但是Pt(Ⅳ)的吸附效率基本不受影响,可能是由于Pt(IV)与PGMA-DEAE上的含N官能团的络合配位能力远大于Pt(Ⅳ)与EDTA的配位能力。当溶液HCl浓度超过1 mol·L−1时,EDTA会与溶液中H+络合而与金属离子的螯合能力下降,所以高酸度下添加EDTA对金属离子的吸附几乎没有影响。添加EDTA后,Pt(Ⅳ)与Fe(Ⅱ),Co(Ⅱ),Cu(Ⅱ),Ni(Ⅱ),Al(Ⅲ),Cr(Ⅲ)相对选择性分离系数也列于表5中,在pH为2~6时,均在100以上。证明通过向溶液中添加络合剂EDTA的方法,可以明显改善PGMA-DEAE对Pt(Ⅳ)与大多数金属离子的分离选择性及选择性回收Pt(IV)工艺的pH操作范围。
| R1/2 | pH | Without EDTA | 2 mmol·L−1 EDTA | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Fe(Ⅱ) | Co(Ⅱ) | Ni(Ⅱ) | Cu(Ⅱ) | Al(Ⅲ) | Cr(Ⅲ) | Fe(Ⅱ) | Co(Ⅱ) | Ni(Ⅱ) | Cu(Ⅱ) | Al(Ⅲ) | Cr(Ⅲ) | ||
| Pt(Ⅳ) | –1a | 12.1 | 10.8 | 12.3 | 37.9 | 8.6 | 14.3 | 2.8 | 2.7 | 2.4 | 4.6 | 2.2 | 2.6 |
| 0b | 82.2 | 42.4 | 49.4 | 100.1 | 23.5 | 56.7 | 6.2 | 5.8 | 5.2 | 10.0 | 4.8 | 6.4 | |
| 1 | 266.9 | 441.8 | 413.8 | 571.8 | 249.7 | 374.2 | 27.6 | 22.4 | 20.1 | 36.5 | 43.0 | 134.9 | |
| 2 | 1533.8 | 2288.0 | 2347.9 | 3078.1 | 1113.9 | 2328.9 | 250.6 | 245.3 | 195.2 | 325.0 | 310.6 | 574.0 | |
| 3 | 559.8 | 975.9 | 1005.5 | 2193.1 | 514.2 | 864.6 | 266.0 | 293.3 | 287.5 | 353.6 | 306.2 | 692.5 | |
| 4 | 170.7 | 555.7 | 500.7 | 885.7 | 317.8 | 690.2 | 2542.7 | 762.9 | 740.1 | 909.8 | 687.1 | 940.4 | |
| 5 | 26.6 | 263.1 | 235.9 | 277.2 | 133.5 | 224.5 | 1772.7 | 1419.2 | 1368.9 | 1950.9 | 1489.6 | 958.5 | |
| 6 | 31.7 | 193.1 | 216.3 | 152.2 | 53.1 | 78.4 | 584.7 | 675.9 | 674.3 | 1224.3 | 557.1 | 584.3 | |
1)本文采用DEAE功能化PGMA大孔微球(PGMA-DEAE)为吸附剂,从模拟废液中选择性吸附Pt(Ⅳ)。PGMA-DEAE是平均粒径约为34 μm,表面粗糙,分散性很好的多孔微球。CHN元素分析结果表明,PGMA-DEAE中N元素含量为0.82 mmol·g−1。全自动氮气吸附法和压汞法结果表明PGMA-DEAE具有很丰富的大孔结构,几乎没有微孔结构,这些大孔结构可有效提高金属离子在吸附剂孔内扩散速度,提高吸附剂表面积,有效提高PGMA-DEAE对Pt(Ⅳ)的吸附容量和吸附速率。
2)溶液pH对Pt(Ⅳ)在PGMA-DEAE上的吸附性能有显著影响,pH为1~4.81时,Pt(Ⅳ)的吸附效率随着实验pH增加而增加,进一步增加溶液pH到6,Pt(Ⅳ)的吸附效率随着实验pH增加而缓慢下降。Pt(Ⅳ)的吸附热力学实验结果表明,pH为4时,25 ℃下,Pt(Ⅳ)的吸附符合Langmuir等温吸附模型,且Pt(Ⅳ)的饱和吸附容量为0.73 mmol·g−1。PGMA-DEAE对Pt(Ⅳ)的选择性优良,pH为1~4时,Pt(Ⅳ)与Fe(Ⅱ),Co(Ⅱ),Ni(Ⅱ),Cu(Ⅱ),Al(Ⅲ),Cr(Ⅲ)的选择性分离系数均> 100,添加EDTA后,Pt(Ⅳ)的高选择性范围扩大至pH为2~6时。PGMA-DEAE对Pt(Ⅳ)的吸附速率非常快,在5 min内即可达到平衡,经过12次吸附-解吸-活化再生循环后,Pt(Ⅳ)的吸附率和解吸率均无明显下降。证明PGMA-DEAE对模拟废液中的Pt(Ⅳ)有非常优良的综合吸附性能。
3)结合溶液pH对Pt(Ⅳ)吸附效率的影响规律、PGMA-DEAE的pH滴定、XRD、XPS等分析结果,可以推测出: 在pH为1~4.81时,随着溶液pH增加,溶液中H+浓度的不断下降,Pt(Ⅳ)取代季胺基上H+与N元素配位能力增加,Pt(Ⅳ)的吸附效率随溶液pH的增加而迅速增加。当pH>4.81时,胺基的去质子化作用使得PGMA-DEAE表面电正性减弱,PGMA-DEAE与PtClxOH6-x2−静电吸引力不断减弱,造成Pt(Ⅳ)与N元素络合配位作用被阻碍,Pt(Ⅳ)吸附效率下降。所以吸附机制为: 静电吸引和络合配位共同作用。在pH为1~6时,随着PGMA-DEAE正电的质子化季胺基不断去质子化,PGMA-DEAE电正性越来越小,PGMA-DEAE与PtClxOH6-x2−的静电吸引对Pt(Ⅳ)的吸附作用越来越小,且随着溶液pH的增加,溶液中H+浓度越来越小,Pt(Ⅳ)取代与N元素配位的H+以络合配位作用被PGMA-DEAE吸附的趋势也越来越大。总体来说,Pt(Ⅳ)与PGMA-DEAE上N元素的络合配位作用对Pt(Ⅳ)的吸附贡献更大。
Li B H, Xiong W, Cao Y, Zhou X Y, Zhu H C, Li M, Yang L M, Shao P H. Targeting of platinum capture under 1+1 aqua regia using robust and recyclable polymeric polyamine resin: adsorption performance and mechanism[J]. Environmental Research, 2023, 227: 115814.
Trucillo P, Lancia A, Di Natale F. Recovery of platinum from diesel catalysts by combined use of H2O2/HCl leaching and adsorption[J]. Journal of Environmental Chemical Engineering, 2022, 10(3): 107730.
Nastasovic A, Jovanovic S, Jakovljevic D, Stankovic S, Onjia A. Noble metals binding on macroporous poly(GMA-co-EGDMA) modified with ethylenediamine[J]. Journal of the Serbian Chemical Society, 2004, 69(6): 455.
Song T, Zhou M J, Liu W, Bian G M, Qi Y L, Bai F, Yang X L. Preparation of polymer microspheres with reactive epoxy group and amino groups as stabilizers for gold nanocolloids with recoverable catalysis[J]. Colloid and Polymer Science, 2015, 293(1): 187.
Zillillah, Ngu T A, Li Z. Phosphotungstic acid-functionalized magnetic nanoparticles as an efficient and recyclable catalyst for the one-pot production of biodiesel from grease via esterification and transesterification[J]. Green Chemistry, 2014, 16(3): 1202.
Zhao Y, Duan S, Yu B R, Liu F S, Cheng G, Xu F J. Gd(Ⅲ) ion-chelated supramolecular assemblies composed of PGMA-based polycations for effective biomedical applications[J]. NPG Asia Materials, 2015, 7: 197.
Wu Y H, Long Y B, Li Q L, Han S Y, Ma J B, Yang Y W, Gao H. Layer-by-layer (LBL) self-assembled biohybrid nanomaterials for efficient antibacterial applications[J]. ACS Applied Materials & Interfaces, 2015, 7(31): 17255.
Li P F, Yang L R, He X Q, Wang J, Kong P, Xing H F, Liu H Z. Synthesis of PGMA microspheres with amino groups for high-capacity adsorption of Cr(Ⅵ) by cerium initiated graft polymerization[J]. Chinese Journal of Chemical Engineering, 2012, 20(1): 95.
Sun X T, Yang L R, Xing H F, Zhao J M, Li X P, Huang Y B, Liu H Z. Synthesis of polyethylenimine-functionalized poly (glycidyl methacrylate) magnetic microspheres and their excellent Cr(Ⅵ) ion removal properties[J]. Chemical Engineering Journal, 2013, 234: 338.
Oh J S, Dang L N, Yoon S W, Lee P C, Kim D O, Kim K J, Nam J D. Amine-functionalized polyglycidyl methacrylate microsphere as a unified template for the synthesis of gold nanoparticles and single-crystal gold plates[J]. Macromolecular Rapid Communications, 2013, 34(6): 504.
Kelby T S, Wang M, Huck W T S. Controlled folding of 2D Au-polymer brush composites into 3D microstructures[J]. Advanced Functional Materials, 2011, 21(4): 652.
Li Q L, Gu W X, Gao H, Yang Y W. Self-assembly and applications of poly (glycidyl methacrylate) s and their derivatives[J]. Chemical Communications, 2014, 50(87): 13201.
Dong T T, Yang L R, Zhu M H, Liu Z N, Sun X T, Yu J M, Liu H Z. Removal of cadmium(Ⅱ) from wastewater with gas-assisted magnetic separation[J]. Chemical Engineering Journal, 2015, 280: 426.
Niu L, Deng S B, Yu G, Huang J. Efficient removal of Cu(Ⅱ), Pb(Ⅱ), Cr(Ⅵ) and As(Ⅴ) from aqueous solution using an aminated resin prepared by surface-initiated atom transfer radical polymerization[J]. Chemical Engineering Journal, 2010, 165(3): 751.
Wang F C, Wang W K, Wu J M, Su X, Feng S L. Understanding the adsorption behavior and mechanism of Pt(Ⅳ) and Pd(Ⅱ) on super amino-modified monodispersed PGMA microspheres[J]. Industrial & Engineering Chemistry Research, 2024, 63(1): 607.
Liu C K, Bai R B. Extended study of DETA-functionalized PGMA adsorbent in the selective adsorption behaviors and mechanisms for heavy metal ions of Cu, Co, Ni, Zn, and Cd[J]. Journal of Colloid and Interface Science, 2010, 350(1): 282.
Liu S Y, Liu L H, Su G, Zhao L, Peng H L, Xue J R, Tang A P. Enhanced adsorption performance, separation, and recyclability of magnetic core-shell Fe3O4@PGMA-g-TETA-CSSNa microspheres for heavy metal removal[J]. Reactive and Functional Polymers, 2022, 170: 105127.
Wang Y, Zhang Y, Hou C, He X H, Liu M Z. Preparation of a novel TETA functionalized magnetic PGMA nano-absorbent by ATRP method and used for highly effective adsorption of Hg(Ⅱ)[J]. Journal of the Taiwan Institute of Chemical Engineers, 2016, 58: 283.
Li P F, Yang L R, He X Q, Wang J, Kong P, Xing H F, Liu H Z. Synthesis of PGMA microspheres with amino groups for high-capacity adsorption of Cr(Ⅵ) by cerium initiated graft polymerization[J]. Chinese Journal of Chemical Engineering, 2012, 20(1): 95.
Hasanzadeh R, Moghadam P N, Bahri-Laleh N, Sillanpää M. Effective removal of toxic metal ions from aqueous solutions: 2-bifunctional magnetic nanocomposite base on novel reactive PGMA-MAn copolymer@Fe3O4 nanoparticles[J]. Journal of Colloid and Interface Science, 2017, 490: 727.
Galhoum A A, Akashi T, Linnolahti M, Hirvi J T, Al-Sehemi A G, Kalam A, Guibal E. Functionalization of poly (glycidylmethacrylate) with iminodiacetate and imino phosphonate groups for enhanced sorption of neodymium-sorption performance and molecular modeling[J]. Reactive and Functional Polymers, 2022, 180: 105389.
Xiao J Y, Lu Q B, Cong H L, Shen Y Q, Yu B. Microporous poly (glycidyl methacrylate-co-ethylene glycol dimethyl acrylate) microspheres: synthesis, functionalization and applications[J]. Polymer Chemistry, 2021, 12(42): 6050.
Sun S S, Zhang X P, Zhang Y, Sun T Y, Zhu L H, Shi Z F, Zhang D S. Preparation of a series of highly efficient porous adsorbent PGMA-N molecules and its application in the Co-removal of Cu(Ⅱ) and sulfamethoxazole from water[J]. Molecules, 2023, 28(11): 4420.
Majdoubi H, Billah R E K, Islam M A, Nazal M K, Shekhawat A, Alrashdi A A, Lopez-Maldonado E A, Soulaimani A, Tamraoui Y, Jugade R. An eco-friendly chitosan-diethylaminoethyl cellulose composite: in-depth analysis of lead (Ⅱ) and arsenic (Ⅴ) decontamination from water with molecular perspectives[J]. Journal of Molecular Liquids, 2023, 387: 122680.
Muzzarelli R A A, Tanfani F, Emanuelli M, Mariotti S. N-(carboxymethylidene) chitosans and N-(carboxymethyl) chitosans: novel chelating polyampholytes obtained from chitosan glyoxylate[J]. Carbohydrate Research, 1982, 107(2): 199.
Langmuir I. The constitution and fundamental properties of solids and liquids. Part 1. solids[J]. Journal of the American Chemical Society, 1916, 38(11): 2221.
Freundlich H M F. On adsorption in solutions[J]. Journal of Physical Chemistry, 1906, 57A: 385.
Temkin M J, Pyzhev V. Recent modifications to langmuir isotherms[J]. Acta Physiochim. USSR, 1940, 12: 217.
Wang J J, Li J, Wei J. Adsorption characteristics of noble metal ions onto modified straw bearing amine and thiol groups[J]. Journal of Materials Chemistry A, 2015, 3(35): 18163.
Maruyama T, Terashima Y, Takeda S, Okazaki F, Goto M. Selective adsorption and recovery of precious metal ions using protein-rich biomass as efficient adsorbents[J]. Process Biochemistry, 2014, 49(5): 850.
Sun P P, Kim T Y, Min B J, Song H I, Cho S Y. Recovery of platinum from chloride leaching solutions of spent reforming catalysts by ion exchange[J]. Materials Transactions, 2015, 56(5): 738.
Tavassolirizi Z, Shams K, Omidkhah M R. Platinum recovery from model media and a Pt-Sn/alumina spent catalyst extract using corn husk-based adsorbent[J]. Journal of Industrial and Engineering Chemistry, 2015, 23: 119.
Ho Y S. Review of second-order models for adsorption systems[J]. Journal of Hazardous Materials, 2006, 136(3): 681.
Lagergren S. On the theory of so-called adsorption of dissolved substances[J]. Proceedings of the Royal Swedish Academy of Sciences. Handlingar, 1898, 24(4): 1.
Ho Y S. Adsorption of Heavy Metals from Waste Streams by Peat [D]. Birmingham, U.K.: University of Birmingham, 1995.1.
Weber W J, Morris J C. Kinetics of adsorption on carbon from solution[J]. Journal of the Sanitary Engineering Division. American Society of Civil Engineers, 1963, 89(2): 31.
 顶部