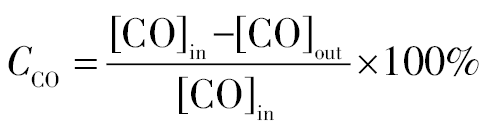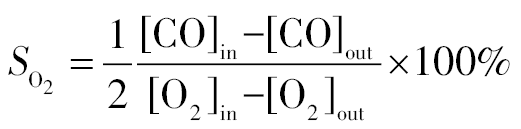目录图表
随着全球能源危机的深化,能源结构的转型与升级已成为刻不容缓的议题; 氢能因其无毒害、高燃烧热值受到广泛关注[1–2]。质子交换膜燃料电池(PEMFC)以其高能量密度、高功率密度以及零CO2排放等优势,具有较好的应用前景。由于CO对PEMFC中Pt电极的毒化效应,高效去除氢气中的CO成为PEMFC商业化进程中亟待解决的问题[3–5]。CO优先氧化法(CO-PROX)是一种高效的净化技术,应用于CO-PROX反应的催化剂主要以负载型贵金属催化剂为主[6],而非贵金属催化剂,如Cu基、Mn基催化剂,因其资源和价格优势也成为研究的热点之一[7–9],且Cu/MnO2应用于CO-PROX中的研究较少。
催化剂的形貌与其暴露出的晶面密切相关,对反应性能的影响也差异显著[10–11]。暴露(310)面的α-MnO2纳米线的表面能更高,对O2和H2O的吸附与活化能力更强,在HCHO氧化反应中的活性优于暴露(100)和(110)面的α-MnO2纳米线[12]。同样在碳烟氧化反应中,暴露(310)晶面的α-MnO2纳米线促进了配位不饱和原子和表面缺陷位的形成,增强了对O2和NO的吸附活化能力[13]。而与暴露(020)晶面的MnO2纳米花球和暴露(211)晶面的纳米棒状相比,暴露(310)面的MnO2纳米管具有更优还原性和丰富的表面氧,其催化甲苯燃烧转化率为90%时所对应的温度(T90)仅为221 ℃[14]。暴露(121)晶面的α-MnO2棒状由于含有更多的M=O键,易吸附CO形成单齿碳酸盐从而促进CO2的生成[15]。
此外,对于负载型催化剂,载体与活性组分之间的相互作用程度差异会影响活性组分存在的状态以及界面处性质。在高孔体积的MnO2纳米花上,Au不发生团聚,更易以高活性的Auδ+形式存在,而在MnO2纳米线上,Au则主要以Au0形式存在[16]。Ag在线状MnO2上能以6 nm的半球形颗粒形式高度分散,在棒状MnO2和管状MnO2上Ag发生团聚,尺寸超过20 nm[17]。与α-MnO2和δ-MnO2相比,IrOx与ε-MnO2之间的强金属-载体相互作用(SMSI)更明显,抑制了IrOx的团聚使得Ir以Ir3+形式存在,从而促进了*O和*OOH中间体的产生[18]。Pt NPs与MnO2纳米棒之间的SMSI使得Pt NPs部分被MnO2包覆,提高了表面晶格氧的迁移率,而在MnO2空心纳米球上无此现象[19]。
本文进一步探讨了载体形貌对CO-PROX反应性能的影响。采用水热法制备了α-MnO2纳米线(w),α-MnO2纳米管(t)和α-MnO2纳米棒(r),并通过过量浸渍的方法引入Cu制备了Cu/α-MnO2催化剂,考察载体形貌对CO-PROX反应性能影响。结合多种手段,采用X射线衍射(XRD),N2吸-脱附,以及透射电子显微镜(TEM)对催化剂的结构进行表征; 结合程序升温手段及X射线光电子能谱(XPS)分析催化剂的氧化还原能力和元素化学状态; 通过原位红外漫反射(in situ DRIFTS)探究了不同形貌Cu/α-MnO2的反应机制,以期构建Cu/MnO2催化剂形貌与暴露晶面和CO-PROX反应性能之间的关联。
实验所用的化学药品均为分析级,所用气体均为高纯气体,包括高锰酸钾(上海凌峰),一水合硫酸锰(国药集团),一水合草酸铵(国药集团),浓盐酸(国药集团),硫酸铵(国药集团),过硫酸铵(国药集团),氯化铜(阿拉丁试剂),无水乙醇(国药集团),去离子水(自制); 一氧化碳、氢气、氧气、氮气、氩气、二氧化碳均来自液化空气上海气体有限公司。
α-MnO2 纳米线(w)[12]: 将2.27 g (NH4)2C2O4·H2O和6.32 g KMnO4溶于160 ml去离子水中,充分溶解后转移至100 ml水热釜中,在180 ℃下水热反应24 h,用去离子水和乙醇交替洗涤,80 ℃过夜干燥,最后在350 ℃马弗炉中焙烧3 h,得到α-MnO2-w。
α-MnO2纳米管(t): 将1.26 g KMnO4完全溶解于80 ml去离子水中,加入2.5 ml浓盐酸,在140 ℃下水热反应12 h。去离子水和乙醇洗涤,80 ℃过夜干燥并在350 ℃马弗炉中焙烧3 h,得到α-MnO2-t。
α-MnO2纳米棒(r)[20]: 将5.4 g MnSO4·H2O,7.32 g (NH4)2S2O8和21.4 g (NH4)2SO4溶解于去离子水中,120 ℃下水热反应12 h。分别用去离子水和乙醇洗涤,80 ℃过夜干燥,在400 ℃焙烧3 h,得到α-MnO2-r。
Cu/α-MnO2: 以CuCl2作为前驱体,通过过量浸渍法将Cu负载于MnO2载体上。室温下搅拌浸渍12 h,真空下旋转蒸干多余水分,80 ℃干燥12 h,在空气中以2 ℃·min−1温速率升至400 ℃,并保持2 h。
催化剂活性评价的反应管是定制的直管式石英管(内径为3 mm)。在评价过程中,系统始终保持常压。催化剂床层温度通过K型热电偶实时监测,并用无纸记录仪记录。
加入H2O和CO2条件下的反应活性测试: 通过注射泵以0.06 ml·h‒1的流速将H2O加入反应气中(含水量为3%,体积分数),注射针筒的直径为4.6 mm。CO2的含量为15%(体积分数)。
CO-PROX反应评价所用的催化剂为150 mg的40~60目颗粒; 气体流速为50 ml·min−1反应气氛为: 1% CO+1% O2+50% H2+N2(体积分数)平衡,质量空速(WHSV)为20000 ml·g−1·h−1,升温速率为2.5 ℃·min−1。CO转化率(CCO)和O2选择性(SO2)计算公式如下:(1)(2)
其中,[CO]in和[O2]in为反应器进口CO与O2的色谱面积,[CO]out和[O2]out为反应器出口CO和O2色谱面积。
等离子体发射光谱(ICP)在仪器Agilent 5800 全谱直读电感耦合等离子体发射光谱仪(ICP-OES)上进行。测试之前催化剂在王水中充分溶解。氮气低温吸附脱附(nitrogen adsorption-desorption)在 NOVA 4200e Surface Area & Pore Size 型比表面积和孔隙度吸附仪上进行,测试温度为-196 ℃。所有样品在催化剂在测试前均在180 ℃真空条件下保持6 h。催化剂的比表面积通过Brunauer-Emmett-Teller (BET)方法进行计算。粉末X射线衍射(XRD)在 Bruker D8 Focus 型X射线衍射仪器上进行,扫描范围为2θ=10°~80°,扫描速率为6 (°)·min‒1,扫描步幅为0.02°。样品的平均晶粒大小根据Scherrer公式求得: Dp=kλ/βcosθ,其中Dp为晶粒尺寸,k为Scherrer常数,λ为X射线波长(λ=1.54056 Å),β为衍射峰半高宽,θ为衍射角。微观形貌在透射电子显微镜(TEM,JEM-2100)测得。测试前样品在乙醇中超声处理10 min,然后分散在镀有碳膜的钼网上,待样品完全干燥后进行测试。氢气程序升温还原(H2-TPR)在天津鹏翔科技有限公司制造的装置上进行。取10 mg的40~60目样品置于U形石英微型反应器中,其中反应气为10%H2/N2(体积分数)混合气(40 ml·min−1),待基线稳定后以10 ℃·min−1程序升温至800 ℃。氧气程序升温脱附(O2-TPD)在Auto-Chem Ⅱ装置上进行。取25 mg催化剂,在20%O2/He(体积分数)气氛中(40 ml·min−1)、400 ℃下预处理1 h,然后降温至30 ℃,Ar吹扫到基线稳定。以10 ℃·min‒1的升温速率升温至800 ℃,使用HPR-20 QIC质谱记录O2(荷质比(m/z)=32)的信号。X射线光电子能谱(XPS)在美国Thermo ESCALAB 250Xi仪器上进行检测。数据经过校正处理,样品C 1s主峰的结合能定在284.8 eV。In situ-DRIFTS在美国Nicolet公司的6700型红外色谱仪上进行,样品池窗口为KBr,检测器为Mercury Cadmium Telluride(MCT),测试过程中检测器需要用液氮冷却。分辨率为4 cm−1,扫描次数为64,实验过程中每隔2 min采样。催化剂预处理: 通入50 ml·min−1的Ar升温至300 ℃,维持1 h后降至实验所需的温度,稳定后采集背景。将混合气以50 ml·min−1的气体流量通入样品池中,每隔1 min采集谱图并保存。
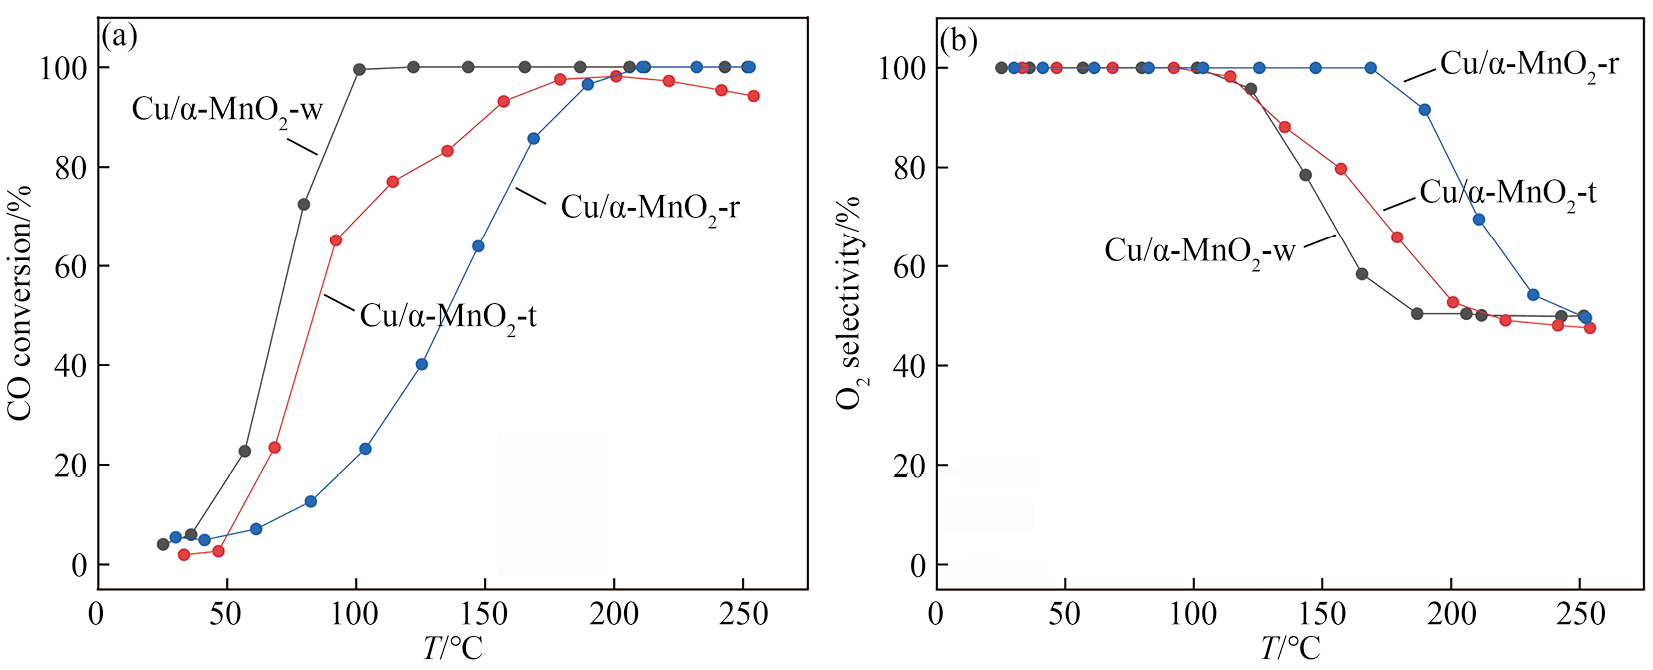
图1给出了不同形貌Cu/α-MnO2的CO-PROX反应性能,其中Cu/α-MnO2-w具有最佳的反应性能,CO全转化的温度最低为100 ℃,远低于Cu/α-MnO2-r的最低CO转化温度(210 ℃)。尽管Cu/α-MnO2-t在低于150 ℃显示出良好的CO氧化性能,但是随着度的进一步升高也未能达到CO的完全氧化。Cu/α-MnO2-w可在100~250 ℃温度范围内实现CO的全转化,操作温度窗口为150 ℃; 相反,Cu/α-MnO2-r仅可在210~250 ℃内实现CO的100%转化。由图1(b)可以看出: O2选择性都随着温度升高而降低,最终稳定在50%。这是由于反应气中CO∶O2=1∶1,而CO全部氧化仅需要1/2O2,因此选择性最终为50%。
在实际操作工况中,H2通常会含有H2O和CO2,进一步测试Cu/α-MnO2-w在H2O和CO2存在条件下的活性。H2O在反应中的促进作用体现在有利于中间物种,如羧酸盐和碳酸氢盐的生成[21],或者促进羟基的生成[22]。此外,H2O还会占据催化剂表面活性位点,阻碍反应的发生[23]。由图2(a)可知,反应气氛中通入3%H2O(分压)后,活性下降显著,全转化温度点向高温偏移至150 ℃,操作温度窗口缩窄了100 ℃。由此可知水对于Cu/MnO2体系的抑制作用明显,这与H2O占据催化剂表面活性位点密切相关。
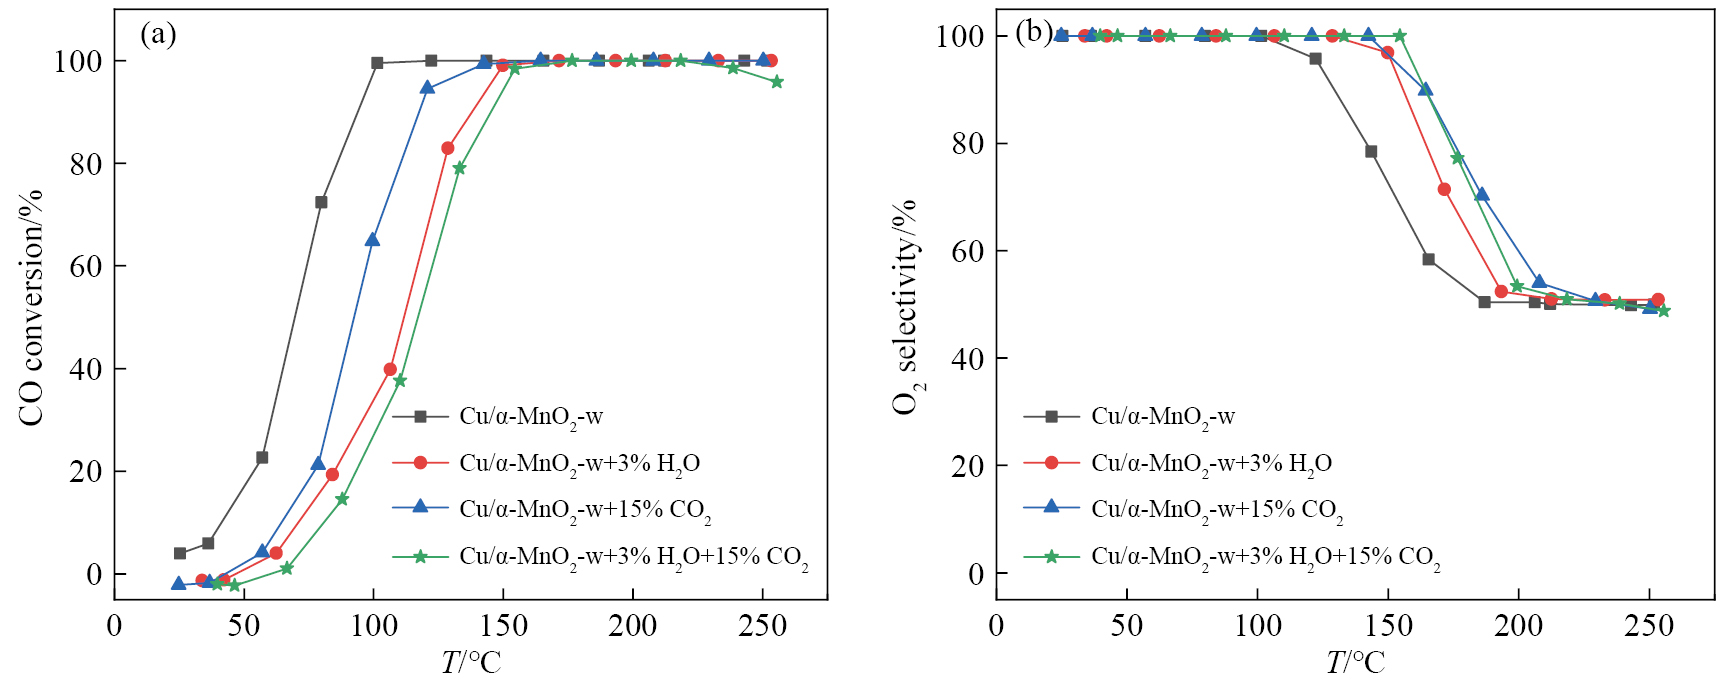
反应气氛中引入15% (体积分数)CO2时,在142 ℃可全转化CO。CO2的存在会占据催化剂表面部分活性位点,进而阻碍CO和O2的吸附和活化,抑制CO的氧化。对比引入3% H2O和15% CO2的实验结果发现,H2O对CO氧化的抑制作用更显著。当将3% H2O和15% CO2引入时,CO全转化的温度进一步升高到175 ℃。
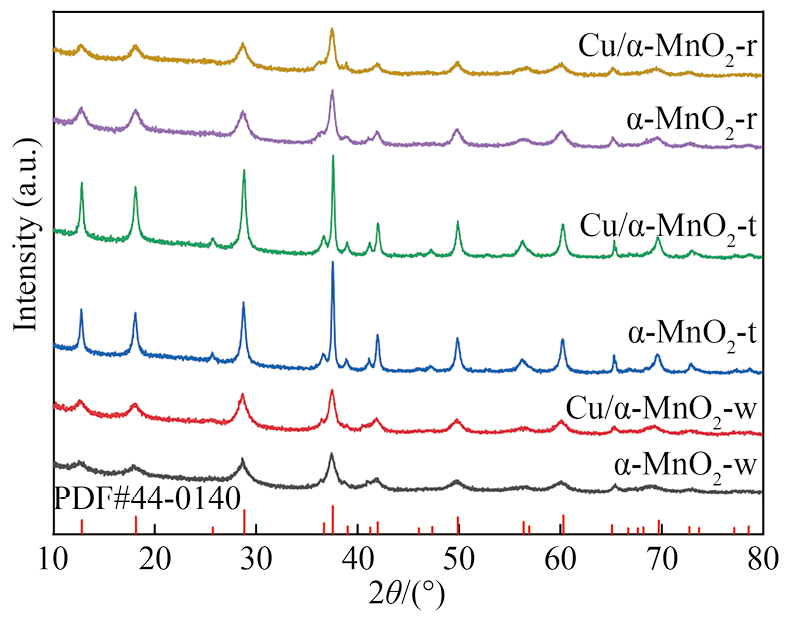
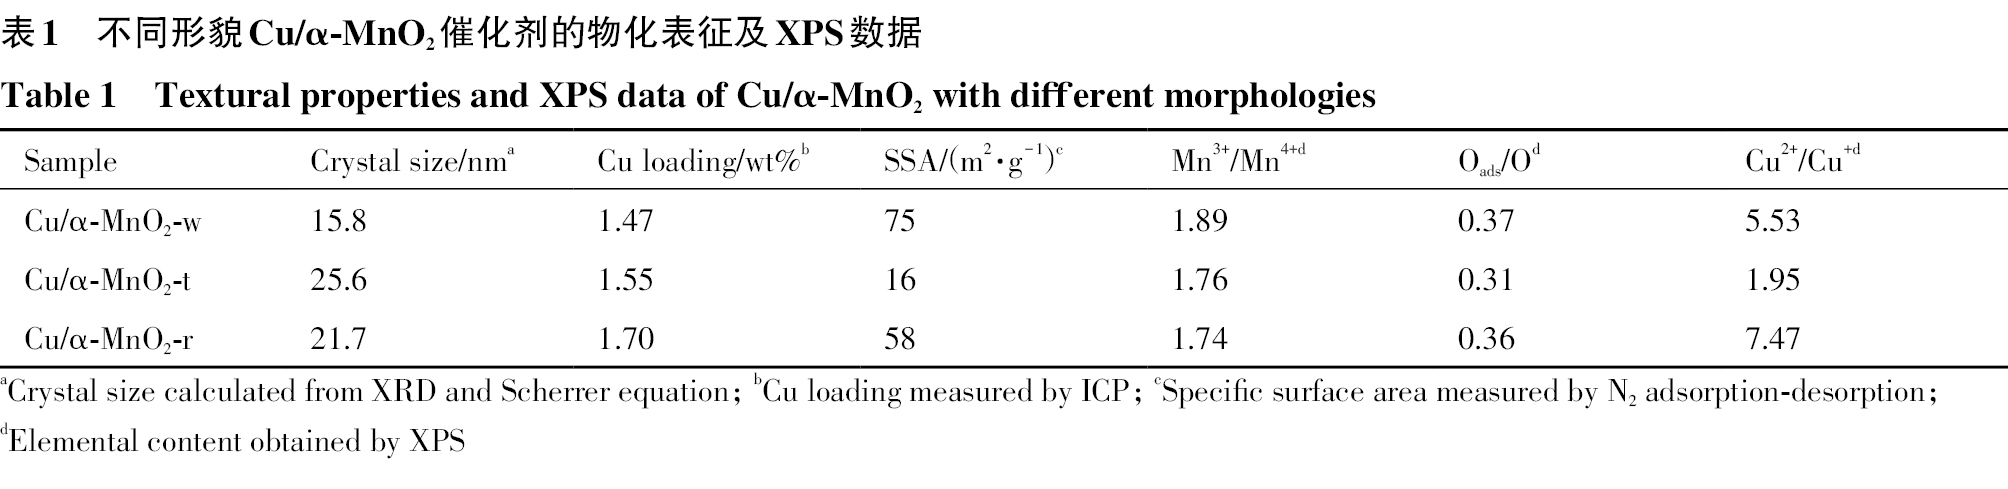
XRD测试结果见图3。载体和Cu/α-MnO2均在2θ为28.7°,37.5°和49.8°出现衍射峰,与JCPDS 44-0141标准卡片一致,表明α-MnO2的成功制备。Cu/α-MnO2上未检测到与Cu相关的衍射峰,这是由于Cu在α-MnO2上是高度分散的,或是Cu负载量低于XRD最低检测限所致。根据Scherrer方程计算Cu/α-MnO2的粒径,结果见表1。Cu/α-MnO2-w粒径仅为15.8 nm,而Cu/α-MnO2-t和Cu/α-MnO2-r的粒径则在20 nm以上。
利用ICP测得了Cu/α-MnO2中的Cu含量,结果见表1。可发现催化剂中Cu负载量与理论负载量基本一致。通过N2吸附-脱附实验结合Brunauer-Emmett-Teller公式得到了催化剂的比表面积 (SSA),Cu/α-MnO2-w的比表面积为75 m2·g−1,远高于Cu/α-MnO2-t的比表面积(16 m2·g−1),这与催化剂的CO-PROX活性规律不一致,表明比表面积的不是决定反应性能的主要因素。
图4(a1,b1,c1)为α-MnO2的FESEM图像,可以看出α-MnO2具有不同形貌: 线状(w),管状(t)和棒状(r)。结合TEM图像(a2,b2,c2)可知: α-MnO2-w的宽度为9~20 nm,长度为4~5 μm,部分α-MnO2-w呈弯曲状态,其晶格间距约为0.69 nm,暴露α-MnO2的(110)晶面; α-MnO2-t宽120 nm,长度为1.2~1.8 μm,晶格条纹间距为0.49 nm,对应于(200)晶面; 而α-MnO2-r最短,长度仅为0.2~0.4 μm,宽18 nm,暴露(310)晶面,晶格条纹间距为0.31 nm。
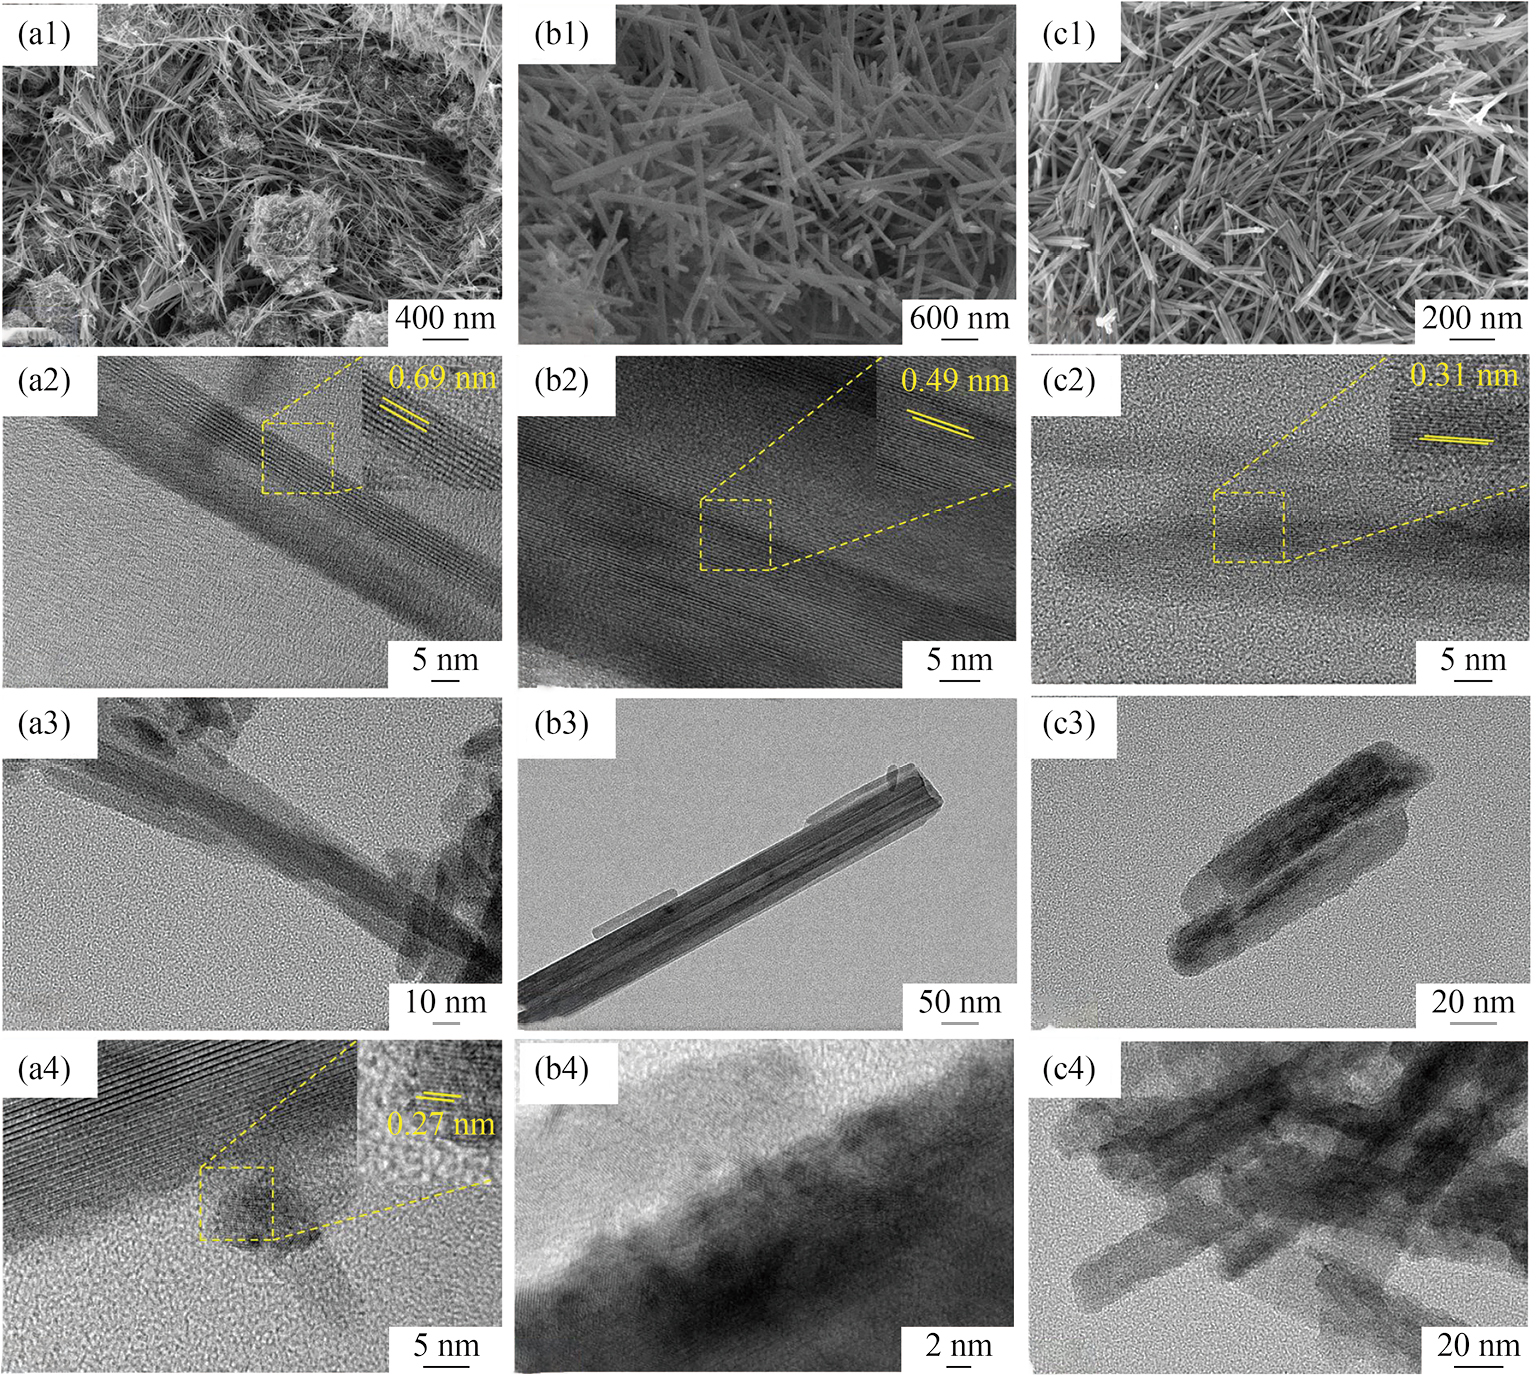
观察Cu/α-MnO2的TEM图像可发现,负载Cu后α-MnO2仍为线状、管状、棒状的形貌(图4(a3~c3)),图4(b3)表明Cu/α-MnO2-t具有明显的中空结构。Cu颗粒(111)面、CuO(110)面及Cu2O(111)面所对应的晶格间距分别为0.21,0.27和0.24 nm。仅在Cu/α-MnO2-w上观察到CuO颗粒,如图4(a4)所示,其晶格条纹为0.27 nm,对应于CuO的(110)晶面。而在Cu/α-MnO2-t和Cu/α-MnO2-r上,仅可观察到Cu分散在α-MnO2表面。
在H2气氛中,MnO2的还原过程涉3个主要步骤: MnO2→Mn2O3→Mn3O4→MnO,每个步骤对应的氢气消耗比例为3∶1∶2[24]。结合还原温度和氢气消耗量进行分析,可以推断出催化剂的具体还原路径。如图5 (a)所示,3种形貌α-MnO2均出现两个还原峰且峰面积之比均为1∶1,说明α-MnO2的还原过程为MnO2→Mn2O3→MnO。进一步对比可发现还原峰温度及峰形的差异: α-MnO2-w和α-MnO2-t有还原峰重叠导致的肩峰出现,且α-MnO2-w的还原峰温度低,而在α-MnO2-r可观察到明显的分步还原过程。分步还原的温度差与催化剂中氧迁移速率相关。
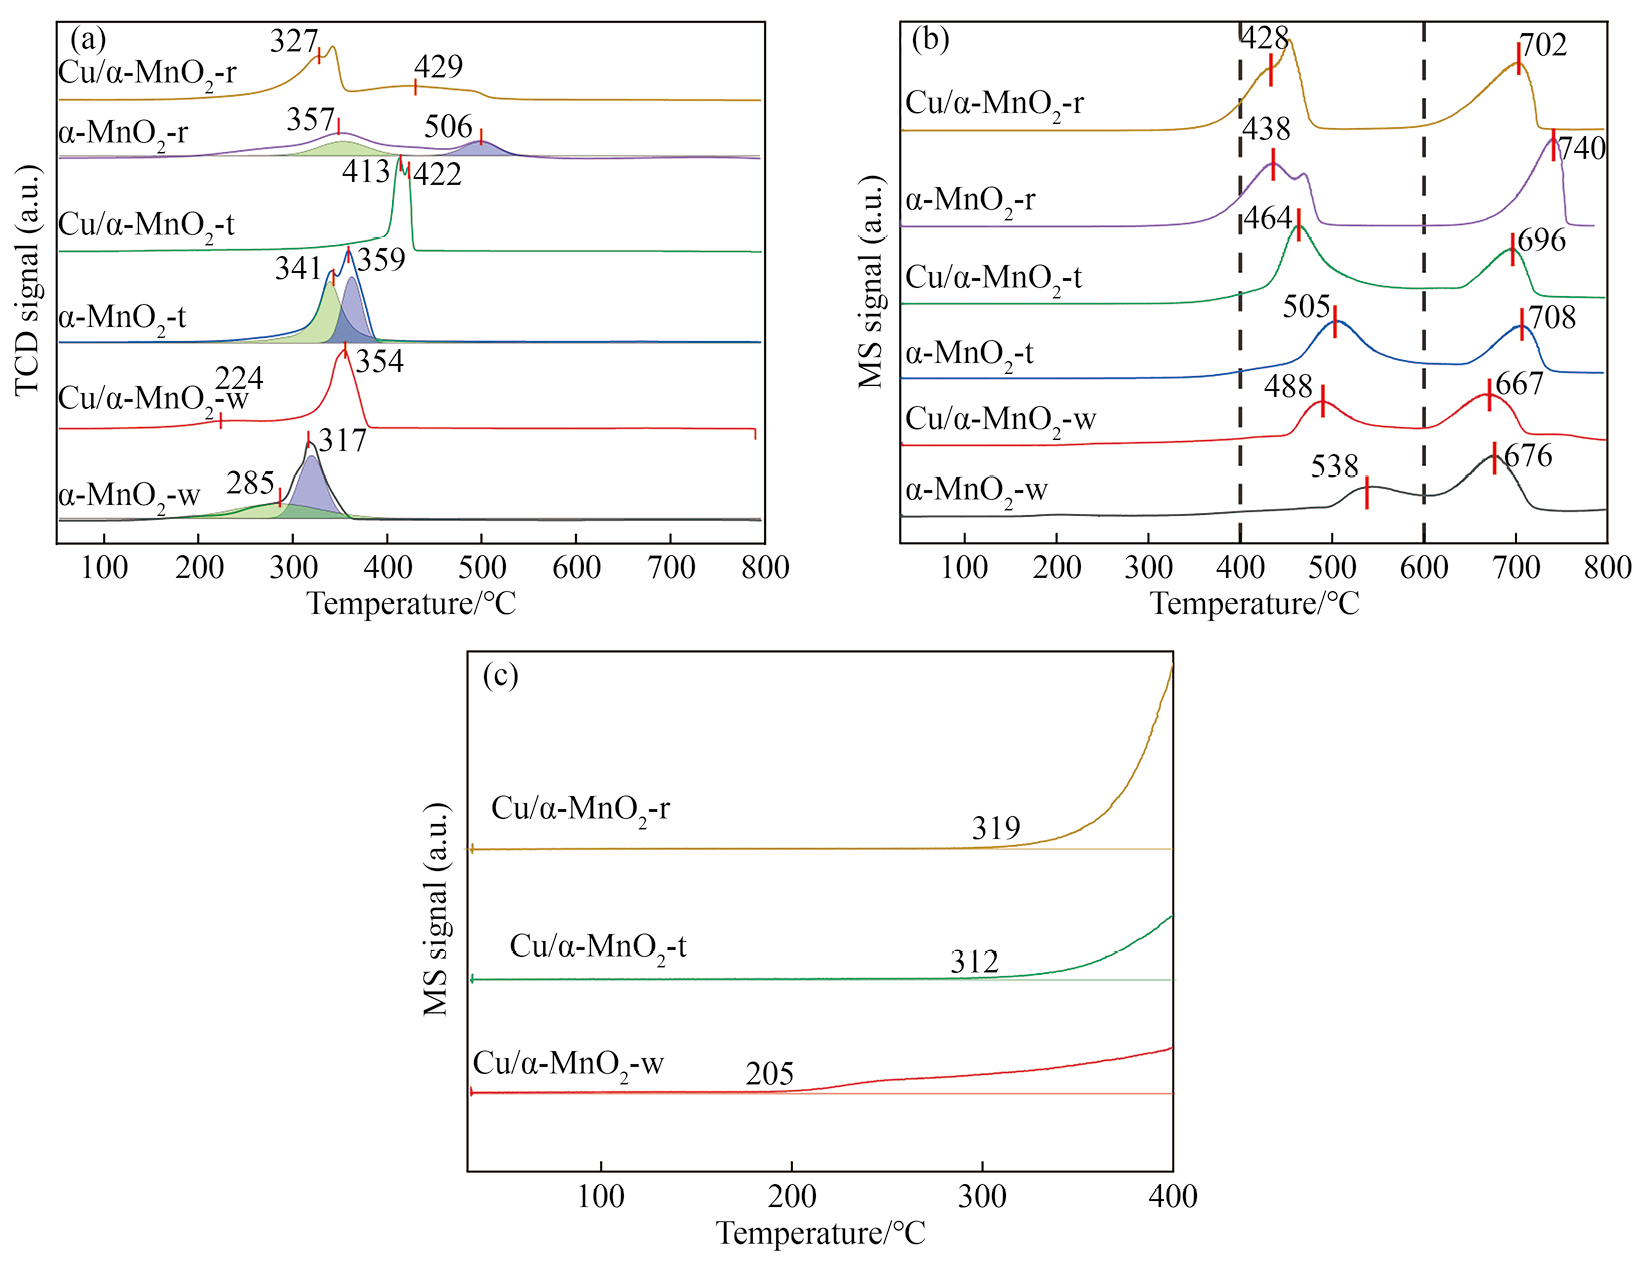
Cu的引入没有改变MnO2的还原过程。Cu/α-MnO2-w还原过程中,在224 ℃观察到新的还原峰; 结合TEM结果,将其归属表面分散CuO的还原。此外,Cu的引入也促进了α-MnO2-t与α-MnO2-w的还原,表现在分步还原的温差减少。Cu/α-MnO2-w仅在327 ℃观察到一个还原峰; 而Cu/α-MnO2-t的Mn物种的还原峰温度差降低到8 ℃。因此,Cu的引入增加Cu/α-MnO2-w表面活性氧物种的数量以及氧迁移速率。
催化剂表面有不同的氧物种,在脱附时的温度差异显著,其中30~400 ℃内对应表面吸附氧的脱附,400~600 ℃和600~800 ℃分别对应表面晶格氧、体相晶格氧的脱附[25]。其中表面吸附氧具有较高的氧化性能[26]。将30~400 ℃温度区间放大,如图5(c)所示,可发现Cu/α-MnO2-w仅在205 ℃就出现O2的脱附峰,而对于Cu/α-MnO2-t和Cu/α-MnO2-r,分别在312和319 ℃才出现脱附峰,说明Cu/α-MnO2-w中表面吸附的氧物种最易活化。对比表面晶格氧和体相晶格氧的脱附温度差(图5(b)),可以发现Cu/α-MnO2-w晶格氧脱附的温度差仅为179 ℃,远低于Cu/α-MnO2-r的274 ℃,进一步说明催化剂晶格氧流动性的差异。
为了明确α-MnO2的形貌对各元素价态及Cu存在状态的影响,对Cu/α-MnO2进行了XPS测试,结果如图6所示。由图6(a)可知,Cu/α-MnO2中Mn以Mn4+(643 eV)和Mn3+(642 eV)形式存在。Cu/α-MnO2-w中Mn3+/Mn4+高达1.89,在Cu/α-MnO2-r上仅为1.74(表1)。MnO2催化氧化反应的活性与Mn4+↔Mn3+氧化还原的程度有关,为维持电荷平衡,Mn3+生成的同时也伴随氧空位的形成,此外Mn3+-O比Mn4+-O键长且键能小[27],因此Mn3+越多则意味着MnO2表面的M-O键更弱、表面的氧原子更容易活化和解离。根据DFT计算可知,CO在Mn上的吸附能(‒0.44 eV)低于在Cu(‒0.27 eV)上的吸附能[28],并且由于Mn3+的最外层3d轨道仅填充4个电子,处于不满状态,相比于Mn4+最外层3个电子,Mn3+更容易给CO提供一个电子用以成键。因此Cu/α-MnO2-w中Mn3+最多,对CO的吸附活化能力更强,活化供氧能力也强,促进了反应的进行。
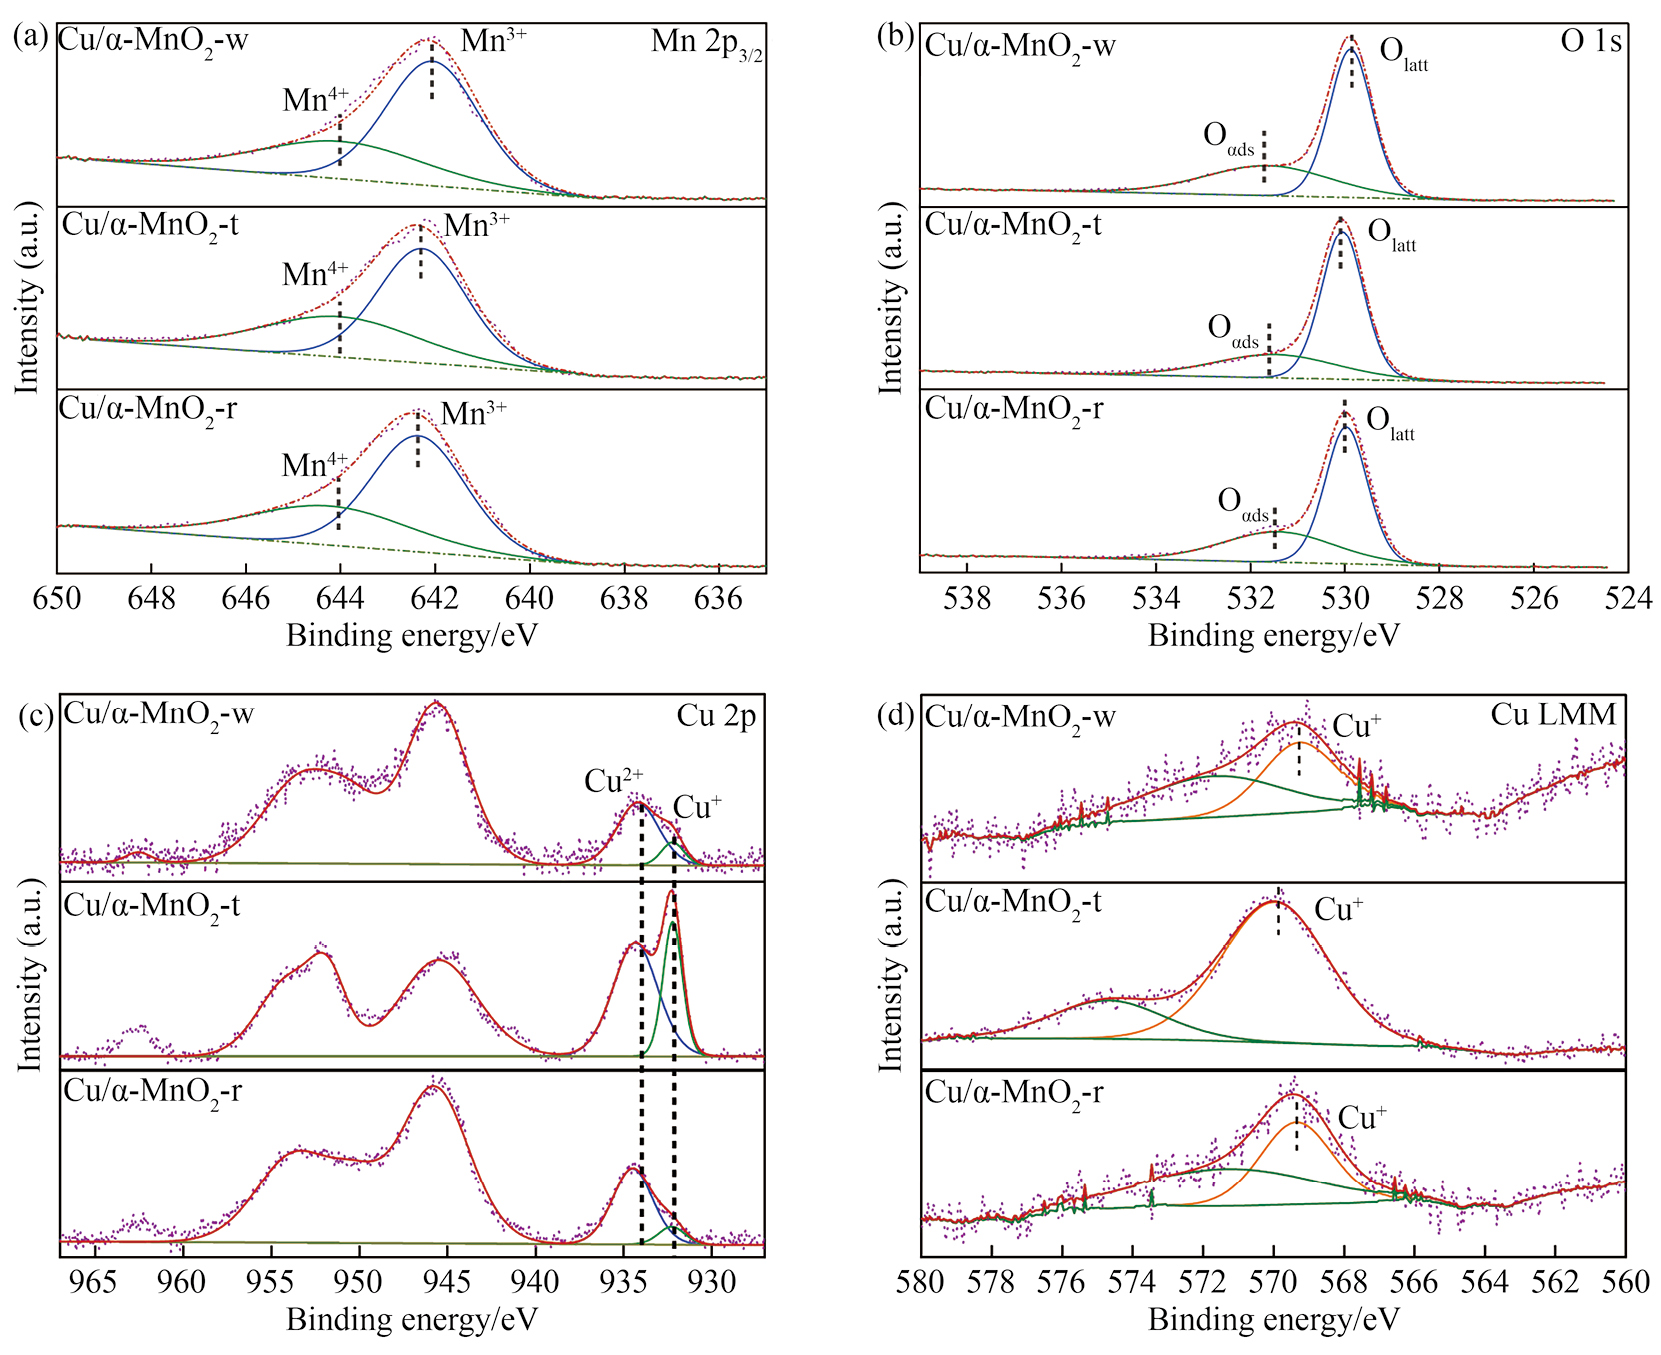
影响CO催化氧化性能的另一个重要因素是参与反应氧物种的种类。在O 1s的XPS光谱中观察到两种表面氧(图6(b)),结合能531 eV处的峰归属于表面吸附氧(记为Oads),结合能529 eV处的峰可以归属于晶格氧(记为Olatt)[29]。表面吸附的氧物种以OH,CO32−等形式存在,并能直接参与CO的氧化[26]。结合表1可以发现,Cu/α-MnO2-w上Oads最多,而Cu/α-MnO2-t中活性氧含量最低。
通过Cu的2p3/2轨道及LMM轨道分析Cu的存在状态及α-MnO2形貌对其产生的影响。由图6(c)可知,3种Cu/α-MnO2上均存在两种状态的Cu: 932 eV处的峰对应还原态Cu物种,934 eV处的峰对应Cu2+,946 eV出现峰为Cu2+的卫星峰[29]。为进一步明确还原态Cu物种的具体价态,对Cu的俄歇电子能谱进行了进一步分析(图6(d))。位于569.7 eV处的峰代表了Cu+的存在,在568 eV处没有观察到Cu0存在。对Cu/MnO2催化剂的研究表明,CO可在Cu+物种上吸附与活化[30],Cu的引入不仅提供了更多CO吸附位点,而且Cu2++Mn3+↔Cu++Mn4+的过程促进了氧物种的活化与传递[9],催化剂表面Cu2+和Mn3+比例高,有利于CO氧化反应的进行。
为了进一步明确载体形貌对于CO-PROX的影响机制,选择活性最好的Cu/α-MnO2-w和Cu/α-MnO2-r进行了in situ DRIFTS实验,结果如图7所示。
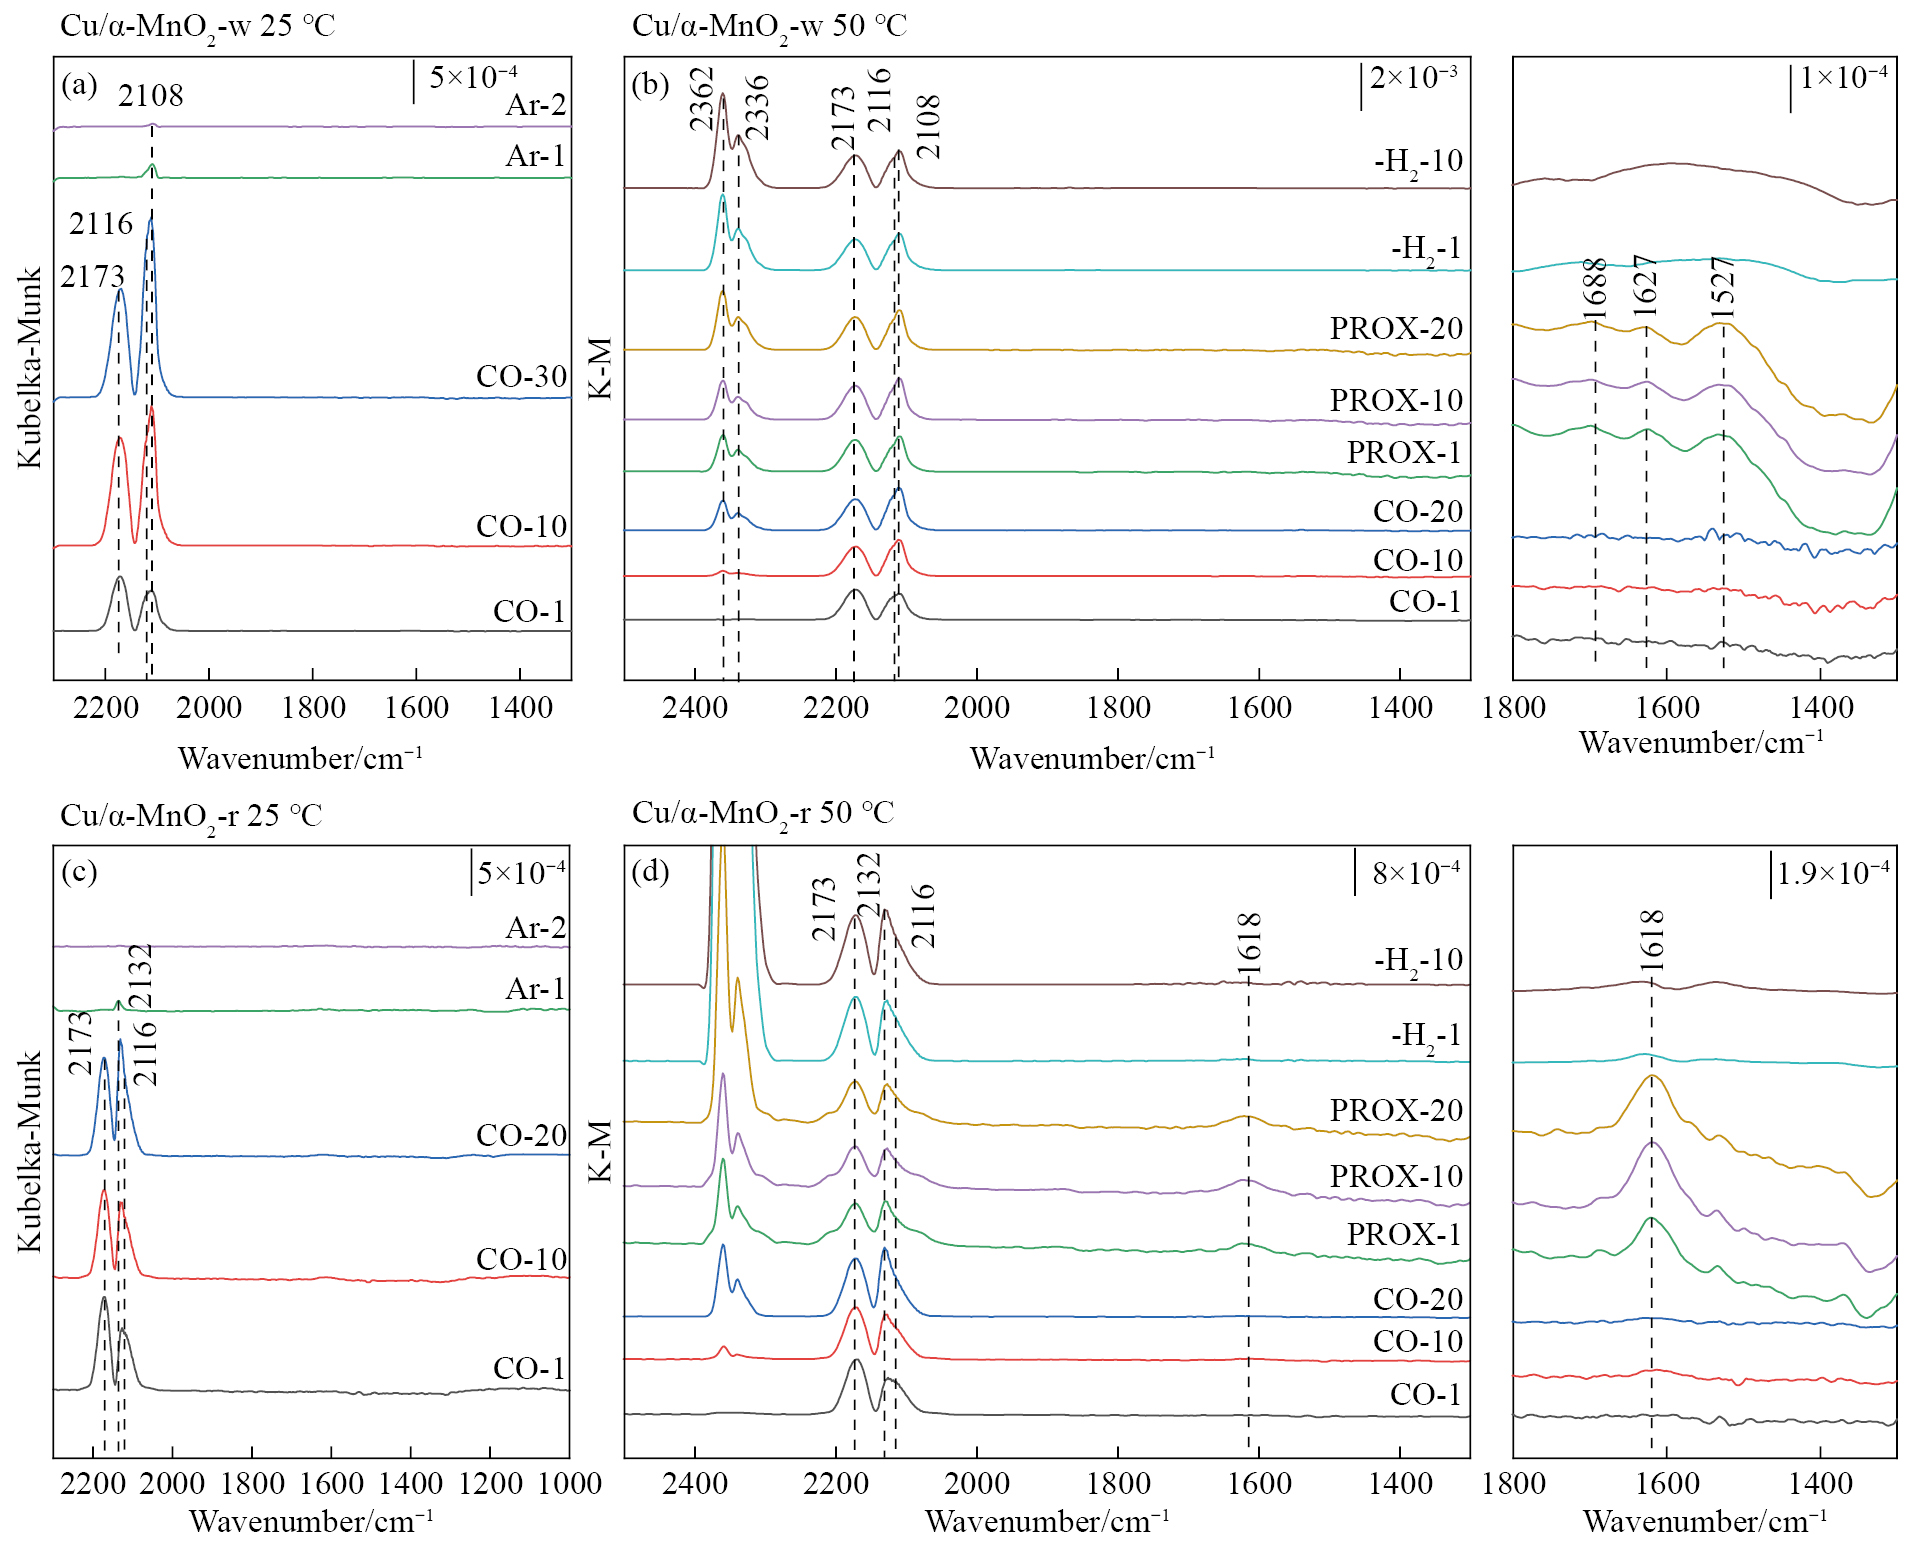
图7(a)为25 ℃下Cu/α-MnO2-w上CO的吸附与脱附曲线。CO在Cu上的吸附峰与CO气相峰(2173和2116 cm−1)出峰位置相近[31],因此通入1%CO/Ar时,只观察到气相CO峰。用Ar吹扫以脱除反应气氛下的CO气体,在2108 cm−1处观察到了Cu+-CO吸附峰[32–33],表明CO可以吸附在Cu+上形成Cu+-CO。由于25 ℃下CO的转化率低,不利于观察反应中间产物的变化情况,因此选择50 ℃进行了in situ DRIFTS实验,如图7(b)。50 ℃下通入1%CO/Ar,10 min时可以观察到CO2的信号峰(2336和2362 cm−1)[34],这是催化剂表面氧物种与Cu+-CO反应所致。反应气氛中再通入1%O2和50%H2,观察到Cu+-CO峰(2108 cm−1)明显变弱,而CO2峰(2336和2362 cm−1)增强,说明O2和H2的引入促进了CO氧化的进行; 并在1688和1531 cm−1出现碳酸氢盐中间物种信号峰[35],在1627 cm−1处出现碳酸盐信号峰[36],反应20 min后停止通入H2,此时碳酸氢盐和碳酸盐的物种消失; 说明H2存在下,催化剂表面生成不稳定的碳酸氢盐和碳酸盐。
如图7(c)所示,CO在Cu/α-MnO2-r表面Cu+上的吸附峰(Cu+-CO)出现在2132 cm−1,与Cu/α-MnO2-w上的CO吸附峰相比,Cu+-CO上CO的吸附出现了显著蓝移,这是由于Cu/α-MnO2-r中Cu的d轨道向C的π*轨道转移的电子更少,Cu-C之间相互作用弱而C=O键变强,信号峰向高波数移动[37]。通入反应气O2和H2后,CO吸附峰变弱并随着CO2的特征峰出现; 并在1618 cm−1出现碳酸盐中间物种信号峰[34]。当停止通入H2后,依然在1618 cm−1发现碳酸盐,表明其较稳定不易解离(图7(d))。
具有不同形貌的Cu/MnO2,不仅影响对CO的吸附能力,还影响到CO氧化过程中生成的中间物种的稳定性。Cu/α-MnO2-w比Cu/α-MnO2-r具有更强的CO吸附能力,有利于对CO的活化。此外,Cu/α-MnO2-w生成不稳定的碳酸氢盐和碳酸盐; 而在Cu/α-MnO2-r上生成稳定的碳酸盐,导致反应性能较差。
通过水热法成功合成了暴露(110)晶面的α-MnO2-w、暴露(200)晶面的α-MnO2-t和暴露(300)晶面的α-MnO2-r载体,并制备了Cu/MnO2催化剂,考察了载体的形貌对于CO-PROX反应性能的影响。催化剂的反应性能受载体的形貌影响显著,Cu/α-MnO2-w在100~250 ℃内可实现CO的全转化,而Cu/α-MnO2-t在200 ℃达到最高转化率为98%。不同形貌的α-MnO2暴露晶面不同,其存在的金属-载体相互作用也不同,进而影响了Cu的存在状态以及Cu/MnO2的氧化还原性能,从而影响CO的吸附以及对于氧物种的活化。Cu/α-MnO2-w中Cu+的增加促进了对于CO的吸附,且Cu2+/Cu+与Mn3+/Mn4+的循环也提高了催化剂的供氧能力。α-MnO2暴露晶面不同,影响了反应生成物种的稳定性,在Cu/α-MnO2-r上,H2的存在促进了易于分解的碳酸氢盐和碳酸盐的生成,活性最佳; 而在Cu/α-MnO2-r的H2促进了碳酸盐的生成,分解能力弱,不利于反应的进行。而通过对Cu/MnO2催化剂的研究,有望为CO-PROX反应提供更为低成本的非贵金属催化剂选择。
Lee Y L, Lee K, Hyun Ko C, Roh H S. Optimization of nano-catalysts for application in compact reformers[J]. Chemical Engineering Journal, 2022, 431: 134299.
Guo X H, Sun S Y, Gao M X Z, Dai Q G, Zhan W C, Wang L, Guo Y, Wang A Y, Guo Y L. Highly efficient Ag/Ce-Zr catalyst for catalytic oxidation of NVOCs: balance of redox ability and acidity[J]. Rare Metals, 2024, 43(12): 6473.
Manasilp A, Gulari E. Selective CO oxidation over Pt/alumina catalysts for fuel cell applications[J]. Applied Catalysis B: Environmental, 2002, 37(1): 17.
Zhang Q L, Shore L, Farrauto R J. Selective CO oxidation over a commercial PROX monolith catalyst for hydrogen fuel cell applications[J]. International Journal of Hydrogen Energy, 2012, 37(14): 10874.
Jokar R, Alavi S M, Rezaei M, Akbari E. Influence of preparation effects on 10 wt.%CuO/MnOx catalytic activity in the preferential oxidation of CO (CO-PROX)[J]. Research on Chemical Intermediates, 2024, 50(2): 625.
Abed H, Atia H, Vuong T H, Bartling S, Rockstroh N, Armbruster U, Brückner A, Rabeah J. Preferential CO oxidation on highly active and stable ceria supported copper catalysts synthesized by a facile approach[J]. International Journal of Hydrogen Energy, 2024, 58: 1053.
Zhang R B, Lu K, Zong L J, Tong S, Wang X W, Zhou J, Lu Z H, Feng G. Control synthesis of CeO2 nanomaterials supported gold for catalytic oxidation of carbon monoxide[J]. Molecular Catalysis, 2017, 442: 173.
Zhang R B, Lu K, Zong L J, Tong S, Wang X W, Feng G. Gold supported on ceria nanotubes for CO oxidation[J]. Applied Surface Science, 2017, 416: 183.
Rong S, Zhang P, Liu F, Yang Y. Engineering crystal facet of α-MnO2 nanowire for highly efficient catalytic oxidation of carcinogenic airborne formaldehyde[J]. ACS Catalysis, 2018, 8(4): 3435.
Chi H J, Zhang P, Xiong J, Wei Y C, Li Y F, Zhao Z, Liu J, Jiao J Q. Single-crystallineα-MnO2 catalysts with tailored exposed crystal facets for boosting catalytic soot oxidation: the crystal facet-dependent activity[J]. Appled Surface Science, 2023, 608.
Liu S J, Li M Y, Xiong Y L, Zhu Y J. Effects of the morphology of MnO2 nanostructures on the catalytic oxidation of toluene[J]. ACS Applied Nano Materials, 2023, 6(16): 14721.
Xu J C, Wu Z L, Gao E H, Zhu J L, Yao S L, Li J. Revealing the role of oxygen vacancies on α-MnO2 of different morphologies in CO oxidation using operando DRIFTS-MS[J]. Applied Surface Science, 2023, 618: 156643.
Ferraz C P, Silva A G M D, Rodrigues T S, Camargo P H C, Paul S, Wojcieszak R. Furfural oxidation on gold supported on MnO2: influence of the support structure on the catalytic performances[J]. Applied Sciences, 2018, 8(8): 1246.
Li J M, Qu Z P, Qin Y, Wang H. Effect of MnO2 morphology on the catalytic oxidation of toluene over Ag/MnO2 catalysts[J]. Applied Surface Science, 2016, 385: 234.
Zeng Y C, Yan L, Tian S B, Sun X M. Loading IrOx clusters on MnO2 boosts acidic water oxidation via metal-support interaction[J]. ACS Applied Materials & Interfaces, 2023, 15(40): 47103.
Mo S P, Zhang Q, Zhang M Y, Zhang Q, Li J Q, Fu M L, Wu J L, Chen P R, Ye D Q. Elucidating the special role of strong metal-support interactions in Pt/MnO2 catalysts for total toluene oxidation[J]. Nanoscale Horizons, 2019, 4(6): 1425.
Xiao W, Xia H, Fuh J Y H, Lu L. Growth of single-crystal α-MnO2 nanotubes prepared by a hydrothermal route and their electrochemical properties[J]. Journal of Power Sources, 2009, 193(2): 935.
Navas-Cárdenas C, Benito N, Wolf E E, Gracia F. Tuning activity of Pt/FeOx/TiO2 catalysts synthesized through selective-electrostatic adsorption for hydrogen purification by prox reaction[J]. International Journal of Hydrogen Energy, 2022, 47(48): 20867.
Dasireddy V D B C, Likozar B. Cu-Mn-O nano-particle/nano-sheet spinel-type materials as catalysts in methanol steam reforming (MSR) and preferential oxidation (PROX) reaction for purified hydrogen production[J]. Renewable Energy, 2022, 182: 713.
Hu X L, Chen J X, Li S Y, Chen Y X, Qu W Y, Ma Z, Tang X F. The promotional effect of copper in catalytic oxidation by Cu-doped α-MnO2 nanorods[J]. The Journal of Physical Chemistry C, 2020, 124(1): 701.
Min X, Wang X N, Guo M M, Li K, Gu J N, Hu S J, Jia J P, Sun T H. Facile synthesis of β-MnO2 via ozone oxidation for enhanced performance of toluene oxidation[J]. Surfaces and Interfaces, 2023, 38: 102858.
Lykaki M, Pachatouridou E, Carabineiro S A C, Iliopoulou E, Andriopoulou C, Kallithrakas-Kontos N, Boghosian S, Konsolakis M. Ceria nanoparticles shape effects on the structural defects and surface chemistry: Implications in CO oxidation by Cu/CeO2 catalysts[J]. Applied Catalysis B: Environmental, 2018, 230: 18.
Zhong K, Xue J J, Mao Y C, Wang C S, Zhai T, Liu P, Xia X D, Li H H, Tong Y X. Facile synthesis of CuO nanorods with abundant adsorbed oxygen concomitant with high surface oxidation states for CO oxidation[J]. RSC Advances, 2012, 2(30): 11520.
Xu X L, Liu X Q, Ma L F, Liang N N, Yang S, Liu H, Sun J F, Huang F, Sun C Z, Dong L. Construction of surface synergetic oxygen vacancies on CuMn2O4 spinel for enhancing NO reduction with CO[J]. ACS Catalysis, 2024, 14(5): 3028.
Sambare A A, Pawar R, Shirsat M. A DFT investigation on transition metal (Co, Cr, Cu, Mn, Mo and Nb)-doped bismuth ferrite oxide (BiFeO3) for CO gas adsorption[J]. Theoretical Chemistry Accounts, 2023, 142(7): 61.
Gao J, Jia C, Zhang L, Wang H, Yang Y, Hung S F, Hsu Y Y, Liu B. Tuning chemical bonding of MnO2 through transition-metal doping for enhanced CO oxidation[J]. Journal of Catalysis, 2016, 341: 82.
Fan X H, Ma S H, Gan M, Ji Z Y, Sun Z Q, Liu L C. A Ce/hopcalite catalyst for low-temperature oxidation of CO: preparation, performance and mechanism[J]. Chemical Engineering Journal, 2024, 484: 149636.
Yu J, Yang Y S, Zhang M, Song B Y, Han Y, Wang S, Ren Z, Wang L, Yin P, Zheng L R, Zhang X, Wei M. Highly active MnCoOx catalyst toward CO preferential oxidation[J]. ACS Catalysis, 2024, 14(3): 128.
Liu D, Wu R D, Wang X J, Ye R P, Hu F Y, Chen X H, Wang T T, Han B Y, Lu Z H, Feng G, Zhang R B. Catalytic CO oxidation on the Cu+-Ov-Ce3+ interface constructed by an electrospinning method for enhanced CO adsorption at low temperature[J]. Inorganic Chemistry, 2024, 63(9): 4312.
Lyu Y, Xu J Y, Chen S, Wang S, Liu X W. Simultaneous catalytic oxidation of toluene and CO over Cu-V/Al-Ce catalysts: physicochemical properties-activity relationship and simultaneous oxidation mechanism[J]. Journal of Hazardous Materials, 2024, 466: 133507.
Lin Y C, Wang L, Chi J, Peng H, Gao X H, Zhang B Z, Wang S H, Chen C, Zhang N, Hong S G. Cu-embedded CeO2 nanotubes as CO2-resistant catalysts for preferential CO oxidation in H2-rich streams[J]. ACS Applied Nano Materials, 2023, 6(24): 23477.
Feng X Q, Wang Z L, Mu L, Chen Z L, Liang J H, Xiao C. The different evolution behaviors of carbonate-like species on Pt/CeO2 and Pt/Al2O3 by in situ DRIFTS-MS study[J]. Catalysis Today, 2022, 400-401: 82.
Köck E M, Kogler M, Bielz T, Klötzer B, Penner S. In situ FT-IR spectroscopic study of CO2 and CO adsorption on Y2O3, ZrO2, and yttria-stabilized ZrO2[J]. The Journal of Physical Chemistry C, 2013, 117(34): 17666.
 顶部