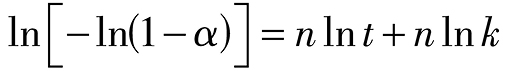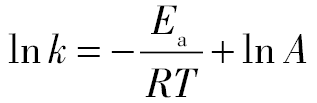目录图表
氢能作为清洁可再生能源,是助力我国“碳中和”和“碳达峰”目标早日实现的有效途径之一[1]。在现有的氢能产业链中,储运占到了整个成本的30%~50%,安全高效的氢能储运技术是决定氢能应用的关键[2]。镁储氢材料凭借其高质量储氢密度(7.6%,质量分数)和体积密度(110 g·L‒1)、丰富的镁储量及安全性好、可重复使用的优势,成为非常具有应用潜力的固态储氢材料,但由于氢分子在Mg表面解离能高及氢原子在镁晶格中扩散速率慢,MgH2稳定性好且放氢焓值高(75 kJ·mol−1 H2),导致吸放氢热力学稳定、动力学缓慢,限制了其在储氢方面的应用。改善吸放氢过程缓慢的动力学性能和稳定的热力学性能是Mg/MgH2体系储氢亟待解决的问题[3,4]。
催化剂掺杂是改善Mg/MgH2体系储氢性能简单、有效的方法,能为Mg/MgH2吸放氢过程中的H吸附、解离和H2分子的扩散提供活性位点,改善其动力学性能。过渡金属及其氧化物具有优异的改性效果,如Ti,Nb,Ni,Fe2O3,Fe3O4等[5–10]。然而,其分子量较大,添加量大会降低储氢材料的质量储氢密度,且在重复吸放氢循环中会产生团聚现象而降低其催化活性和循环稳定性。碳纳米管、石墨烯等碳基材料具有导电、导热性好,化学稳定性高等一系列优点,是一种良好的催化剂或催化剂载体[11–14],不仅自身密度相对较小,而且可增强活性组分分散性,有利于提升储氢材料的质量储氢密度。Fu等[15]发现得益于NiFe金属粒子在碳纳米管上良好的分散性,以及Mg2Ni/Mg2NiH4的“氢泵”和α-Fe的“氢网关”的协同作用,MgH2-NiFe@CNT复合材料在373 和348 K下可分别吸收4.06%和3.25 %(质量分数)的H2,脱氢活化能从151.8 kJ·mol−1降低至49.7 kJ·mol−1。Zhang等[16]发现1.0%(质量分数)石墨烯掺杂使MgH2的放氢峰值温度降低了约100 ℃,放氢速率也明显提高,同时降低了MgH2放氢的反应热和表观活化能,其中活化能从169.52 kJ·mol−1降至94.01 kJ·mol−1。
除催化剂引入外,材料活化也是提高镁基储氢材料性能的关键步骤,可改善材料的吸放氢反应速率和循环稳定性。作为一种新兴的活化方法,微波活化不仅可通过作用于材料中偶极分子和导电电子将微波能转化为热能,还能够激发催化剂表面电子使其处于更高的能量状态,改变表面化学反应的路径,如促进H解离; 微波场还可以使极性分子重新取向,增加反应物在催化剂表面的吸附,提高反应速率,从而为催化剂活性调控和储氢材料活化提供直接加热效应、局部热点效应、非热效应和等离子体效应等多种耦合效应[17–20]。Serra 等[21]报道了微波可诱导固态离子材料电导率升高,促进电子转移和离子扩散,形成具有空位的非平衡高能态,激发离子的还原活性。该研究为利用微波调控固态催化剂活性和活化储氢材料、降低反应能垒提供了新思路。
微波不仅可为镁基储氢材料的高效活化提供一种创新路径,还可用于强化储氢材料脱氢反应过程。Zhang等[22]研究了微波下实现MgH2及其他氢化物快速升温放氢的方法。通过使用涂有Ni薄层的蜂巢状陶瓷块体(Ni-HCM)来负载MgH2,Ni-HCM作为微波吸收体,能够有效地将微波能转化为热能,使得MgH2在2~3 min内放氢完全。Zou等[23]研究了微波辐照下MgH2-TiO2复合材料的脱氢性能,发现球磨过程中形成还原性氧化钛(TiO2-x)对微波辐射有明显的吸收作用,使得TiO2含量为25%(质量分数)的MgH2样品在220 ℃恒温微波场中几乎完全脱氢。微波辐射有助于缺陷TiO2-x在Mg/MgH2颗粒周围均匀分散,并进一步促进Ti4+还原到更低的价态,从而更好地在Mg2+和H−之间进行电子转移。
综上,利用强吸波特性的催化剂掺杂改性,不仅可为吸放氢提供活性位点,而且可利用其与微波耦合诱发的多种效应对镁基储氢材料进行活化和对脱氢反应过程进行强化。Fe3O4作为一种具有优良吸波特性的催化剂,具有来源广泛、成本低的突出优势; 同时,石墨烯作为一种由碳原子以sp2杂化轨道组成六角型呈蜂巢晶格的二维碳纳米材料,具有巨大的比表面积和优良的吸波特性,且具有比传统的碳基材料更加优异的导电性和传热特性[24,25],二者复合掺杂改性镁储氢材料,不仅可实现催化剂、MgH2的有效分散,而且可利用Fe3O4/石墨烯与微波产生的强烈相互作用进行活化和快速脱氢。因此,本文制备了Fe3O4@G并通过机械球磨掺杂到镁粉中,并采用微波辐照进行活化,探讨微波活化Mg-Fe3O4@G样品的吸氢性能及氢化样品的放氢性能及其催化反应机制; 充分利用石墨烯强吸波特性和高热传导能力构筑热传输通道,开展了微波诱导MgH2-Fe3O4@G脱氢的试验和机制研究。
本文采用退役锂电池石墨制备石墨烯: 首先,将退役石墨从铝箔上剥离后置于浓度为2 mol·L‒1的NaOH溶液中搅拌除杂,并用去离子水洗涤后干燥备用; 然后,取0.5 g石墨粉末在Ar气流(300 ml·min‒1)下采用1000 W微波进行热冲击10次,每次冲击的上限温度为1000 ℃,达到上限温度后冷却30 s,然后进行下一次冲击,最终得到膨胀石墨; 接着使用Hummers法,以膨胀石墨为碳源,制备氧化石墨烯悬浊液[26],并对其冷冻干燥获得固体氧化石墨烯。
将乙酸铁(1~400 mg)加入到60 ml石墨烯(2 mg·ml‒1)悬浊液中超声处理5 min达到分散效果; 然后,将100 mg聚吡咯加入到稳定的复合溶液中超声10 min,然后,将悬浮液密封在聚四氟乙烯内衬的高压反应釜中在180 ℃下水热处理12 h; 最后,样品干燥过夜,研磨成粉末,在N2气流(200 ml·min‒1)下以5 ℃·min‒1加热速率升温至500 ℃煅烧3 h,即得到Fe3O4@G。调整乙酸铁和石墨烯的配比,获得不同Fe3O4和石墨烯配比的xFe3O4@(10-x)G (x=0,2,4,6,8,10)复合材料。
首先,在0.1 MPa Ar压力、常温条件下,以20∶1的球料比和500 r·min−1的转速将镁粉球磨8 h; 然后,加入10%xFe3O4@(10-x)G(0≤x≤10,即Fe3O4和石墨烯质量比为x:(10-x))催化剂,相同条件再球磨2 h,获得Mg-xFe3O4@(10-x)G复合材料(如不特别说明,Mg-xFe3O4@(10-x)G代表Fe3O4和石墨烯总质量占比为10%),每次制备样品质量为2 g。将制备的复合材料放置在微波发生器内,设置最高温度为600 ℃,通入300 ml·min‒1Ar气,以1200 W微波功率进行照射活化,微波辐射15 s后间隔15 s为一个活化周期,活化总时间以微波辐射时间计,最终得到活化后的Mg-xFe3O4@(10-x)G复合材料。
通过X射线衍射技术(X-ray diffraction,XRD)对材料的晶体结构进行定性分析。XRD测试在荷兰帕纳科公司生产的PANalytical Aeris 衍射仪上完成,采用Cu-Kα射线(λ=0.15405 nm),管电压为40 kV,管电流为15 mA,扫描步长为0.02°,扫描范围为2θ=10°~90°。采用德国蔡司公司ZEISS SUPRA 55场发射扫描电镜(field emission scanning electron microscopy,FESEM)分析材料的表面形貌和元素组成,仪器加速电压为0.02~30 kV,放大倍数为1~50 K×。样品的储氢性能采用国仪精测公司H-Sorb2600PCT型号高压气体吸脱附仪进行测试,每次测试样品质量为160 mg。如不特别说明,吸放氢过程温度设定为300 ℃,吸氢压力设定为3 MPa。
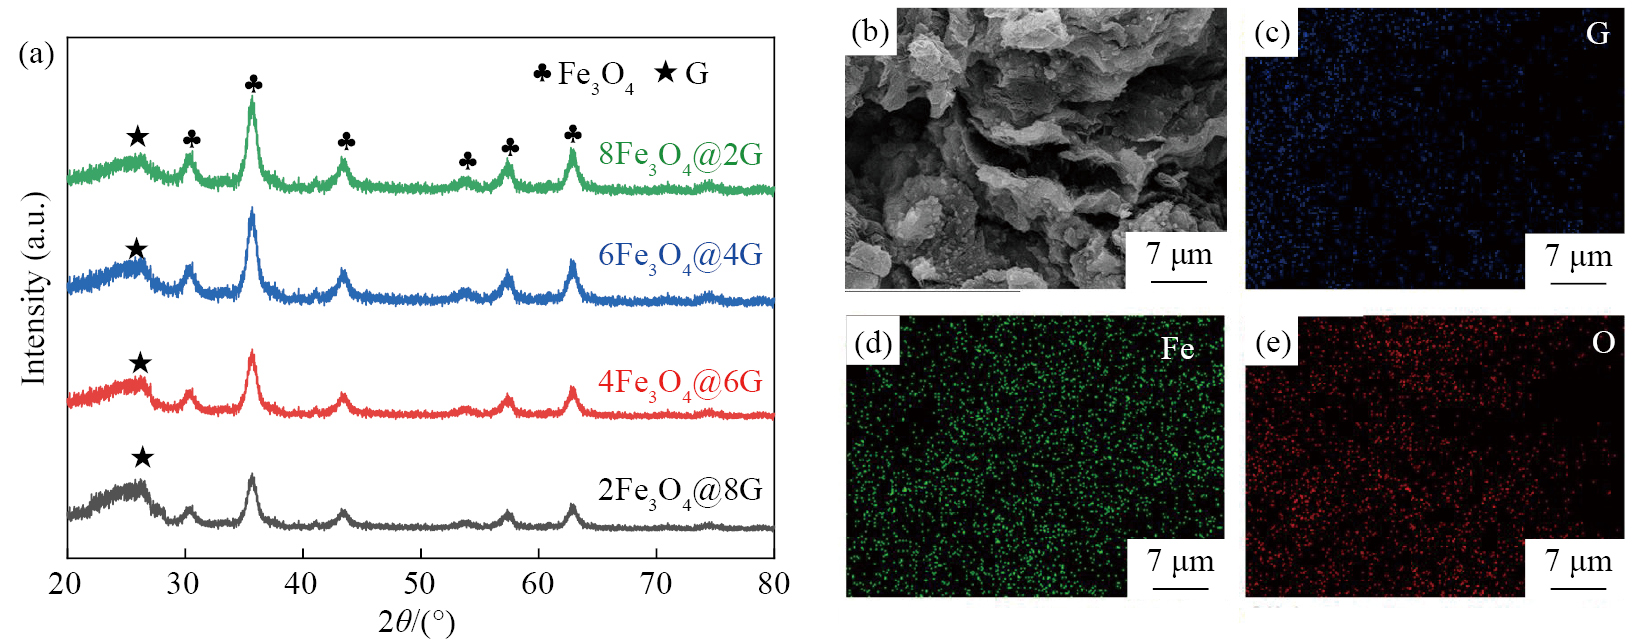
不同Fe3O4和石墨烯配比的Fe3O4@G复合材料的XRD如图1(a)所示,可以发现所有样品均出现了石墨烯特征峰,以及分别在30.2°,35.3°,43.2°,56.7°,62.4°附近出现Fe3O4的(220),(311),(400),(511),(440)晶面衍射峰,且Fe3O4衍射峰的强度随着Fe3O4和石墨烯比例增加而逐渐增强,说明Fe3O4成功负载到石墨烯上。图1(b)SEM图像同样证明了该结论: 当Fe3O4和石墨烯比例为6∶4时,Fe3O4颗粒均匀分布在石墨烯片层上,且对石墨烯(图1(c)),Fe(图1(d)),O(图1(e))的元素分布进行分析,发现上述元素呈现均匀分布。
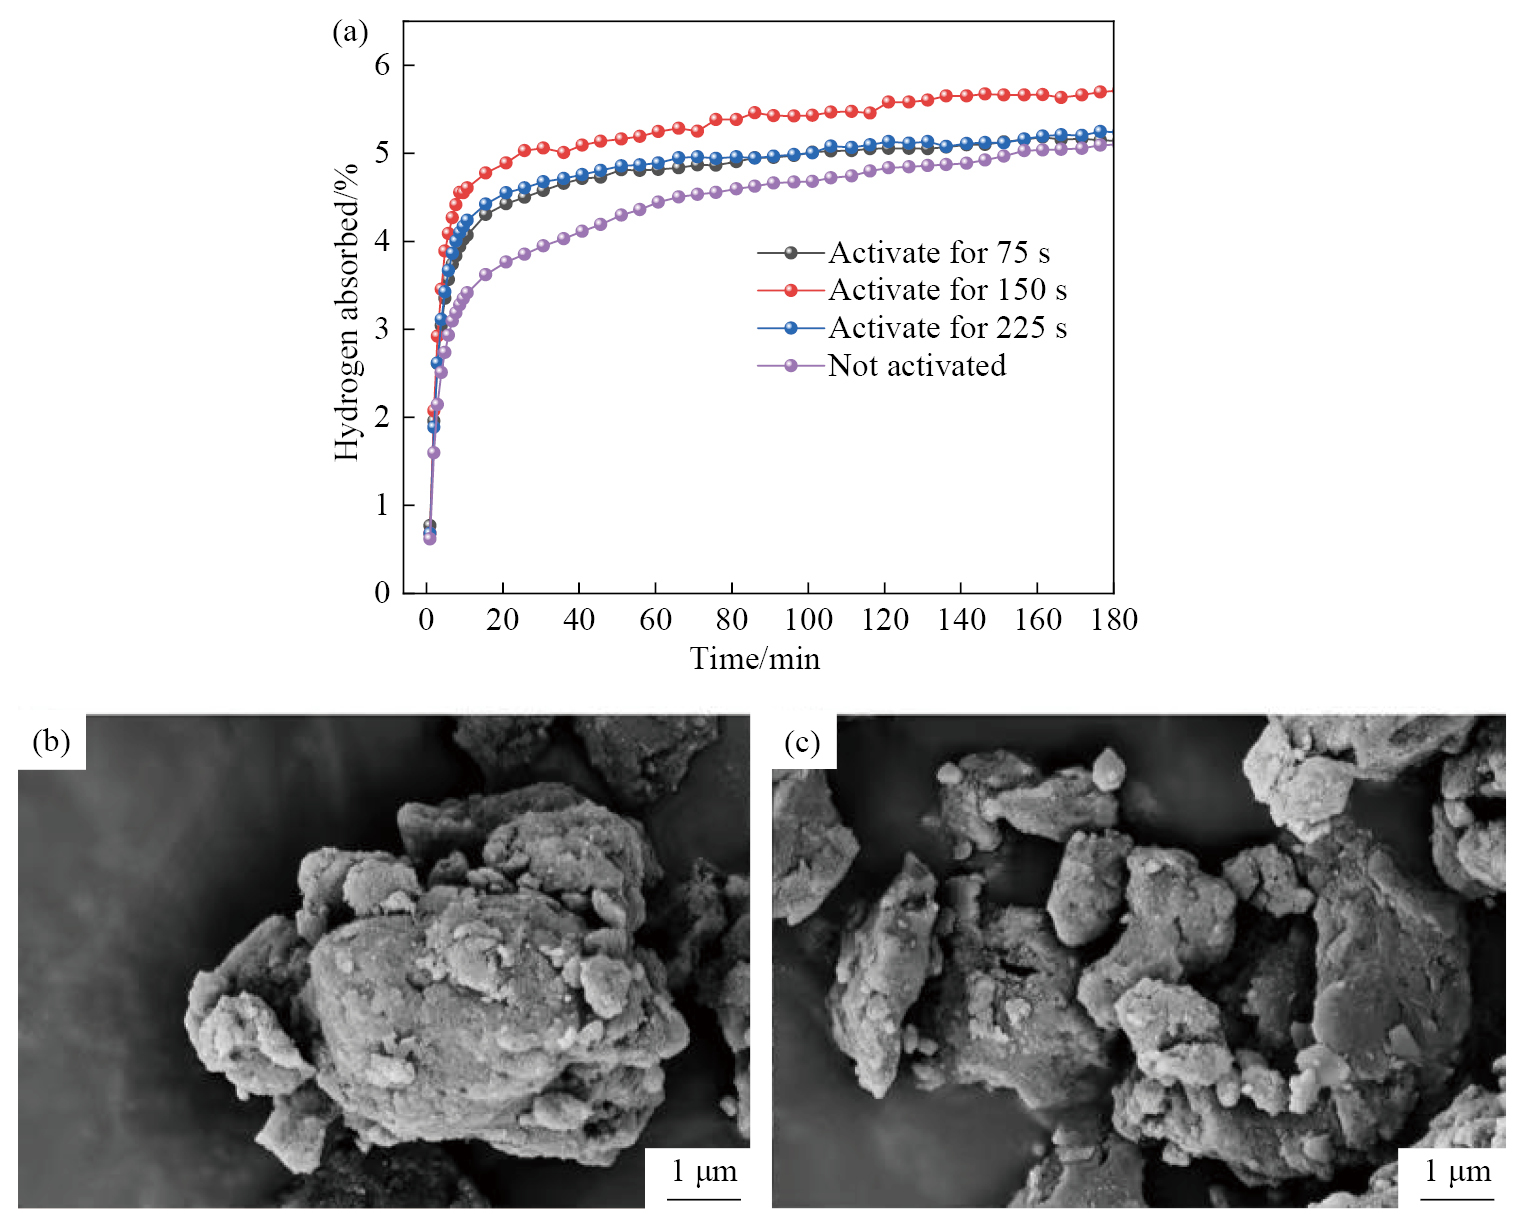
首先,以Mg-8Fe3O4@2G为例,考察微波活化对其吸氢性能的影响。图2(a)为不同微波活化时间复合材料的吸氢曲线,未活化的Mg-8Fe3O4@2G在180 min时间内的最大储氢容量为5.1%; 相同情况下,活化75 s后材料吸氢速率明显提升,最大储氢容量为5.14%; 继续增加活化时间至150 s,吸氢动力学性能显著提升,最大储氢容量增加至5.71%; 进一步增加活化时间至225 s,吸氢动力学性能和最大储氢量均有所降低。由上可见,微波活化可以在一定程度上提高复合材料的储氢性能,最佳活化时间为150 s。进一步对微波活化前后材料形貌结构进行分析,发现未活化样品形态为不规则大颗粒,如图2(b)。微波活化后Mg-8Fe3O4@2G复合材料破碎成颗粒,如图2(c),产生了更多的形态缺陷,石墨烯片层生成许多细小的裂纹。
由上所述,微波活化最佳时间为150 s,因此,本文设定微波活化时间为150 s,Fe3O4@G复合材料掺杂比例为10%,考察不同Fe3O4和石墨烯配比的复合材料在300 ℃下的等温吸氢性能。如图3(a)所示,纯Mg在60 min内的吸氢容量仅达到2.61%; 单掺杂10%石墨烯后,Mg-10G的最大储氢容量为4.65%,在40 min吸氢4.54%,达到最大储氢容量的96%; 单独掺杂Fe3O4的Mg-10Fe3O4复合材料的最大储氢容量为5.05%,在10 min内吸氢达到最大储氢容量的95%,说明Fe3O4比石墨烯对镁吸氢反应动力学性能的促进作用更好。相比石墨烯、Fe3O4单掺杂改性,Fe3O4@G复合材料掺杂对镁储氢容量和动力学性能提升效果显著,当Fe3O4和石墨烯的比值为2∶8,4∶6,6∶4时,吸氢速率得到显著提升,同时最大储氢容量分别为5.51%,5.98%和6.18%,继续增加Fe3O4和石墨烯质量比至8∶2,Mg-8Fe3O4@2G的最大储氢容量有所降低,为5.64%,主要归因于Fe3O4添加量增大会产生团聚,降低分散性和活性位点数量,从而降低储氢材料的储氢量。综合看来,Mg-6Fe3O4@4G复合材料具有最佳的吸氢性能,最大储氢容量为6.18%,且10 min吸氢6.05%。
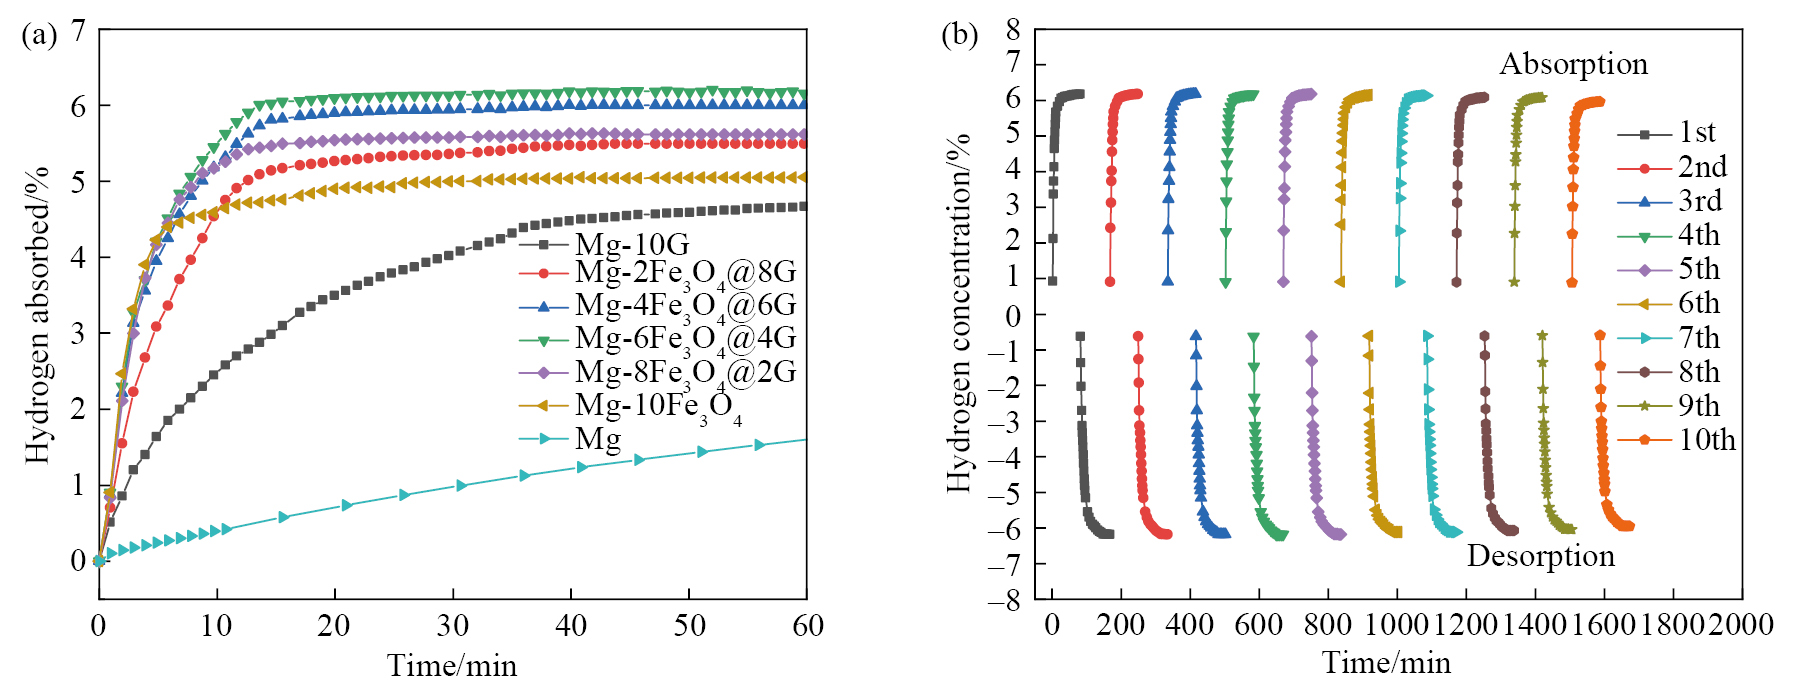
进一步考察Mg-6Fe3O4@4G在300 ℃吸氢脱氢循环性能,如图3(b)。随着循环次数的增加,氢气吸收量和释放量基本保持稳定,经过10次吸放氢循环后,容量无显著的衰减。第10次循环的放氢容量为5.96%,容量保持率为96%,表明复合材料具有良好的循环性能。
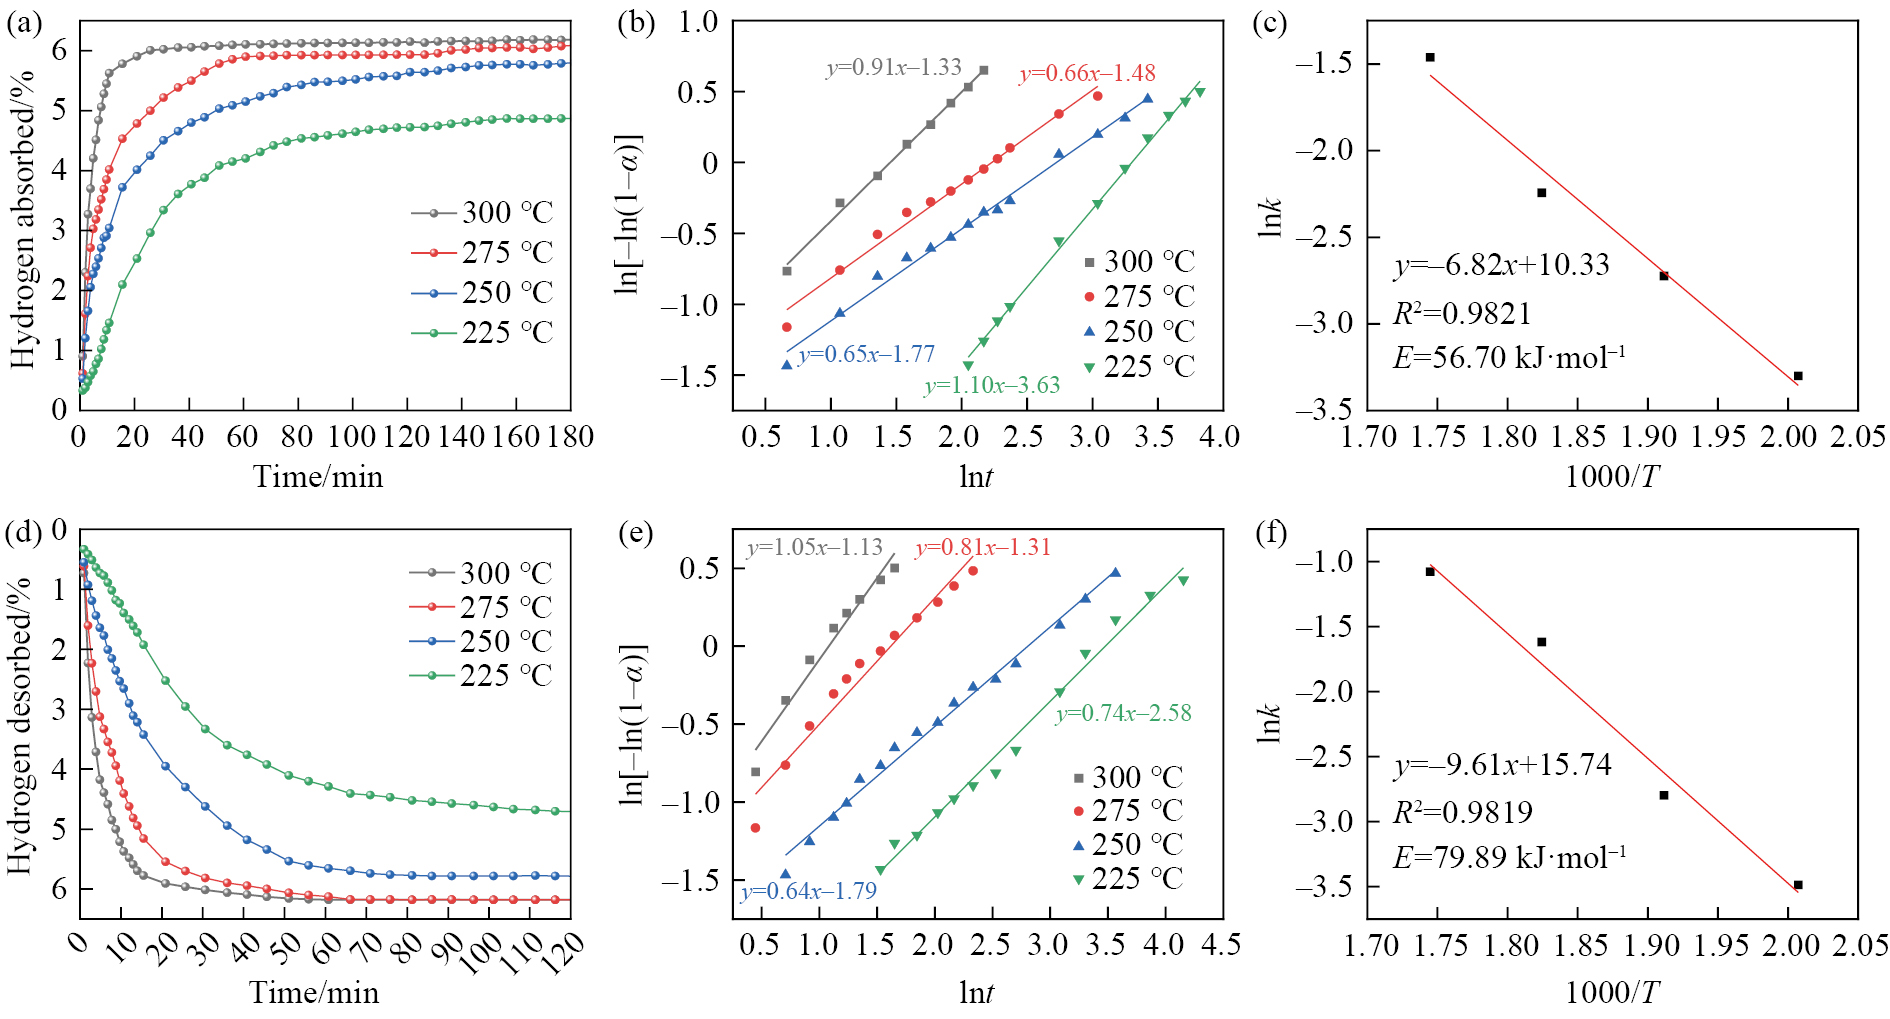
进一步考察Mg-6Fe3O4@4G在不同温度下的吸放氢特性,结果如图4所示。图4(a)显示225 ℃时180 min内的最大吸氢容量为4.87%,当温度分别升高至250,275和300 ℃时,最大吸氢容量分别达到5.8%,6.09%和6.18%,20 min内的吸氢容量分别达到3.88%,4.74%和5.88%,特别是在300 ℃时,10 min快速吸氢5.63%,达到最大储氢容量的91%。采用JMAK模型计算吸氢反应活化能为56.7 kJ·mol−1,如图4(c),相比MgH2显著降低[27]。图4(d)显示放氢量及放氢速率随着温度的升高而增加,当温度225 ℃增加至300 ℃时20 min内的最大放氢量由2.52%增加到 5.9%,同时,脱氢活化能可由MgH2脱氢表观活化能160 kJ·mol-1[28]降低到79.89 kJ·mol−1。
为了探究微波活化和Fe3O4@G掺杂对Mg/MgH2储氢性能的作用机制,对反应过程中的物相组成变化与材料的微观结构进行分析。由图5(a)可以看出,镁粉中掺杂6Fe3O4@4G球磨后样品中主要为Mg相,少量的Fe3O4,以及微量的MgO相。吸氢后,出现β-MgH2和γ-MgH2的衍射峰,这是因为在氢化过程中Mg吸氢生成了MgH2,与此同时,Fe3O4的衍射峰消失,Fe2O3和Mg1-xFexO的衍射峰出现,表明吸氢过程中Fe3O4被还原成Fe2O3,且Mg和Fe3O4发生反应生成Mg1-xFexO。当样品经过1次和10次吸放氢循环后,存在MgO/Mg1-xFexO和Fe的衍射峰,Fe2O3不存在的原因是因为反应过程中,Fe2O3与Mg发生反应生成MgO和Mg1-xFexO。Fe的XRD衍射峰在经历过1次和10次后的峰值宽度未发生明显改变,前后两次的峰宽比为0.91,这表明石墨烯作为颗粒团聚抑制剂防止了Fe在循环过程中晶粒的长大,保证了Fe在多次循环过程中依旧分散均匀,提高催化效果。
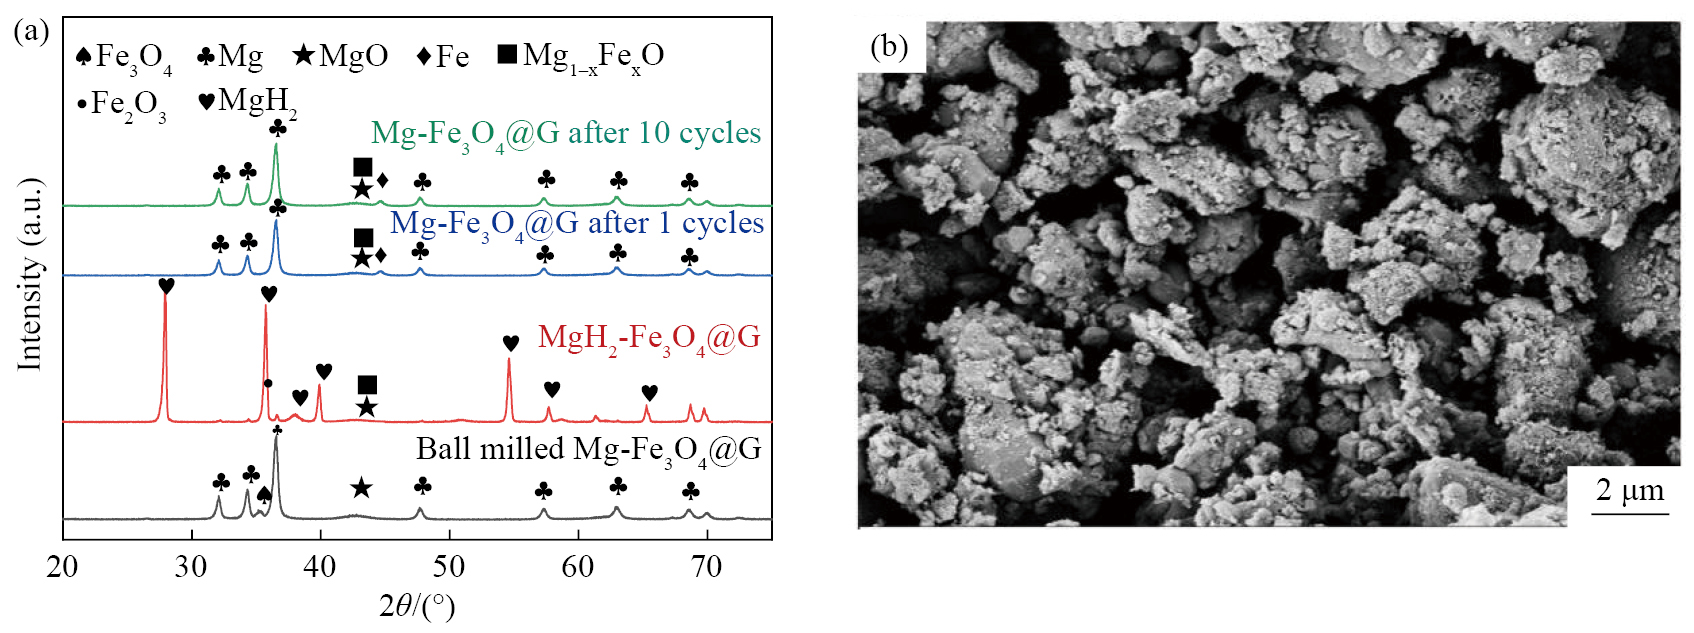
图5(b)为Mg-6Fe3O4@4G经过10次吸放氢后的微观形貌图,循环后的样品Mg颗粒分布均匀,颗粒尺寸没有明显的增长,没有发生颗粒团聚现象,有力地证明了Mg/MgH2-Fe3O4@G复合体系在循环过程中保持较好的吸放氢动力学。综上所述,微波活化后的Mg-Fe3O4@G具有优异的吸放氢性能。微波辐射后增加了复合样品的表面缺陷,这些缺陷为吸放氢过程中提供了更多的结合位点,提升样品的动力学性能。同时,石墨烯在球磨和微波辐射下破碎成碳片均匀地分散在Mg/MgH2表面,增加了有效催化的表面积,提供更多的氢扩散通道,提高了催化剂的耐久性和稳定性,加速氢气的解离和扩散,抑制了循环过程颗粒的聚集,提高循环性能。
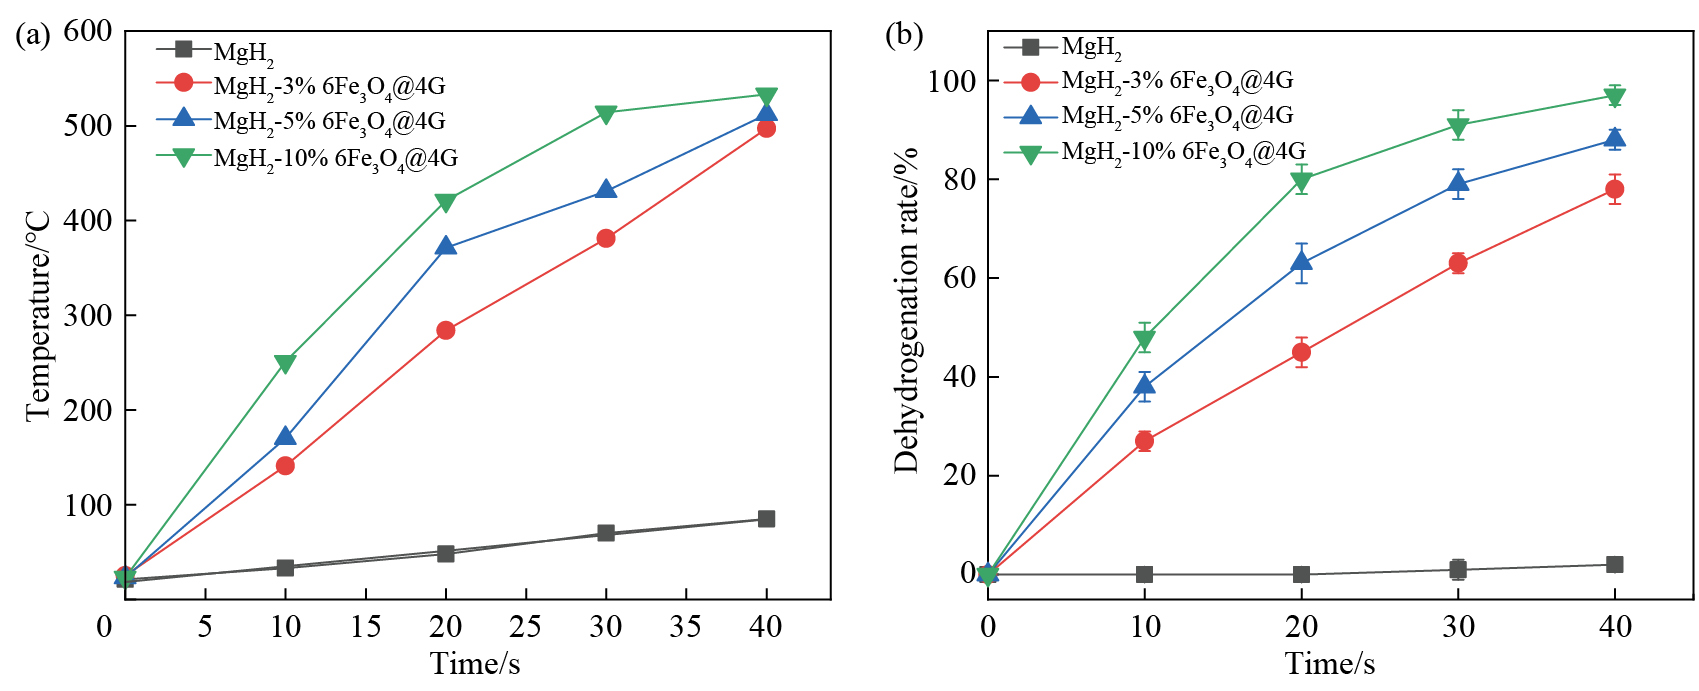
基于6Fe3O4@4G(即Fe3O4与G质量比为6∶4)优良的催化性能,仍以其作为催化剂对镁粉进行改性,考察不同掺杂量对微波作用下MgH2升温特性和脱氢过程的影响,此时微波功率设定为1500 W,结果如图6所示。当催化剂掺杂量为0时,微波辐射40 s后的脱氢率仅为2%,这是由于MgH2不能有效吸收微波辐射并将其转化为热量,样品温度始终在100 ℃以下,未达到脱氢温度,但微波作用下容易在材料堆积处形成局部热点效应,从而引起MgH2少量脱氢。当6Fe3O4@4G掺杂量为3%时,微波辐照20 s后床层温度达到284 ℃,此时的脱氢率为45%,30 s后床层温度升高到381 ℃,脱氢率为63%,40 s后床层温度升高到497 ℃,脱氢率为78%,整个脱氢过程保持较高速率; 当6Fe3O4@4G掺杂量达到10%时,20 s后床层温度达到421 ℃,此时的脱氢率为80%,30 s后的床层温度为514 ℃,脱氢量为91%,脱氢速率的增速放缓,这是因为随着脱氢反应的进行,MgH2中氢已基本被还原释放,此时MgH2的含量不足以支撑该温度下氢气的大量快速释放。综上可见,升温速率的提升能够促进MgH2快速放氢。当催化剂的含量从3%增加到10%时,升温速率从12 ℃·s‒1增加到16 ℃·s‒1,30 s内脱氢量分别由63%增加到91%,脱氢速率随着催化剂掺杂量的增加而增加,表明催化剂作为微波吸收剂在微波辐射的条件下表现出较高的热效应,大量的热量传递给MgH2基体,促进氢气的快速释放。
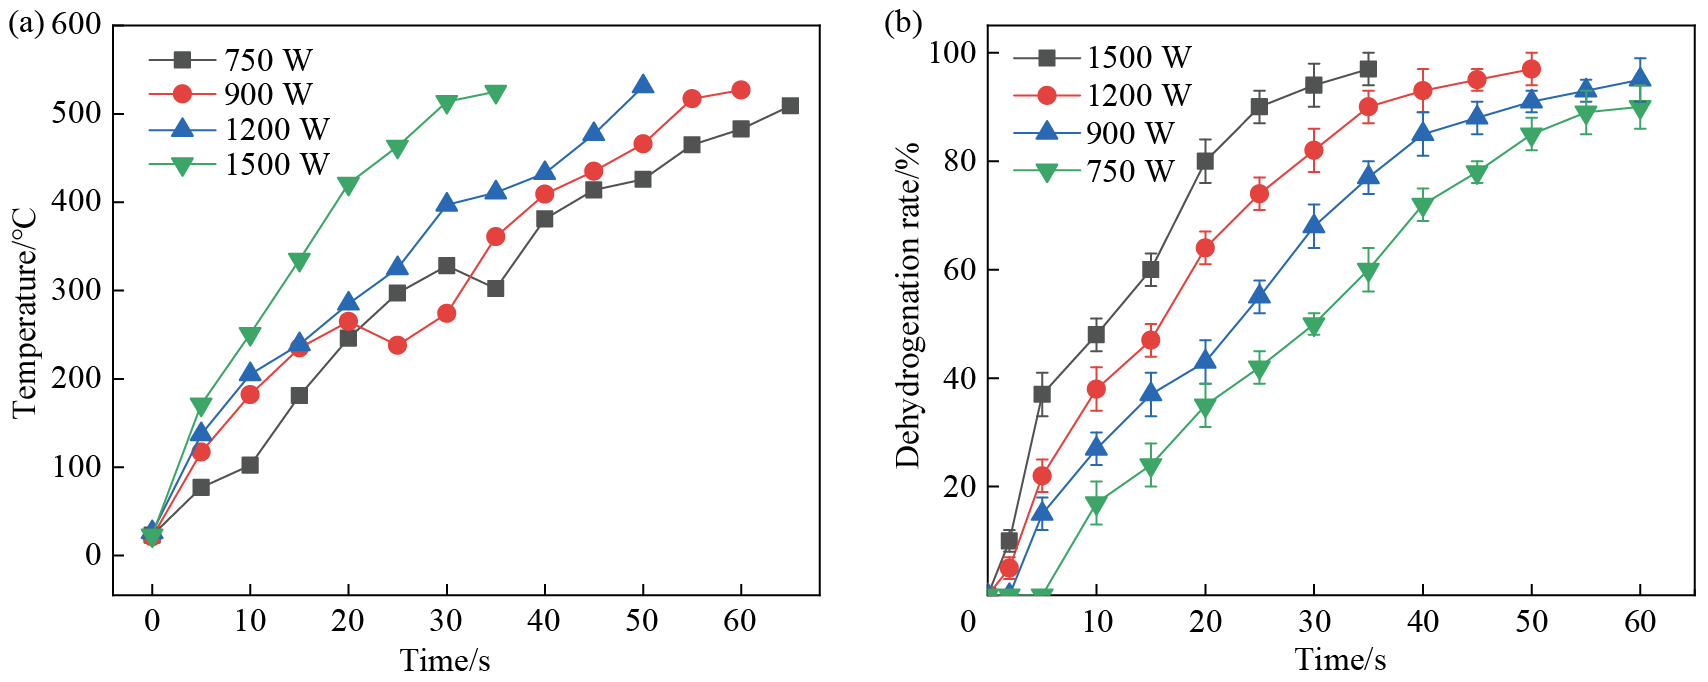
以MgH2-10%6Fe3O4@4G为例考察微波功率对材料升温特性和脱氢过程的影响,结果如图7所示。在750和900 W时,脱氢反应有一个2~5 s潜伏期,而在1200和1500 W微波功率下脱氢反应随着微波源的启动立即开始。在1500,1200,900 W时,脱氢率达到95%的时间分别为35,50,60 s。随着功率的增加,床层升温速率和氢气的解吸速率均有显著提升。值得指出的是,降低微波功率至900 W时,20 s床层温度为265 ℃,脱氢量为43%; 30 s床层温度为274 ℃,脱氢量为68%,与微波功率1500 W条件下掺杂3%6Fe3O4@4G催化剂效果相当,可见,适当增加催化剂的掺杂量可降低脱氢过程能耗,从而可发展低能耗、高效率微波脱氢技术。
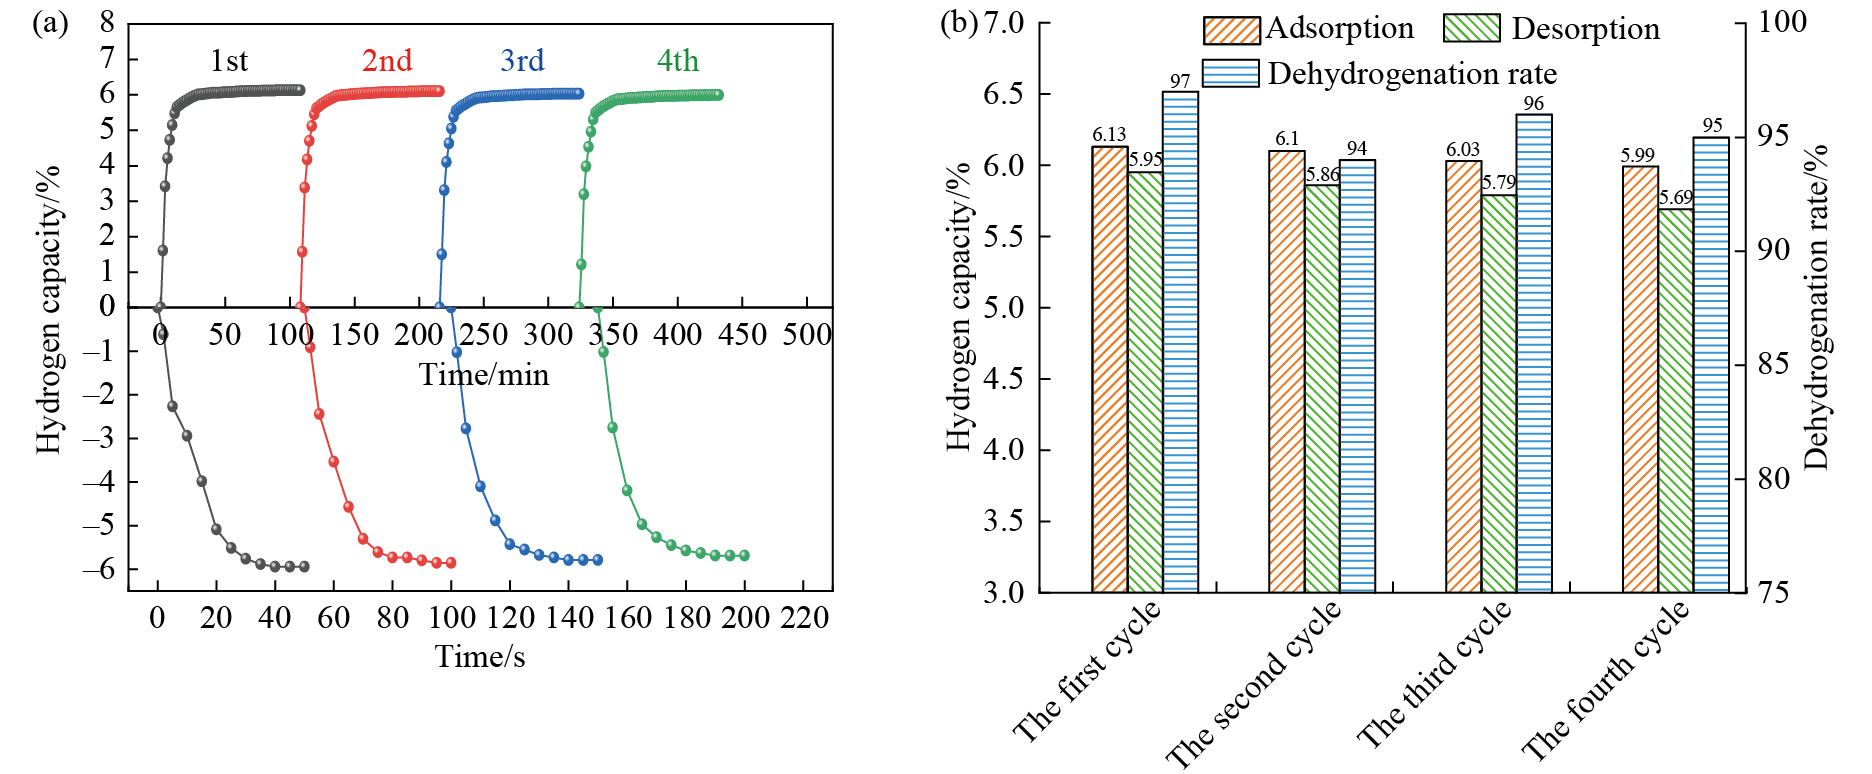
图8是Mg/MgH2-6Fe3O4@4G复合体系的吸放氢循环曲线,Mg/MgH2-6Fe3O4@4G复合体系表现出良好的循环稳定性,4次循环吸氢容量分别为6.13%,6.1%,6.03%和5.99%,储氢容量保持率为97.5%,且吸氢动力学无明显的衰减,单次吸氢过程在20 min均可达到最大吸氢量95%以上; 同时,在4次微波脱氢过程中,脱氢质量分数分别为5.95%,5.86%,5.79%和5.69%,脱氢率分别为97%,94%,96%和95%,平均为95.5%,且单次脱氢过程在40 s以内。因此,在误差允许的范围内,复合材料在微波脱氢-再吸氢过程中具有良好的循环稳定性,且利用微波辐射进行脱氢可显著增强脱氢效率。
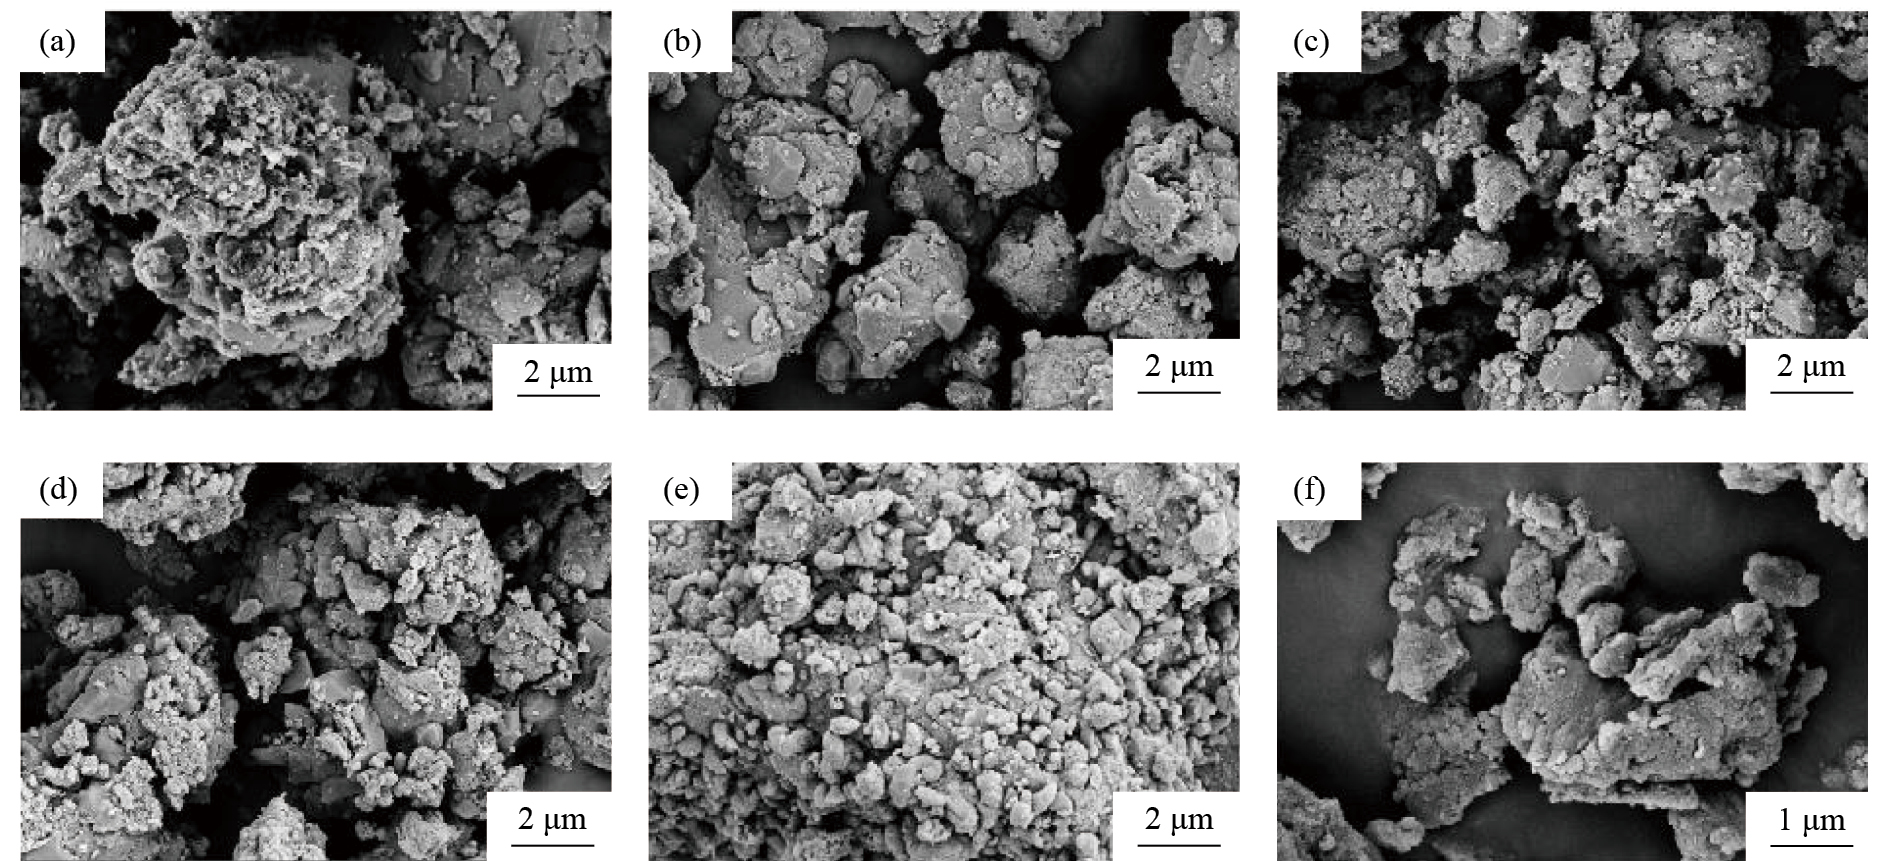
为了研究微波加热对脱氢性能的改善原理,对制备的复合材料进行了SEM分析。所制备的复合材料的氢化物粉末为不规则的大颗粒形貌(图9(a))。微波辐照后由于催化剂吸收微波后材料快速加热升温,发生快速脱氢反应,图9(b~d)为MgH2-10%6Fe3O4@4G在900,1200和1500 W的微波辐照60 s后的SEM图像,我们观察到样品经微波辐照后均有不同程度的破碎成更小的颗粒,颗粒的表面变得更加粗糙,呈现出更多的孔隙和裂缝,这与文献中发生气体解吸反应后材料的形貌表现一致[29]。因此,微波辐照快速脱氢后的样品的颗粒尺度得到细化。4次微波脱氢后,材料颗粒尺寸显著减小,同时,光滑的镁颗粒表面经过微波脱氢再循环后出现许多裂缝。图9(f)是样品脱氢后再氢化的SEM图像,经过脱氢-再吸氢后,镁颗粒的尺寸没有增加。综上,微波加热不仅降低了材料颗粒尺寸,还形成了裂纹,形成新的表面加速氢气的吸附和扩散,从而提高材料吸放氢动力学性能[30-31],随着吸附循环的增加,裂纹数量尺寸增加,形成相互连接的网络,可进一步改善动力学性能。值得指出的是,微波脱氢过程可能存在局部热点导致镁粉的局部熔融烧结,最终影响储氢量。如何更好地进行微波控温加热将是未来微波脱氢过程优化的重要任务。毋庸置疑,利用石墨烯(G)负载Fe3O4纳米颗粒(Fe3O4@G)催化剂与微波的耦合作用,可显著强化MgH2的放氢过程。
利用Fe3O4@G催化并微波辐照活化改性的Mg/MgH2体系的吸放氢动力学得到显著改善,Mg-6Fe3O4@4G储氢容量达到6.18%(300 ℃,3 MPa),吸氢活化能为58.7 kJ·mol−1,放氢活化能为79.89 kJ·mol−1,比商用Mg/MgH2降低了30%~50%,显著提高了动力学性能。此外,Mg-6Fe3O4@4G复合材料经过10次吸放氢循环后其储氢容量保持了初始容量的96%,显示出良好的循环稳定性。Mg-6Fe3O4@4G微波脱氢速率随着催化剂掺杂量、微波功率的增加而增强。添加10%6Fe3O4@4G时,微波功率1500 W条件下,30 s内脱氢量为91%; 35 s脱氢率达到95%,脱氢动力学得到显著改善。
Wang P X, Xue Q, Yang J, Ma H, Li Y L, Zhao X. Energy security planning for hydrogen fuel cell vehicles in large-scale events: a case study of Beijing 2022 Winter Olympics[J]. Automotive Innovation, 2022, 5(2): 209.
Chen B H, Chuang Y S, Chen C O K. Improving the hydrogenation properties of MgH2 at room temperature by doping with nano-size ZrO2 catalyst[J]. Journal of Alloys and Compounds, 2016, 655: 21.
Norberg N S, Arthur T S, Fredrick S J, Prieto A L. Size-dependent hydrogen storage properties of Mg nanocrystals prepared from solution[J]. Journal of the American Chemical Society, 2011, 133(28): 10679.
Rafi U D, Qu X H, G H Z, Z A, M S, M I, Ejaz A. Improved hydrogen storage performances of MgH2-NaAlH4 system catalyzed by TiO2 nanoparticles[J]. Journal of Alloys and Compounds, 2014, 604: 317.
Abdul M N A, Maeda N, Notomi M. Improved hydrogen desorption properties of magnesium hydride with TiFe0.8Mn0.2, graphite and iron addition[J]. International Journal of Hydrogen Energy, 2019, 44(55): 29189.
Gao S C, Liu H Z, Xu L, Li S Q, Wang X H, Yan M. Hydrogen storage properties of nano-CoB/CNTs catalyzed MgH2[J]. Journal of Alloys and Compounds, 2018, 735: 635.
Fu Y, Yu Z, Guo S, Li Y, Peng Q M, Zhang L, Wu S K, Han S M. Catalytic effect of bamboo-like carbon nanotubes loaded with NiFe nanoparticles on hydrogen storage properties of MgH2[J]. Chemical Engineering Journal, 2023, 458: 141337.
Zhang J, Yu X F, Mao C, Long C G, Chen J, Zhou D W. Influences and mechanisms of graphene-doping on dehydrogenation properties of MgH2: experimental and first-principles studies[J]. Energy, 2015, 89: 957.
Gulisano F, Gallego J. Microwave heating of asphalt paving materials: principles, current status and next steps[J]. Construction and Building Materials, 2021, 278: 121993.
Hou L, Zhang Y, Chen L, Wang X D. A comparative study on the effect of microwave and conventional oven heating on the quality of flaxseeds[J]. LWT, 2021, 139: 110614.
Wu D, Sun W, Liu S, Qu C L. Effect of microwave heating on thermo-mechanical behavior of cemented tailings backfill[J]. Construction and Building Materials, 2021, 266: 121180.
Serra J M, Borrás-Morell J F, García-Baños B, Balaguer M, Plaza-González P, Santos-Blasco J, Catalán-Martínez D, Navarrete L, Catalá-Civera J M. Hydrogen production via microwave-induced water splitting at low temperature[J]. Nature Energy, 2020, 5(11): 910.
Zhang H, Geerlings H, Lin J, Chin W S. Rapid microwave hydrogen release from MgH2 and other hydrides[J]. International Journal of Hydrogen Energy, 2011, 36(13): 7580.
Zou R, Adedeji Bolarin J, Lei G T, Gao W B, Li Z, Cao H J, Chen P. Microwave-assisted reduction of Ti species in MgH2-TiO2 composite and its effect on hydrogen storage[J]. Chemical Engineering Journal, 2022, 450: 138072.
Patchkovskii S, Tse J S, Yurchenko S N, Zhechkov L, Heine T, Seifert G. Graphene nanostructures as tunable storage media for molecular hydrogen[J]. Proceedings of the National Academy of Sciences of the United States of America, 2005, 102(30): 10439.
Zhu G, Zhu W, Lou Y, Ma J, Yao W Q, Zong R L, Zhu Y F. Encapsulate α-MnO2 nanofiber within graphene layer to tune surface electronic structure for efficient ozone decomposition[J]. Nature Communications, 2021, 12(1): 4152.
Ma Z, Zhang Q, Zhu W, Khan D, Hu C Z, Huang T P, Ding W J, Zou J X. Nano Fe and Mg2Ni derived from TMA-TM (TM=Fe, Ni) MOFs as synergetic catalysts for hydrogen storage in MgH2[J]. Sustainable Energy & Fuels, 2020, 4(5): 2192.
Fernández J, Sánchez C. Rate determining step in the absorption and desorption of hydrogen by magnesium[J]. Journal of Alloys Compounds, 2002, 340(1): 189.
Milanese C, Girella A, Garroni S, Bruni G, Berbenni V, Matteazzi P, Marini A. Effect of C (graphite) doping on the H2 sorption performance of the Mg-Ni storage system[J]. International Journal of Hydrogen Energy, 2010, 35(3): 1285.
Milanese C, Girella A, Garroni S, Bruni G, Berbenni V, Matteazzi P, Marini A. Synergetic effect of C (graphite) and Nb2O5 on the H2 sorption properties of the Mg-MgH2 system[J]. International Journal of Hydrogen Energy, 2010, 35(17): 9027.
 顶部