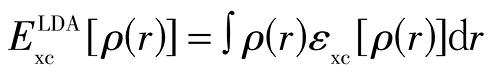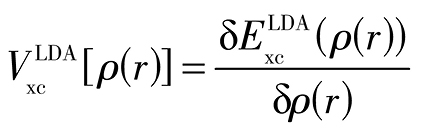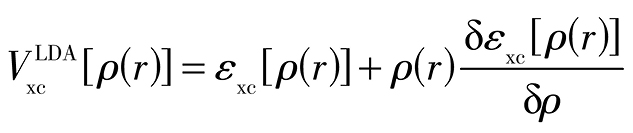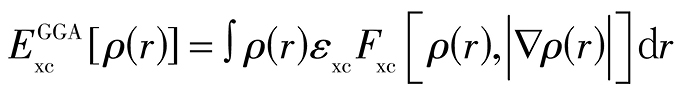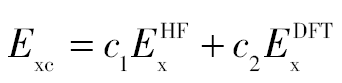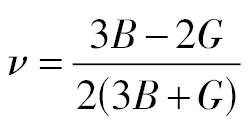目录图表
近年来,中国铁基合金产量保持逐年增长趋势。其中,钨钢和锰钢因其强度高且韧性佳,常用作车轴和金属加工工具等;就钼钢而言,由于其自身含有钼元素,能够有效提高合金的热强性,广泛应用于制造高压锅炉导管和飞机结构件等,在高温高压环境中表现出优异的服役性能;而镍钢由于其具有良好的低温韧性,因而在液态天然气、液氧和液氮等低温液化气的储存装置和运输管道中有着广泛应用;镍铬钢俗称不锈钢,根据合金元素含量的不同,有低镍铬钢、中镍铬钢和高镍铬钢之分,由于其兼具镍钢优异的抗压性能与铬钢良好的耐腐蚀性能,因此常用作建筑材料、医疗器械及日常工具等[1–3]。
铁基合金具有较高的强度、良好的韧性及优异的抗腐蚀性能,在航空航天、磁性材料、能源化工和微电子元件等领域有着十分广泛的应用[4–8]。随着时代的发展,对铁基合金性能的要求日益提高,但受限于高昂的实验成本、生产过程中不可避免的误差,以及高精度的原位测量技术等因素,使得铁基合金实验研究的成本高、效率低。
随着计算材料科学的兴起与发展,基于密度泛函理论的第一性原理计算方法[9–12]逐渐受到关注与应用。这种方法能够从原子层面探究铁基合金的微观机制,包括铁基合金的纯单晶和不同元素合金化掺杂情况下,以及外界条件变化对晶体结构、电子特性和物理力学性能的影响。因其准确性和便捷性,第一性原理计算在铁基合金研究中受到研究者广泛关注与应用。本文综述了第一性原理计算的理论基础以及其在若干铁基合金研究中的进展。
第一性原理计算是一种物理化学计算方法,基于材料的晶体结构信息、核外电子相互作用原理与运动规律,结合量子力学等,近似地求解薛定谔方程[13]。这一方法已被广泛应用于物理、化学、生物和材料等多个学科领域。第一性原理计算从基本规律出发,逐步建立抽象模型来分析和揭示材料的根本规律和机制,其不依赖以往的经验和模式,只需要5个基本常数[14](电子质量、粒子带电量、普朗克常量、光速和玻尔兹曼常数),即可根据材料的晶体结构和化学组成求解薛定谔方程,得到材料的各项性能,如态密度、能带结构、力学性能和磁学性能等。这种方法可以从理论上对已有材料的结构和性能变化进行分析,并为新材料的设计研发提供理论支持。
目前,第一性原理计算主要针对固态材料进行研究,这些材料由多个电子和原子核构成,内部结构复杂且无规律。为了提高计算效率,人们将多粒子的复杂体系进行了合理简化和近似,其中单电子近似是最实用的多粒子体系近似方法。由于电子质量远小于原子核质量,因此在单电子近似的理论中忽略了其他电子的影响,近似地认为原子核是静止不动的,这就是著名的波恩-奥本海默近似(Born-Oppenheimer approximation),又称绝热近似[15]。除此之外,在Hartree-Fock近似理论当中还考虑到了电子之间的相互作用,并将其简化为一个由全同电子受到其他电子共同构建得到的等效势场[16–17]。
密度泛函理论(DFT)是电子结构理论当中的经典理论,主要目标是以电子密度取代复杂的多电子波函数,在计算材料学和计算化学等领域极为重要。但在20世纪60年代以前,最为常用的方法之一是采用近似理论对多电子体系进行分析。密度泛函理论是1964年由Hohenberg和Kohn[18]提出,随后由Kohn和Sham[19]深入探索并发展得到Kohn-Sham方程,为电子结构计算奠定基础。20世纪80年代后,随着计算材料学的飞速发展,量子蒙特卡罗方法有所进步,使得密度泛函理论也有了更好的发展,同时计算精度较高的局部密度泛函理论也有了良好的发展背景[20]。
密度泛函理论的不断发展使人们对材料性质的探索有了更深层次的理解,不仅能更好地了解材料的宏观和微观性质,还有助于新材料的发展及对其性能的预测。对于通常研究的多粒子复杂体系,在薛定谔方程的求解过程中,人们将其简化为单电子体系,并考虑了电子之间的相互作用。但是由于电子具有3个自由度,随着电子数目的增加,薛定谔方程的求解难度也在直线上升,为了更精确的探索电子结构的内在规律,Thomas[21–22]建立了体系能量对电子密度的泛函。在此研究基础上Dirac[23]加入了电子交换势能,形成了更为完备的Thomas-Fermi-Dirac (TFD)理论与相应的TFD公式[24–25]。此后,由于Hohenberg-Kohn定理和Kohn-Sham方程的提出,密度泛函理论适用范围更广。密度泛函理论日趋成熟,由于其具有不依赖于实验数据、计算误差小及计算效率高等优点,在计算材料学中逐渐占据主流地位。
在求解基于密度泛函理论的Kohn-Sham方程时,交换关联势能Exc会在很大程度上影响其计算的精确度,但电子与电子之间的交换关联能尚无法完全确定。虽然Hartree-Fock方程中对交换能的概念做出过规定,存在的问题是计算量较大,而与关联能相关的形式,还没有和交换能一样有给出明确的定义和公式,于是通常将两者合并考虑,将交换能和关联能简单的加和。
局域密度近似(LDA)主要的思想是近似的认为体系中原子核间距较远,电子在均匀场中运动,交换关联能项只和局域的电荷密度相关[19,26–27]。这是最早与交换关联能近似相关的方法,其交换关联后势能为:(1)式中,ρ(r)是电子密度,εxc[ρ(r)]是交换关联能的密度。相应的交换关联势为:(2)(3)
LDA认为电子密度的改变较为缓慢,虽然对于一般金属能够得到合理的结果,但是对于电子密度变化迅速的体系,LDA往往会高估结合能、低估晶格常数和键长。
广义梯度近似(GGA)进一步考虑到了电子密度梯度,较局域密度近似而言,很好的修正了电子密度分布不均的问题[28–29],其交换关联势能为:(4)式中,是增效函数。
在GGA当中,有很多形式的泛函,其中常用的是:Perdew-Burke-Ernzerhof泛函(PBE)[30]、Perdew-Wang泛函(PW91)[31]等。值得注意的是,GGA得到的结果并不总比局域密度近似的好,对有些体系,GGA存在过分修正的问题,因此GGA和LDA不能相互替代,对于交换关联势能的预测而言,两种都是很重要的方法。除此之外,还有一类计算交换关联能的方法是杂化泛函[32–33],该方法的核心是在密度泛函的交换关联项中加入了Hartree-Fock形式的交换泛函,表达为:(5)式中,是Hartree-Fock交换能,是LDA或GGA泛函中的交换能,c1与c2分别是对应的可调参数。对于能隙敏感度较大的物理量,计算过程中最好使用杂化泛函,虽然其计算量很大,但是在能量和能隙的计算中,准确度明显优于常规的LDA和GGA。
赝势(pseudopotential)是指使用一种虚构的势能来代替原本体系中原子核和电子之间的相互作用势能[34]。原子的基本构成是原子核及核外电子,不论如何,原子核总会和核外电子存在相互作用,且由于原子核质量远大于电子,于是电子会产生很大的振荡,这一情况会影响到实际计算的精度。虽然随着截断能取值的增加,纳入精细计算的外层电子越多,计算精度会大幅度提高,但是计算量会翻倍,效率也会大大降低,那么在计算过程中就需要能够与真实势能保持尽可能接近的假定的势能来替代,这种假定的势能即所谓的赝势。
赝势方法与形式并不唯一,早期研究者多依赖于经验参数,并与实验数据结合来进行估测替代。目前,在第一性原理计算领域中常用模守恒赝势(NCPP)[35]和超软赝势(USPP)[36]。由于计算中尽量不使用经验参数,因此又叫从头算赝势。
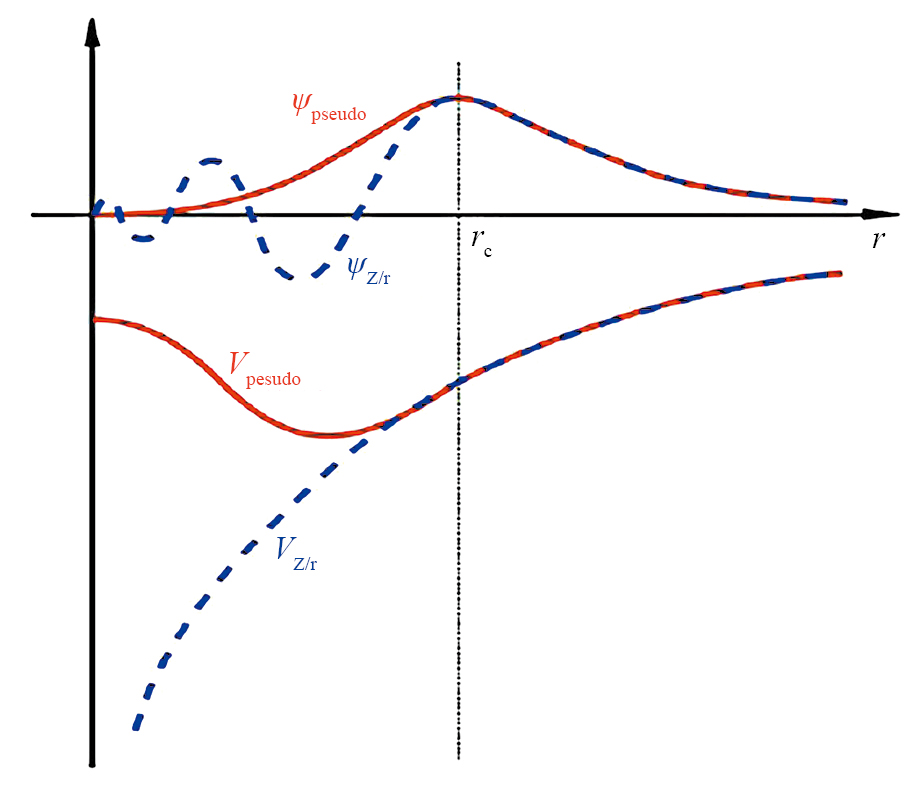
赝势示意图如图1所示,Vpseudo为赝势,rc为截断半径,ψpseudo为赝波函数[37],rc左侧是内层电子,rc右边是价电子,ψZ/r代表的是在赝势(pseudo potential)近似下的波函数,它描述了电子在该有效势场中的行为,VZ/r代表的是赝势的一个具体形式,表示的是电子在赝势场中的势能。可以明显看出,内层电子的振荡很激烈,采用赝势将剧烈的振荡变为平滑的曲线,而价电子的波函数曲线与真实情况保持一致,这使得计算效率大大提高,但同时会牺牲掉一部分计算的精度,所以,对于精度要求不高的体系可以使用赝势方法来降低计算量并提高计算效率。
在材料科学领域,第一性原理广泛应用于研究材料的结构和性能。晶体结构有助于深入了解合金内部原子排列,而电子结构分析则能揭示电子在合金中的行为方式和特性。这种研究为探究电子或原子变化对合金力学性能和磁学性能的影响提供了基础,对于合金应用的探索至关重要。更进一步地探究表面特性可以提供关于合金表面的重要信息,为催化、腐蚀性等方面的性质研究提供基础。
本文拟从晶体结构、电子结构、力学性能、磁学性能和表面特性这5个方面展开,从结构到性质再到表面特性进行文献评述。通过深入挖掘每个方面的细节,以期为铁基合金的数字化研发提供有价值的参考。
材料的宏观性能在很大程度上受其晶体结构的影响。通常用X射线衍射(XRD)和电感耦合等离子体发射光谱(ICP)等实验方法来确定材料的晶体结构,但由于衍射信号微弱或样品纯度不足等原因,可能无法准确获得晶体结构信息。因此,采用计算的方法从理论上预测材料的晶体结构变得尤为重要。当材料的晶格常数、键长和键角等晶胞参数发生改变时,材料的结构及其性能也会随之改变。已有实验和理论表明,在常温下,金属Fe为体心立方(bcc)结构(α-Fe)。随着温度升高,Fe会从体心立方结构转变为面心立方(fcc)结构(γ-Fe),然后在1390 ℃时再次转变为体心立方结构(δ-Fe)。此外,金属Fe还存在高压ε相的密排六方结构(hcp)。其晶体结构改变的时候,Fe的宏观性能也随之发生变化。如体心立方结构的α-Fe可以承受的最大压力约为15 GPa,而密排六方结构的ε-Fe可以承受更大的压力,不同结构的Fe的弹性存在各向异性[38],且铁磁性的体心立方结构比面心立方结构更稳定[39](α-Fe和β-Fe均为体心立方结构[40])。随后,研究学者在纯Fe晶体结构的理论层面上进行了大量研究。2000年,Vočadlo等[41]基于密度泛函理论,在GGA下使用Vanderbilt超软非常向保持赝势计算正交结构、bcc结构、体心四方点阵(bct)结构、fcc结构和hcp结构的自由能和热力学稳定性等,发现在地球内部核心中hcp结构的Fe最稳定。然而,Anatoly等[42]基于嵌入原子模型的铁分子动力学模拟得出的结论与前者相矛盾,认为bcc结构是地球内核中最为稳定的结构。Alfè等[43]利用投影缀加平面波(PAW)方法计算探究了液态金属Fe在高温高压下的晶格结构和动力学。随后,Clatterbuck等[44]也利用PAW方法计算了Fe在拉伸和剪切作用下的理论强度,研究了纯Fe中两个滑移系<111>{112}和<111>{110}的理想剪切强度,其值分别为7.2和7.8 GPa,非常相似。
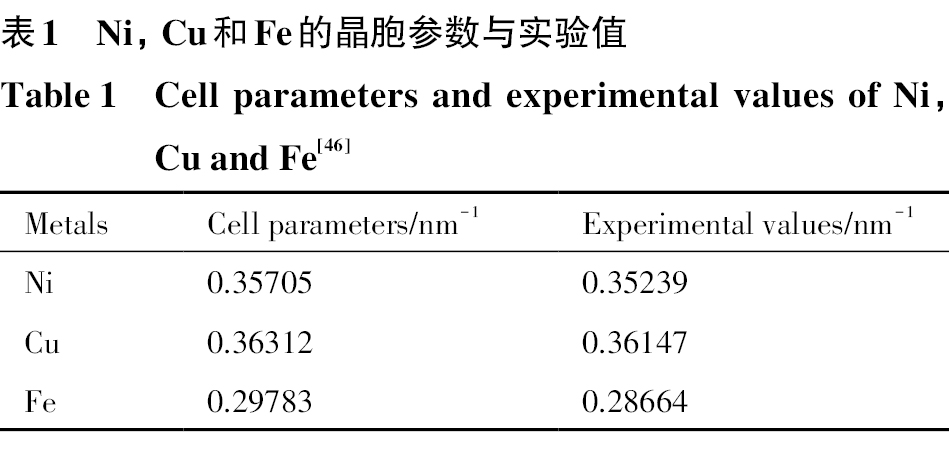
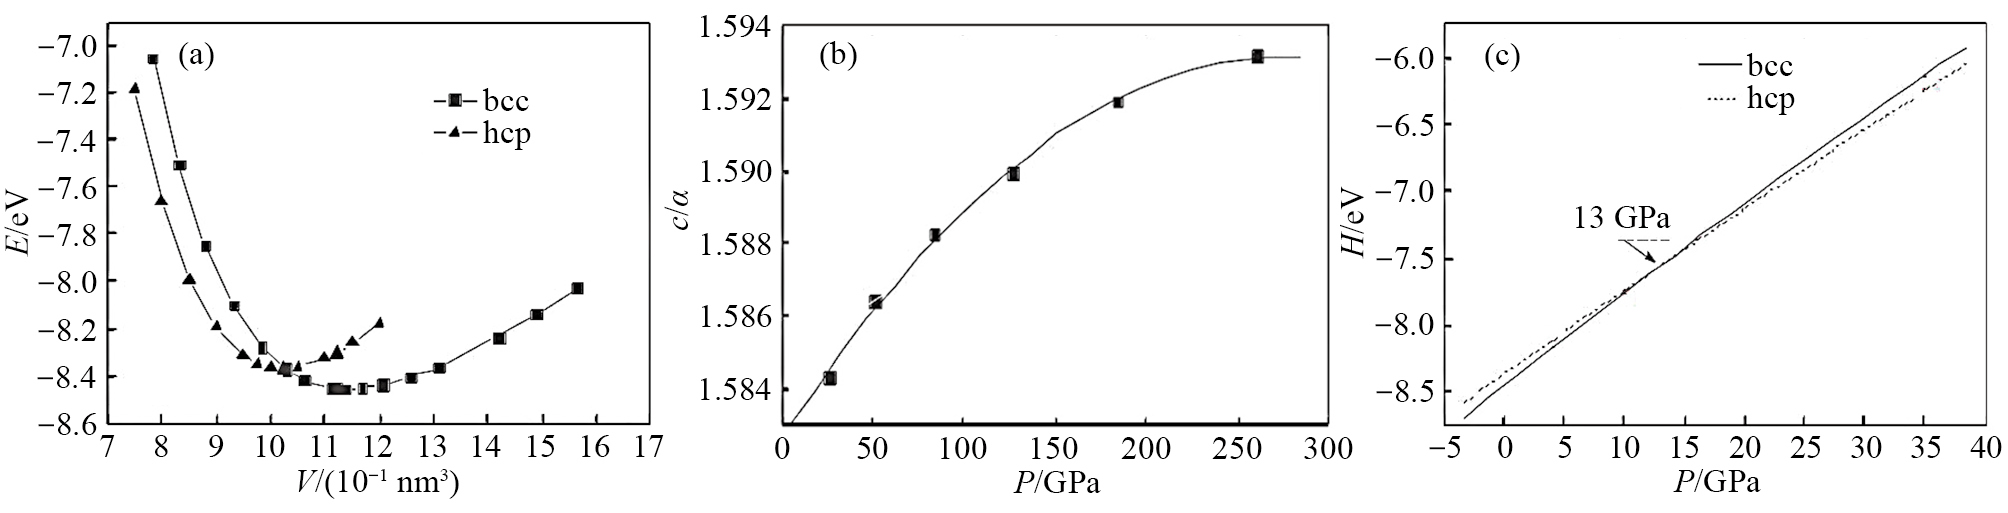
近年来,利用第一性原理的研究对探究晶体结构方面的贡献愈发显著。陈春彩[45]针对过渡金属Fe展开了研究,计算了α-Fe,γ-Fe,δ-Fe和ε-Fe的能带结构、态密度和各个热力学参数,并与实验值进行了比较。此外,陈春彩和陈源福[46]还对金属Ni,Cu和Fe的晶体结构、态密度和热力学性质进行了计算。Ni和Cu属于面心立方结构,Fe属于体心立方结构,经过结构优化后得到的晶胞参数与实验数据对比如表1所示,其中Fe的误差为3.9%。结果表明,计算方法与实验值之间的误差在可接受范围内,显示出了良好的一致性。黄鳌等[47]利用基于密度泛函理论的VASP软件包探索了Fe在不同温度和压力下,晶体结构由bcc转变为hcp过程中热力学稳定性的变化,如图2所示。类似地,孙博等[48]研究了不同结构的Fe在不同压强条件下的结构变化,并探讨了结构变化对磁性的影响。另一方面,吕知清[49]利用第一性原理探究了钢中常见渗碳体Fe3C,Fe2C及Fe5C2的电子结构和稳定性,揭示了渗碳体稳定性的内在机制,还深入研究了Fe2C[50]和Fe3C[51]的晶体结构与热力学稳定性和磁学性能的关系。这些研究为更加深入地理解材料结构与性能之间的关系提供了重要依据,并有望在材料设计和应用方面产生深远的影响。
目前,针对Fe基合金的电子结构的研究主要专注于微观结构对物理化学性能变化的内在机制。研究人员通过第一性原理计算深入探索了不同合金的态密度及成键电子分布,从而分析了合金的稳定性和电子结构变化对性能的影响。黄慧等[52]分析了Cr23FeN12合金的总态密度和分波态密度,探讨了合金的结构稳定性和热力学稳定性。Ding等[53]从晶体化学和电子结构的角度探究了W-Fe-C三元体系的关系,而蔡尚振等[54]则研究了Fe-Al-La合金的电子结构变化,并进一步阐述了电子结构改变对腐蚀性能的影响。
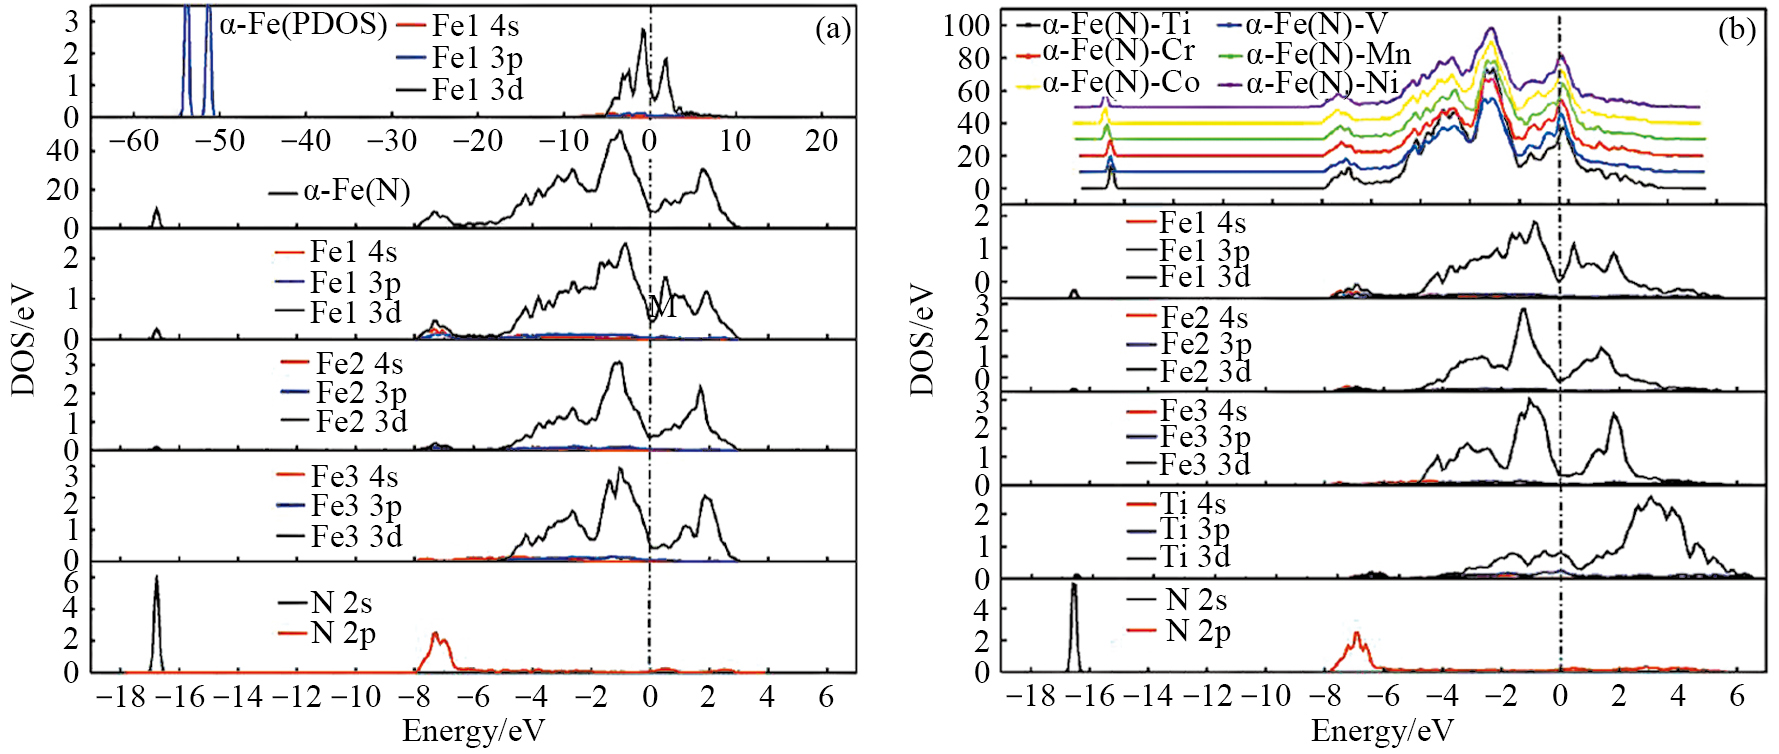
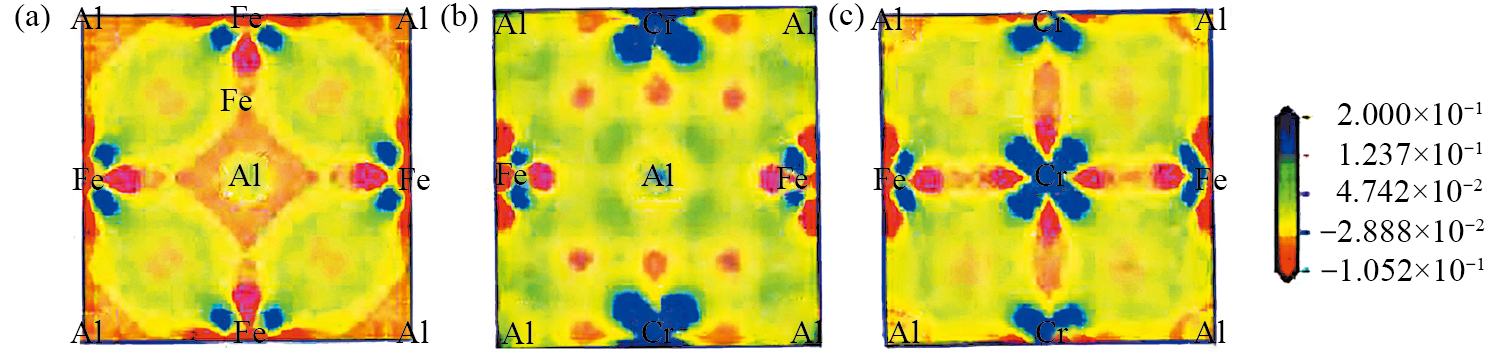
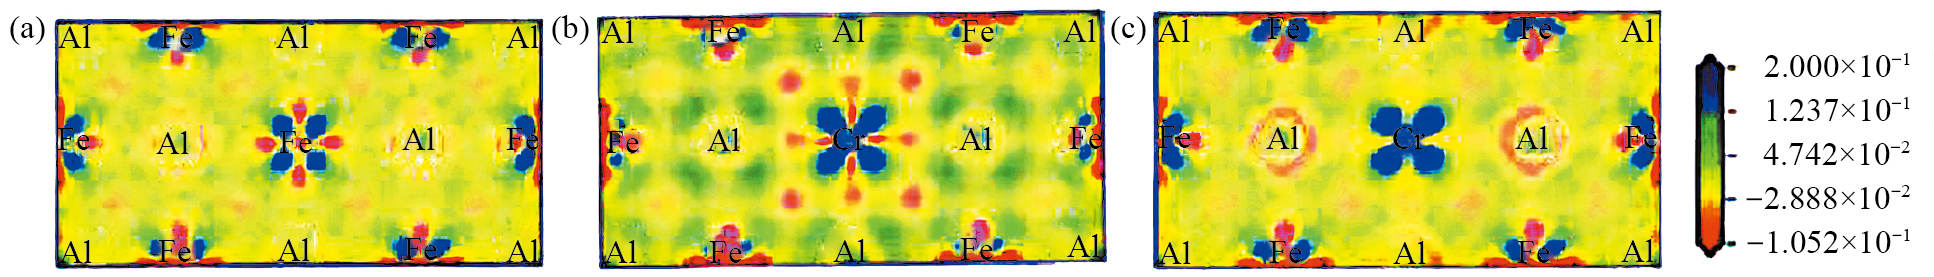
电子结构还对合金有多方面的影响,包括了合金的磁学性能、热力学性质和结构稳定性等。Marciniak等[55]结合了X射线光电子能谱和第一性原理方法,针对YbFe4Al8反铁磁体的电子结构进行了深入研究,通过态密度和布居分析,发现合金的磁矩主要是由Fe提供。另外,刘香军等[56]研究了在α-Fe(N)体系中掺杂几种金属元素M时的电子结构,并分析了电子结构变化对力学性能的影响。图3为α-Fe,α-Fe(N)和α-Fe(N)-M体系的态密度图(虚线代表费米能级),显示成键电子主要来自于Fe和N的特定轨道,即Fe的3p轨道、Fe的4s轨道和N的2p轨道,同时还有M元素的3d轨道提供成键电子。研究结果表明,第三组元V的掺杂提高了体系的共价性,增强了晶胞的稳定性,使得体系的剪切模量、弹性模量和体积模量达到最大,刚性最强。此外,刘香军等[57]还探究了增N过程中金属元素M(M=V,Mn和Mg)对N稳定性的影响规律,以第一性原理方法为基础展开了系统分析。李亚敏和张军霞[58]阐述了不同含量Cr掺杂对Fe3Al电子结构的影响。通过对比Cr掺杂前后的差分电荷密度图(图4和图5),观察到Cr的掺杂对体系内电子分布产生了显著影响。随着Cr原子含量的增加,(100)面上Fe-Cr和Al-Cr间的电子杂化数量呈现增多的趋势,进一步加强了合金中的键合强度。总体来看,Cr掺杂引起了原有电子分布情况的改变,使得合金中不同原子间的电子相互作用增强,进而增加了合金的结合能力,提高了合金的强韧度。童立甲[59]通过第一性原理计算研究了Fe-Mn合金的电子结构及弹性性能。根据研究结果显示,虽然面心立方相Fe-Mn合金的化学性质受到Fe的3p层电子影响,但主要是由Fe的4d层电子决定的。而Kazuma等[60]通过对Mo添加至α-Fe后晶界的电子结构进行研究,阐明了Mo的添加能够提高高强度钢的抗氢脆能力,并通过电子结构解释了其强化机制。
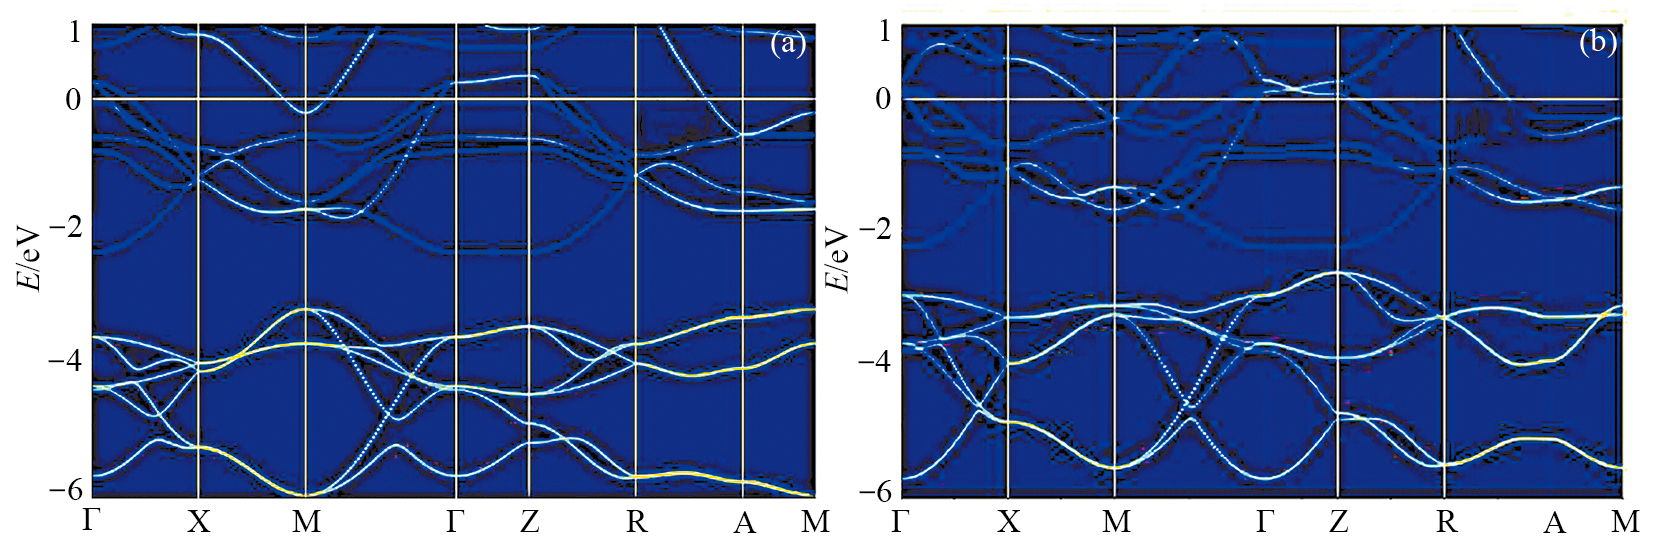
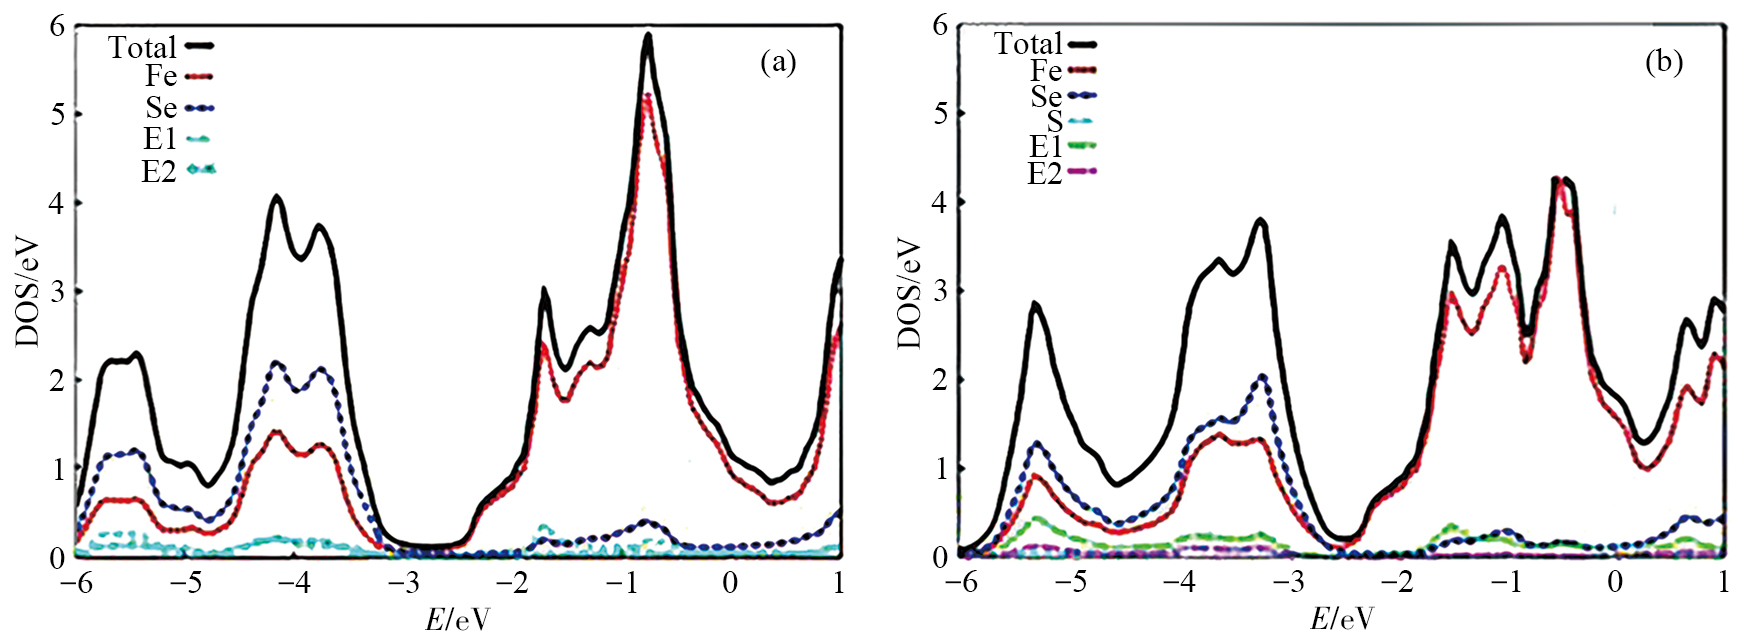
此外,Kumar等[61]研究了S掺杂对FeSe的电子结构和超导性质的影响。通过自旋非极化计算显示,S掺杂后显著影响了FeSe的电子结构。图6为FeSe和FeSe0.95S0.05的自旋无极化总态密度和分波态密度图,其中横坐标为零的地方对应于费米能级,可以看出,在–6~1 eV的能量范围内,FeSe的态密度主要由Fe的3d层电子和Se的4p层电子贡献,而FeSe0.95S0.05的态密度则随S掺杂发生了重新分布,但S元素对合金态密度的贡献较低。同时,图7为FeSe和FeSe0.95S0.05的能带结构图,显示随着S元素的加入,合金的能隙变窄,使得电子更易跃迁至导带。另外,Guo等[62]使用CASTEP软件包计算了Al-Fe-Si金属间化合物的电子结构。结果表明,Al-Fe-Si化合物的DOS主要来源于Al的3p轨道、Si的3p轨道和Fe的4d轨道。需要注意的是,目前大多数利用电子结构预测材料性能的计算是在0 K温度下进行的,而实际材料在不同温度下工作,因此后续的计算应该考虑不同温度对材料性能的影响。
材料力学性能研究是了解材料力学行为特性的重要手段,有助于确定材料在不同条件下的承载极限、耐磨性、韧性和强度等重要特征,并提供对材料寿命的预测,进而提高材料应用的安全性和可靠性。然而,材料的多样性和复杂性增加了预测的难度。为了克服这一问题,需要综合运用理论模型和实验数据,从多个尺度全面描述材料的行为特性,以提高对材料性能的准确认知。在材料科学研究中,基于第一性原理计算的方法已经成为关注的焦点,为深入了解材料力学性能提供了重要途径。郑蕾等[63]使用CASTEP和FLAPW两种基于第一性原理的计算方法,分析了α-Fe的力学性能参数,并将计算结果与实验数据进行对比。研究发现,FLAPW的计算偏差小于CASTEP,且精度更高,但由于FLAPW所需求解的矩阵方程复杂,导致计算时间较长。CASTEP不仅在效率上更有优势,而且计算偏差也在允许范围内。Fellinger等[64]基于密度泛函理论研究了第三组元溶于hcp-Fe后,Fe的晶格变化对其力学性能的影响。Gong等[65]则探究了Cr,Al和Si这3种合金元素对bcc-Fe力学性能的影响,并将计算结果与拉伸试验进行对比,验证了3种合金元素均通过固溶强化提高了合金硬度,相应地,合金的塑性降低。这项研究为理解合金元素对Fe基合金力学性能的影响提供了重要实验支持,进一步加深了第三组元掺杂对铁基合金强化机制的认识。Zheng等[66]的研究从结构稳定性和电子结构入手,探讨了第三组元掺杂FeAl体系后机械性能的变化。与此同时,Chen等[67]则计算了经过第三组元掺杂的FeAl体系的力学性能和结构稳定性,结果表明,FeAl系合金的室温脆性主要源于Fe和Al原子核外电子轨道的相互交叉。这两项研究从不同角度阐明了第三组元掺杂对FeAl合金性能的影响,特别是对其脆性行为的认识,为深入理解Fe基合金性能提供了重要见解。此外,唐紫聪等[68]添加不同合金元素到Fe3Al中,研究了其电子结构变化与力学性能的关系。图8是Cu,Mg,Ni,Ti和V掺杂Fe3Al后的泊松比ν与剪切模量/体积模量(G/B)变化示意图。图8(a)中横线表示Fe3Al的泊松比ν,图8(b)中横线表示G/B。泊松比ν是材料的横向收缩应变与纵向收缩应变之比,其计算公式为:(6)
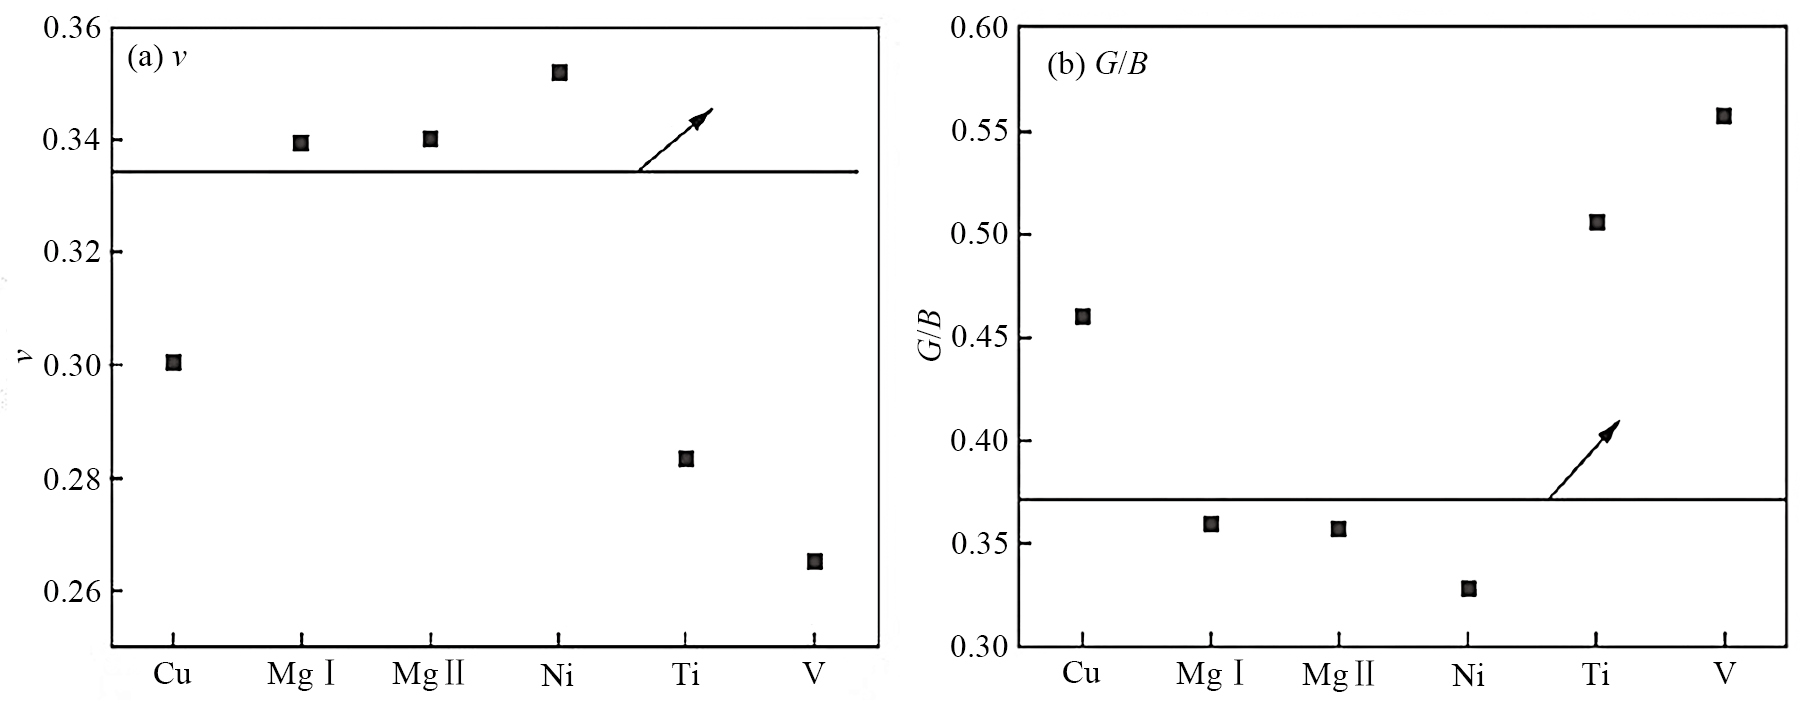
当泊松比ν低于0.26时表示材料的力学性能由脆性主导,而剪切模量G与体积模量B的比值通常用来判断合金的脆韧性,当G/B高于0.57时合金显示为脆性。由图8可以看出,添加Ni和Mg会使合金的塑性提高,Cu,Ti和V的添加则会使合金变得更脆[68]。
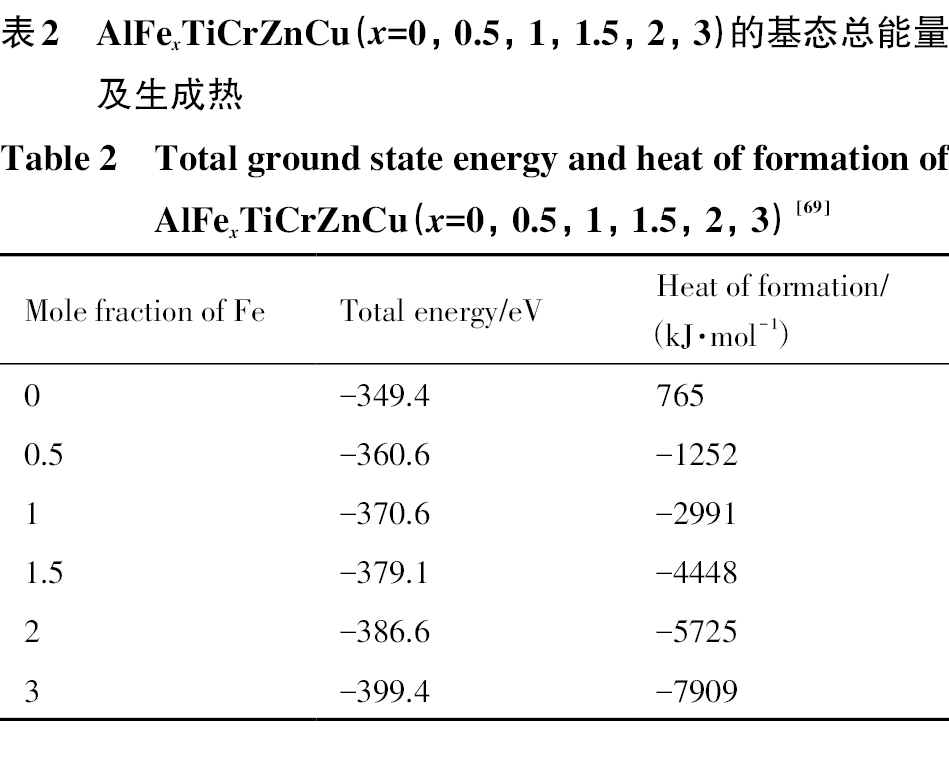
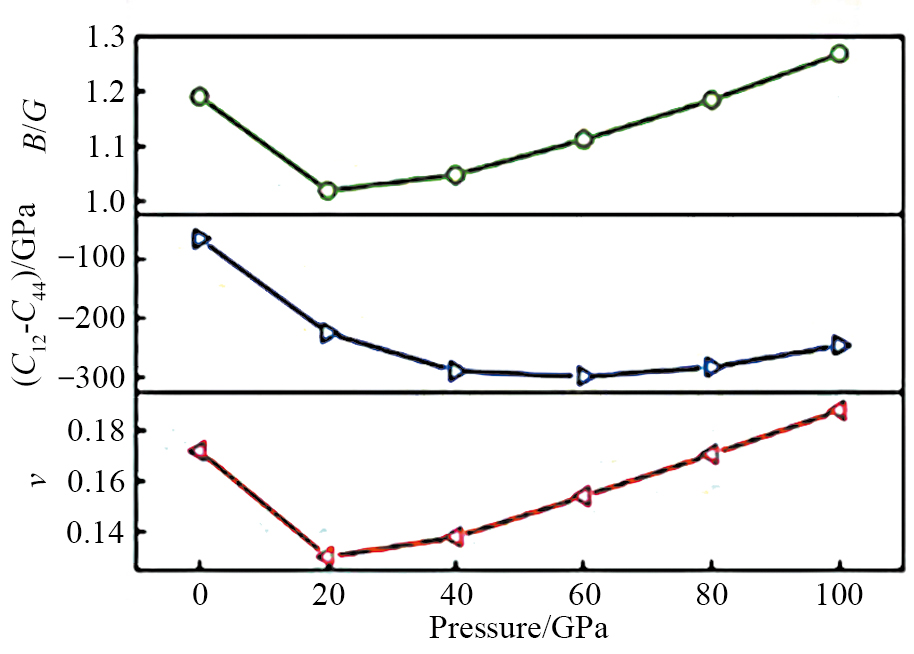
第一性原理计算方法在合金研究中具有广泛的适用性,不再受制于成分简单的合金范畴,而是扩展至成分复杂的高熵合金。高熵合金由五种或更多元素构成,其多样的组合方式使其结构和性质显得较为复杂。利用第一性原理计算能够预测不同元素含量对合金性能的影响,这为高熵合金的设计提供了理论上的指导。在研究这类复杂合金时,第一性原理计算方法有助于理解其性能的变化和相互作用,为合金的优化提供了有力支持。王兰馨等[69]研究了Fe含量对AlFexTiCrZnCu高熵合金的电子结构和力学性能的影响。采用广义梯度近似和平面波赝势,利用虚晶近似建立了该合金晶体的结构模型。研究结果显示,随着Fe含量增加,合金密度增大,晶格常数减小。其原因可能是Fe的密度仅次于合金中的Cu。表2的计算结果显示,AlFexTiCrZnCu高熵合金的基态总能量为负值,能量越低表示体系越稳定,同时也表明没有生成复杂的金属化合物。Fe的摩尔分数为0时,高熵合金的生成热为正值,而其他情况下均为负值,这表明随着Fe摩尔分数的增加,合金的热力学稳定性提高。常超等[70]对FeAlNiCrMn高熵合金在不同压力下晶格常数、结合能与态密度等进行了计算,研究了压力对其弹性常数和结构稳定性的影响。当B/G>1.75和ν>0.26时,材料表现为韧性,数值越大韧性越强;反之,材料则表现为脆性[71]。此外,当柯西压(C12–C44)>0时,晶胞以金属键为主,材料表现出韧性;反之则呈现脆性[72]。图9是fcc结构的高熵合金FeAlNiCrMn在不同压力下的B/G、泊松比ν和柯西压(C12–C44),可以看出合金的脆性随压力的变化呈现出先增强后减弱的趋势[70]。San等[73]利用VASP软件包进行了研究,比较了NiFeCoCr和NiFeCoCr-X的键合方式。结果表明,在该类高熵合金当中无法形成稳定的Cr–Cr键与Pd–Pd键。张辉等[74]则研究了Al含量对于FeAlxNiCrMn体系中结构与力学性能的影响规律。结果表明,Al含量的增加导致了FeAlxNiCrMn的塑性逐步降低,x=0.5时合金由韧性变为脆性。
力学性能的研究一直是材料科学领域当中的重要课题。然而,在模拟计算中,未能充分考虑材料中存在的缺陷或微观结构,如空位和位错等,这导致预测结果与实际结果存在一定的偏差。尤其是在计算复杂结构材料时,需要大量的计算资源和复杂的模拟方法,这为计算效率和精度带来了挑战。总的来说,材料力学性能的研究需要综合考虑复杂性和多样性,致力于发展更精确、更高效的预测方法,以便更全面、更准确地评估材料的力学性能,满足不同领域对材料性能的需求。
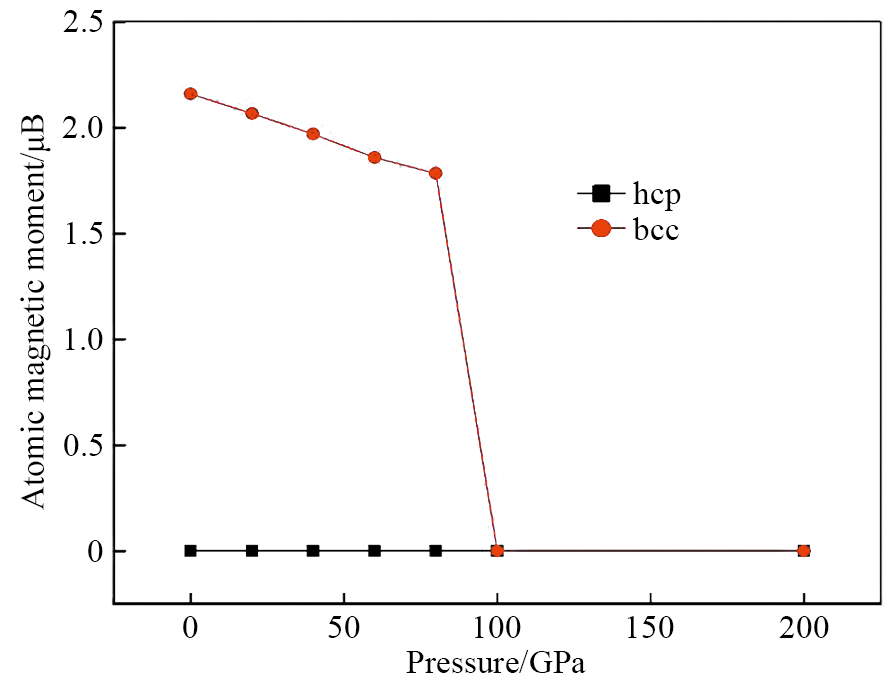
第一性原理计算在研究磁学性能方面发挥着关键作用,通过求解薛定谔方程描述原子和电子的行为,有助于深入理解材料的磁学性质。然而这种方法面临着复杂计算和模型近似性的挑战,需要多尺度建模和更准确的描述实际材料特性的方法,以提高计算的准确性和适用性。曹阳[75]研究了bcc-Fe和hcp-Fe在长期压力环境下的内部晶体结构、能带结构、电子密度分布及磁矩等微观性能变化。图10为bcc-Fe和fcc-Fe的压力与磁学特性之间的关系[75]。可以看出,随着压力增加,bcc-Fe的稳定结构遭到破坏,导致磁性减弱,而hcp-Fe则不显示磁性。王婷等[76]则探讨了Si对α-Fe稳定性及磁性性能的影响。结果表明,在α-Fe中加入Si能够提高体系稳定性,同时降低磁矩、减小磁致伸缩系数、增强键能以及提高硬度,这对材料性能的改进具有参考价值。Obeidat等[77]基于密度泛函理论计算了O和N原子掺杂FePt合金后的电子结构和磁性性能。结果显示,O或N原子的掺杂有助于提升合金的稳定性,且FePt的d轨道与O或N的2p轨道存在较强的杂化。Pérez和Santos[78]使用Wien2k软件包研究了第三组元对B2结构Fe48.15TM1.85Al50的电子结构和磁性性能的影响。结合能的计算结果显示,所有化合物在铁磁性下更为稳定。Zhao等[79]运用第一性原理计算研究了MFe3N的电子性能和磁性性能。另外,马良财等[80]探究了非均匀二聚体构型和均匀交替构型Fe-Cu合金单原子链的结构稳定性和磁性,发现Fe和Cu原子间的轨道杂化使合金结构更稳定,同时,Fe原子在Fe-Cu合金原子链中易于形成二聚体,表现出较大的磁矩,铁磁性也转变为反铁磁性。Musial等[81]则结合密度泛函理论和实验方法研究了(Fe0.7Co0.3)2B合金掺杂5d元素后晶体结构与磁性性能的变化,主要目的是评估其作为硬磁材料的实用性。鲍明丽等[82]则探讨了反钙钛矿结构(Fe(1-x)Nix)4N化合物的磁学性能以及不同交换关联泛函对该化合物磁性性能结构预测的影响。结果表明,化合物的相稳定性随Ni含量的增加,先上升后下降,当Ni含量达到25%时化合物呈最稳定相。目前,利用第一性原理计算探究材料磁学性能已取得显著进展,可预测磁性结构、参数并深入理解磁交换机制。然而,模拟中未充分考虑材料的复杂性及真实情况,导致理论预测与实际结果有所偏差。未来的发展需要加强实验验证与计算模拟的融合,以实现对材料磁学性能更准确、全面地预测和解释,推动磁性材料的设计和应用发展。
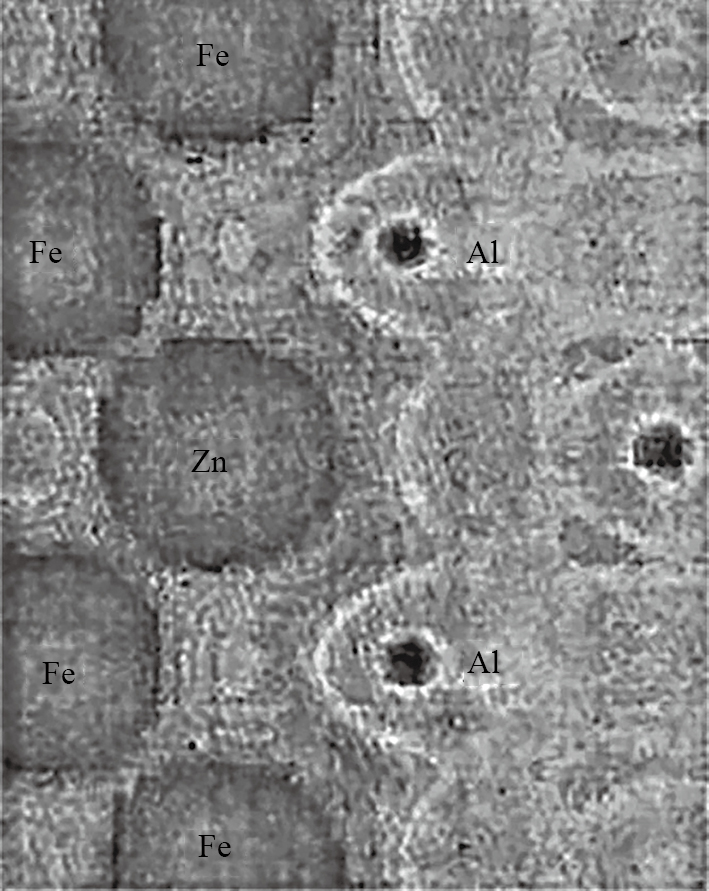
材料的表面特性对其性能与应用有着至关重要的影响。任何材料都有与外界接触的表面或与其他材料区分的界面,材料的腐蚀、断裂、喷涂和复合等现象都与材料的界面有关[83]。尽管常用扫描隧道显微镜(STM)、原子力显微镜(AFM)等先进技术研究材料表面结构,但由于表面吸附和缺陷等因素,全面系统地了解材料表面特性仍然面临挑战。利用第一性原理计算可以预测材料表面的结构稳定性和吸附能等参数,揭示表面形貌的微观机制,促进深入理解表面能量和反应动力学。赵磊等[84]利用密度泛函理论研究了微合金化对Fe-Al合金界面结合能量与电子结构的影响。结果显示,当Fe-Al合金掺杂微量的Zn,Mn和Ni后,体系能量下降,结构更加稳定,其中Zn的影响最显著。图11为通过掺杂Zn后的Fe-Al合金的差分电荷密度图,可以观察到,Zn的掺杂引起了电荷分布变化,打乱了Fe-Al间的电子分布,并促进了电子在不同轨道间的转移,原子间成键作用增强,提高了合金的韧性,使整体结构更稳定。陈万超等[85]运用CASTEP软件对Mn原子掺杂-Fe/γ-Fe界面的态密度和电子布居进行了计算分析。结果显示,Mn原子增强了界面稳定性,同时分析了其原因,为Mn原子促进奥氏体形核提供了理论依据。黄寅舜等[86]研究了稀土材料在bcc-Fe中对Fe晶界的影响。当La与Al元素共同掺杂时,La原子增加了Fe和Al原子间的电子密度,增强了共价性,从而提高了晶界稳定性。Xie等[87]使用第一性原理计算研究了活性元素对Al2O3/Fe界面粘附性的影响。由于氧化铝表面湿润性较差,限制了Fe基复合材料中的界面结合,研究者将活性元素Ti和Ni引入到复合材料中以增强其界面附着力。计算显示Ti的掺杂降低了体系能量,使结构更稳定,并且Ti元素掺杂时其4s,3p和3d层电子会与Fe-3d和O-2p层轨道的电子杂化,增强界面成键,而Ni对界面上的电子结构变化影响不大。刘晓娜等[88]研究了Cr掺杂Fe/Al2O3后的界面,发现第三组元Cr的掺杂使Fe和O之间的电子密度减小,共价性减弱,导致界面结合力下降。唐杰等[89]利用基于密度泛函理论的CASTEP软件包研究了杂质S对Fe/Al2O3界面稳定性的影响。结果显示,S原子的存在减弱了Fe与O原子之间的相互作用,导致界面结合力降低,可能使合金易于在S元素聚集处发生开裂。陈文杰等[90]使用CASTEP软件包计算研究了TaC(100)在α-Fe界面的电子结构及稳定性。结果表明,化学键合作用主要是由Fe的d轨道、Ta的d轨道及C的p轨道的电子提供。Raulot等[91]研究了过渡金属Ti和Zr对DO3-Fe3Al稳定性的影响及第三组元在合金中的位置偏好。结果发现,随着温度的升高,Zr原子在合金中趋于稳定,倾向偏聚于∑5(310)[001]晶界,而Ti原子表现出固态稳定性。Muhammad等[92]使用第一性原理计算的方法研究了铝钢接头低错配Fe2Al5/Fe的界面强度。结果显示,Fe2Al5体系中由于Fe原子之间的结合能较低,其拉伸强度较低,且Al端部界面具有较高的剪切强度,而在Fe2Al5/Fe界面结构中,Fe原子一侧的抗拉强度较高,故失效易于发生在Fe2Al5一侧。此外,Muhammad等[93]使用VASP软件包对Fe2Al5/Fe4Al13和α-Al FeSi/Fe4Al13界面进行了虚拟拉伸和剪切强度的计算,结果显示后者的剪切强度较高。
目前,研究界面稳定性最重要的是深入了解不同堆垛方式的界面模型,需要通过计算对比界面能来评判其稳定性,进而通过断裂能的计算来探索最易发生裂纹的界面。在这一领域的研究中,已经发现了部分影响界面稳定性的因素,比如掺杂元素改变了电子密度、增强了共价性、影响了界面结合力等。这些研究对于理解界面模型的不同堆垛方式、计算界面能、评估界面稳定性以及预测断裂易发生界面提供了理论依据。对于开发新型Fe基材料、改进界面稳定性以及预测材料性能在工程和材料科学领域具有潜在的重要意义。
第一性原理计算是众多计算机模拟技术中一种高效的微观探索Fe基合金结构特征与性能变化的方法。第一性原理计算可以从理论上预测材料的晶体结构、电子特性和本征性能。通过确定原子种类与比例,寻找能量最低的结构,进而通过态密度、声子结构和电子布居等参数的计算,探索材料内部的键合情况,从微观角度分析材料的力学性能、磁学特性以及两相间的表面性质等。
尽管第一性原理计算已经取得了一定进展,但仍然面临着一些挑战。一方面,就某个特定问题对薛定谔方程近似地求解过程中,并未严格界定近似求解与经验参数之间的区别,这导致计算结果具有半经验性质。另一方面,Fe合金的实际结构十分复杂,合金中存在着诸如空位和位错等缺陷,使得计算结果与实验存在一定偏差。常规的基态结构和性能计算具有广泛的适应性,能够处理复杂成分和结构体系,但其预测结果多为低温条件下的情况。
随着计算机技术的不断进步与密度泛函理论的不断发展,第一性原理计算方法在探索新材料的晶体结构、电子特性和物理力学性能等方面将更加广泛和普及。未来,优化的第一性原理计算方法将有望解决当前面临的挑战,进一步推动新材料的优化设计和研究。
Martin P,Frank S,Gerhard D. Iron aluminides[J]. Annual Review of Materials Research,2019,49(1):297.
Shogo T,Yoshitaka M,Jun K. Formation of Fe-Al Intermetallic compound layer by AIH-FPP and its effect on tribological properties of stainless steel:surface treatment and corrosion[J].ISIJ International,2021,61(6):1946.
Pedro B,Haroldo P,Aleksander K. The crystallographic template effect assisting the formation of stable α-Al2O3 during low temperature oxidation of Fe-Al alloys[J].Corrosion Science,2016,105:100.
Guo Y,Wang Y,Chen H T,Xu H Y,Hu M L,Ji Z S. Anisotropic elasticity,electronic structure and thermodynamic properties of Al-Fe-Si intermetallic compounds from first principles calculations[J].Solid State Communications,2019,298:113643.
Hartree D R. The wave mechanics of an atom with a non-coulomb central field. Part I. theory and methods[J].Mathematical Proceedings of the Cambridge Philosophical Society,1928,24(1):89.
Kohn W,Sham L J. Self-consistent equations including exchange and correlation effects[J].Physical Review,1965,140(4A):A1133.
Thomas L H. The calculation of atomic fields[J].Mathematical Proceedings of the Cambridge Philosophical Society,1927,23(5):542.
Thomas L H.An extended form of Kronecker's theorem with an application which shows that Burgers' theorem on adiabatic invariants is statistically true for an assembly[J].Mathematical Proceedings of the Cambridge Philosophical Society,1925,22(6):886.
Dirac P A M. The quantum theory of the electron proceedings of the royal society of London A:mathematical,physical and engineering sciences[J]. The Royal Society,1928,117:610.
Latter R. Atomic energy levels for the Thomas-Fermi and Thomas-Fermi-Dirac potential[J].Physical Review,1955,99:510.
Dirac P A M. Note on exchange phenomena in the Thomas-Fermi atom[J].Proceedings of the Cambridge Philosophical Society,1930,26:376.
Vanderbilt D. Soft self-consistent pseudopotentials in a generalized eigenvalue formalism[J].Physical Review B,1990,41(11):7892.
Kraisler E. Asymptotic behavior of the exchange-correlation energy density and the Kohn-Sham potential in density functional theory:exact results and strategy for approximations[J].Israel Journal of Chemistry,2020,60(8–9):805.
Ceperley D M,Alder B J. Ground state of the electron gas by a stochastic method[J].Physical Review Letters,1980,45:566.
Perdew J P,Yue W. Accurate and simple density functional for the electronic exchange energy-generalized gradient approximation[J].Physical Review B,1986,33:8800.
Perdew J P,Burke K,Ernzerhof M. Generalized gradient approximation made simple[J].Physical Review Letters,1996,77(18):3865.
Perdew J P,Chevary J A,Vosko S H,Jackson K A,Pederson M R,Singh D J,Fiolhais C. Atoms,molecules,solids,and surfaces:applications of the generalized gradient approximation for exchange and correlation[J].Physical Review B,1992,46(11):6671.
Perdew J P,Ernzerhof M. Rational for mixing exact exchange with density functional approximations[J].The Journal of Chemical Physics,1996,105(22):9982.
Heyd J,Scuseria G E,Ernzerhof M. Hybrid functionals based on a screened Coulomb potential[J].Journal of Chemical Physics,2003,118(18):8207.
Hamann D,Schlüter M,Chiang C. Norm-conserving pseudopotentials[J].Physical Review Letters,1979,43(20):1494.
Vanderbilt D. Soft self-consistent pseudopotentials in a generalized eigenvalue formalism[J].Physical Review B:Condensed Matter,1990,41(11):7892.
Lars S,Cohen R E. High-pressure elasticity of iron and anisotropy of earth's inner core[J].Science,1995,267:1972.
Lars S,Cohen R E,Singh D J. Iron at high pressure:linearized-augmented-plane-wave computations in the generalized-gradient approximation[J].Physical Review B,1994,50(9):6442.
Vočadlo L,Brodholt J,Alfè D,Gillan M J,Geoffrey D. Ab initio free energy calculations on the polymorphs of iron at core conditions[J].Physics of the Earth and Planetary Interiors,2000,117:123.
Anatoly B B,Rajeev A,Börge J. Stability of the body-centred-cubic phase of iron in the earth's inner core[J].Nature,2003,424:1032.
Alfè D,Kress G,Gillan M J. Structure and dynamics of liquid iron under earth's core conditions[J].Physical Review B,2000,61:132.
Clatterbuck D M,Chrzan D C,Morris J W. The ideal strength of iron in tension and shear[J].Acta Materialia,2003,51(8):2271.
Lv Z Q,Sun S H,Jiang P,Wang B Z,Fu W T. First-principles study on the structural stability,electronic and magnetic properties of Fe2C[J].Computational Materials Science,2008,42(4):692.
Lv Z Q,Zhang F C,Sun S H,Wang Z H,Jiang P,Zhang W H,Fu W T. First-principles study on the mechanical,electronic and magnetic properties of Fe3C[J].Computational Materials Science,2008,44(2):690.
(黄慧,张彩丽,何燕,孙祺,韩培德. Cr23MN12(M=Cr,W,Mo,Nb,Fe,Ni)合金稳定性的第一性原理的研究[A]. 第十一次全国热处理大会 [C]. 中国,太原,2015. 746.)
Ding J,Zhu W T,Ma Y Z,Liu W S,Huang Y F,Liang C P. Evaluation of phase relationship in W-Fe-C ternary system through symmetry principles and first-principles calculation[J].Materials & Design,2022,224:111376.
Marciniak W,Chełkowska G,Bajorek A,Kowalczyk A,Szajek A,Werwiński M. Electronic structure of YbFe4Al8 antiferromagnet:a combined X-ray photoelectron spectroscopy and first-principles study[J].Journal of Alloys and Compounds,2022,910:164478.
Kazuma I,Tanaka Y,Tsutsui K,Omura T. Effect of Mo addition on hydrogen segregation at α-Fe grain boundaries:a first-principles investigation of the mechanism by which Mo addition improves hydrogen embrittlement resistance in high-strength steels[J].Computational Materials Science,2023,218:111951.
Kumar S,Singh M,Kumar R,Soam A. Sulfur doped FeSe:a first-principles study of its electronic and superconducting properties[J].Materials Today:Proceedings,2023,74:763.
Guo Y,Wang Y,Chen H T,Xu H Y,Hu M L,Ji Z S. Anisotropic elasticity,electronic structure and thermodynamic properties of Al-Fe-Si intermetallic compounds from first principles calculations[J].Solid State Communications,2019,298:113643.
Fellinger M R,Louis G, Hector J,Dallas R. Impact of solutes on the lattice parameters and elastic stiffness coefficients of hcp Fe from first-principles calculations[J].Computational Materials Science,2019,164:116.
Gong X,Sun L,Zhang F F,Yin Y,Huang X,Gong H R,Liu Y. Effect of alloying elements on liquid metal embrittlement of pure bcc Fe in contact with liquid lead-bismuth eutectic:experiments and first principles calculation[J].Corrosion Science,2022,208:110522.
Zheng Y B,Wang F,Ai T T,Li C. Structural,elastic and electronic properties of B2-type modified by ternary additions FeAl-based intermetallics:first-principles study[J].Journal of Alloys and Compounds,2017,710:581.
Chen Y Y,Yao Z J,Zhang P Z,Luo X X,Zhang Z L,Han P D. Elastic constants and properties of B2 type FeAl and Fe-Cr-Al alloys from first-principles calculations[A]. 2nd Annual International Conferenceon Advanced Material Engineering (AME 2016) [C].Wuhan,China,2016. 1432.
(王凡,孙振栋,刘国强,沈德鹏,郭宁,郭甫,张振,孙伟,唐炳涛. 基于扩展GTN-Thomason模型的Fe-Cr-Mo-Mn钢韧性断裂行为预测[J].锻压技术,2024,49(7):235.)
San S,Tong Y,Bei H B,Kombaiah B,Zhang Y W,Ching W Y. First-principles calculation of lattice distortions in four single phase high entropy alloys with experimental validation[J].Materials & Design,2021,209:110071.
Obeidat A,Aladerah B,Qaseer M K. Influence of oxygen and nitrogen doping on the structure and magnetic properties of FePt alloy:first principles calculations[J].Computational Materials Science,2023,218:111963.
Pérez C A S,Santos A V. First-principles investigations of the 3d,4d,and 5d effect on transition metals substitutions for Fe on the electronic and magnetic properties of Fe48.15TM1.85Al50[J].Computational Condensed Matter,2020,25:e00516.
Zhao E J,Xiang H P,Meng J,Wu Z J. First-principles investigation on the elastic,magnetic and electronic properties of MFe3N (M=Fe,Ru,Os)[J].Chemical Physics Letters,2007,449(1–3):96.
Musiał A,Marciniak W,Śniadecki Z,Werwiński M,Kuświk P,Idzikowski B,Kołodziej M,Grabias A,Kopcewicz M,Marcin J,Kováč J. Structural transformation and magnetic properties of (Fe0.7Co0.3)2Balloys doped with 5d elements:a combined first-principles and experimental study[J].Journal of Alloys and Compounds,2022,921:166047.
Xie H N,Zhao N Q,Shi C S,He C N,Liu E Z. Effects of active elements on adhesion of the Al2O3/Fe interface:a first principles calculation[J].Computational Materials Science,2021,188:110226.
(陈文杰,李新梅,陈霸,路国闯,田鹿岩,商利. TaC(100)/α-Fe界面稳定性及电子结构的第一性原理研究[J].热加工工艺,2023. doi:10.14158/j.cnki.1001-3814.20220433.)
Raulot J M,Chentouf S,Grosdidier T,Aourag H. Ti and Zr transition metals effect in the DO3 Fe3Al by ab initio study approach[J].Materials Science Forum,2014,783–786:1640.
Muhammad Z K,Friis J,Ninive P H,Marthinsen K,Ringdalen I G,Strandlie A. First-principles study of tensile and shear strength of an Fe2Al5//Fe interface[J].Computational Materials Science,2021,192:110319.
 顶部