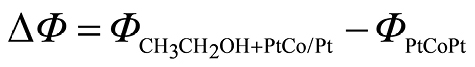目录图表
能源是人类文明进步和国民经济发展的基石。目前,人类使用的能源主要是煤、石油、天然气等不可再生资源[1–3]。因此,开发可再生、环保、安全、高效的新能源替代传统能源成为当前研究的主要方向。在质子交换膜燃料电池(PEMFC)中,氢气被认为是首选的燃料之一,但是氢的生产、储存和运输等方面仍存在较大问题[4–5],阻碍其大规模应用。使用醇类(尤其是甲醇和乙醇)等含氢物质作为燃料的直接醇类燃料电池(DAFC)具有噪音低、能量高等优点,受到了各国研究学者的广泛关注[6–9]。醇是液体(可以简化储存和运输的问题),其理论质量能量密度高(甲醇和乙醇分别为6.1和8.0 kWh·kg−1)[10–11]。从理论上分析,直接乙醇燃料电池比直接甲醇燃料电池性能更加优异。
目前,Pt是燃料电池催化剂的主要成分,由于其价格昂贵、利用率较低,极大地限制了其商业化发展[12]。因此,为了减少与纯Pt催化剂相关的问题,研究学者合成具有低Pt含量和更好电化学性能的Pt基纳米双金属电催化剂,如添加非贵金属(Fe,Co,Ni等)[13]用于开发Pt合金催化剂并支持其作为商业Pt/C催化剂的替代品,同时降低催化剂成本。
为了提高催化剂的比表面积,需要选取具有优异的导电性、耐腐蚀、性能稳定且催化剂-载体间的相互作用良好等特点的载体材料[14]。其中炭黑、石墨纳米纤维和碳纳米管被广泛用作Pt基催化剂的载体[15–16],早期原位生长法制备的炭黑负载Pt基纳米催化剂,其性能较低,无法满足能量的需求。因此,本文选用氧化石墨烯(GO)作为载体,其具有良好的电子导电性、较大的比表面积(2600 m2·g−1)、高耐久性、机械稳定性和热稳定性,以及大量的含氧基团(如羟基、羧基),从而为Pt纳米粒子提供了大量的锚定位点,使催化剂粒子更加分散,促进了催化反应,以提高催化剂的性能[17–20]。研究结果可为直接乙醇燃料电池高效催化剂的制备提供一定的参考。
目前,最常见的催化剂制备方法之一是水热法,它能克服某些高温制备不可克服的晶形转变、分解、挥发等。水热条件下中间态、介稳态以及特殊相易于生成,能合成介稳态或者其他特殊凝聚态的化合物、新化合物,并能进行均匀掺杂。但是水热法需要高温高压步骤,使其对生产设备的依赖性比较强,这也影响和阻碍了水热法的发展。本文采用了一种新型催化剂合成方法——微波法[21]。水热法制备催化剂的时间较长,制备过程繁琐,与水热法相比微波法操作简单、升温速率高、样品受热均匀、催化剂的产率快,适合工业化生产。使用该法制备出的Pt活性组分颗粒大小分布均匀,有较好的催化活性。
因此,本文以氧化石墨烯为载体,乙二醇为还原剂,采用微波法快速合成高效Pt1Cox/G催化剂,通过加入Co降低催化剂的成本,并且与Pt形成合金,利用合金协同效应,提高催化剂的性能。
质量分数30%的Pt/C(JM)是商业催化剂;氯铂酸(H2PtC6·6H2O,≥37%(Pt),天津科密欧化学试剂有限公司);乙二醇(HOCH2CH2OH,分析纯(AR),天津市风船化学试剂科技有限公司);氯化钴(CoCl2·6H2O,分析纯(AR),麦克林);氧化石墨烯(GO,南京吉仓纳米有限公司)。
称取计量好的GO放入干净的烧杯中待用,用量筒量取250 ml的乙二醇溶液,并将适量的乙二醇倒入装有GO的烧杯中,将其放在磁力搅拌器上,使GO充分溶解,记为溶液A。
在烧杯中添加一定质量的CoCl2·6H2O和H2PtCl6·6H2O(保持氯铂酸占金属负载质量的30%)与剩余的乙二醇溶液,使各组分进行混合,记为溶液B。
最后将溶液B加入溶液A,持续搅拌30 min,再超声30 min,使其混合充分。将混合溶液放到微波反应器中进行反应,待反应结束,搅拌至室温。用去离子水和酒精多次洗涤反应物后,在60 ℃下烘干,研磨成粉,得到Pt1Cox/G (x=0,1,1/3,1/5,1/7,1/8,1/10,其中保证Pt定量不变,通过改变加入CoCl2·6H2O的量来控制x的数值)合金纳米催化剂。
通过使用日本理学公司Miniflex600型X射线衍射仪(XRD)分析样品的物相结构和结晶情况;使用日本电子公司的JEM-2500SE型透射电镜(TEM)对催化剂进行微观形貌测试,分析样品的分散情况和粒径分布情况;使用英国Thermo-Scientific公司ESCALAB250 XI型光电子能谱仪(XPS)对样品表面的电子状态进行表征。
使用英国苏立强公司的电化学综合测试系统(1260 A+1287 A)进行电化学测试,分析样品的电化学性能。使用三电极体系:Pt电极做对电极、甘汞电极做参比电极、玻碳电极做工作电极。将催化剂粉体配置成电解质溶液,其中乙醇体积分数为20%,去离子水体积分数为73.75%,5%Nafion体积分数为6.25%。
电化学活性表面积(ESA)测试:使用0.5 mol·L−1 H2SO4做电解质溶液,测试区间设置为–0.3~0.6 V,测试速度为50 mV·s−1。
循环伏安测试:使用1 mol·L-1 CH3CH2OH+0.5 mol·L−1 H2SO4做电解质溶液,区间0.0~1.2 V,测试速度为50 mV·s−1。
计时电流测试:使用1 mol·L-1 CH3CH2OH+0.5 mol·L−1 H2SO4做电解质溶液,极化电位设置为0.6 V,测试时间共计1100 s。
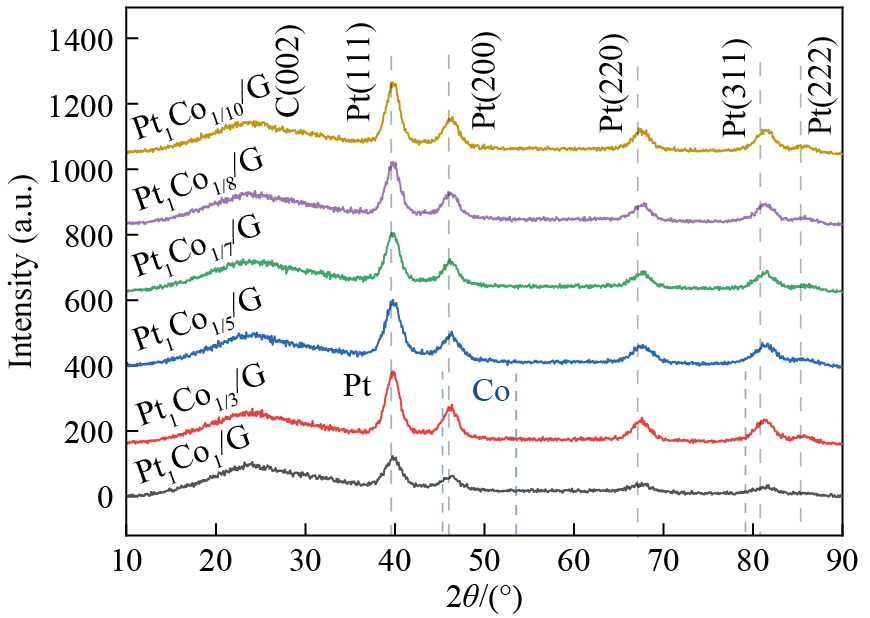
为了分析Co添加对Pt基催化剂的晶体结构影响,对Pt1Cox/G催化剂进行了XRD测试,如图1所示。可以看出,制备的所有催化剂均在24.5°左右有衍射峰,对应石墨烯的(002)晶面,表明已成功将氧化石墨烯还原为石墨烯。Pt1Cox/G催化剂在39.8°,46.4°,67.6°和81.8°附近有Pt的4个衍射峰,分别对应于PtCo的(111),(200),(220)和(311)晶面[22]。表征得到的特征峰既没有与Pt重合也没与Co特征峰位置重合,表明Pt和Co形成了合金。此外,与Pt/C(JM)催化剂相比,对应于Pt1Cox/G催化剂的Pt衍射峰略微移动到更高的角度。这表明当Pt与Co形成合金时[23],原子半径较小的Co取代了Pt原子的位置,使其晶格发生收缩。
为了进一步研究铂钴高效催化剂的晶粒大小及分散程度,对Pt1Cox/G催化剂进行TEM表征,图2(a)为Pt1Co1/7/G催化剂面扫TEM图像,图2(b~e)为Pt1Co1/7/G催化剂面扫映射图像,图2(f)为Pt1Co1/7/G催化剂选区电子衍射(SAED)图像。可知各元素分布较均匀,Pt1Co1/7/G催化剂中的Pt纳米粒子成功的负载在石墨烯上,其颗粒分布均匀没有明显团聚,且Co与Pt完全复合在一起。
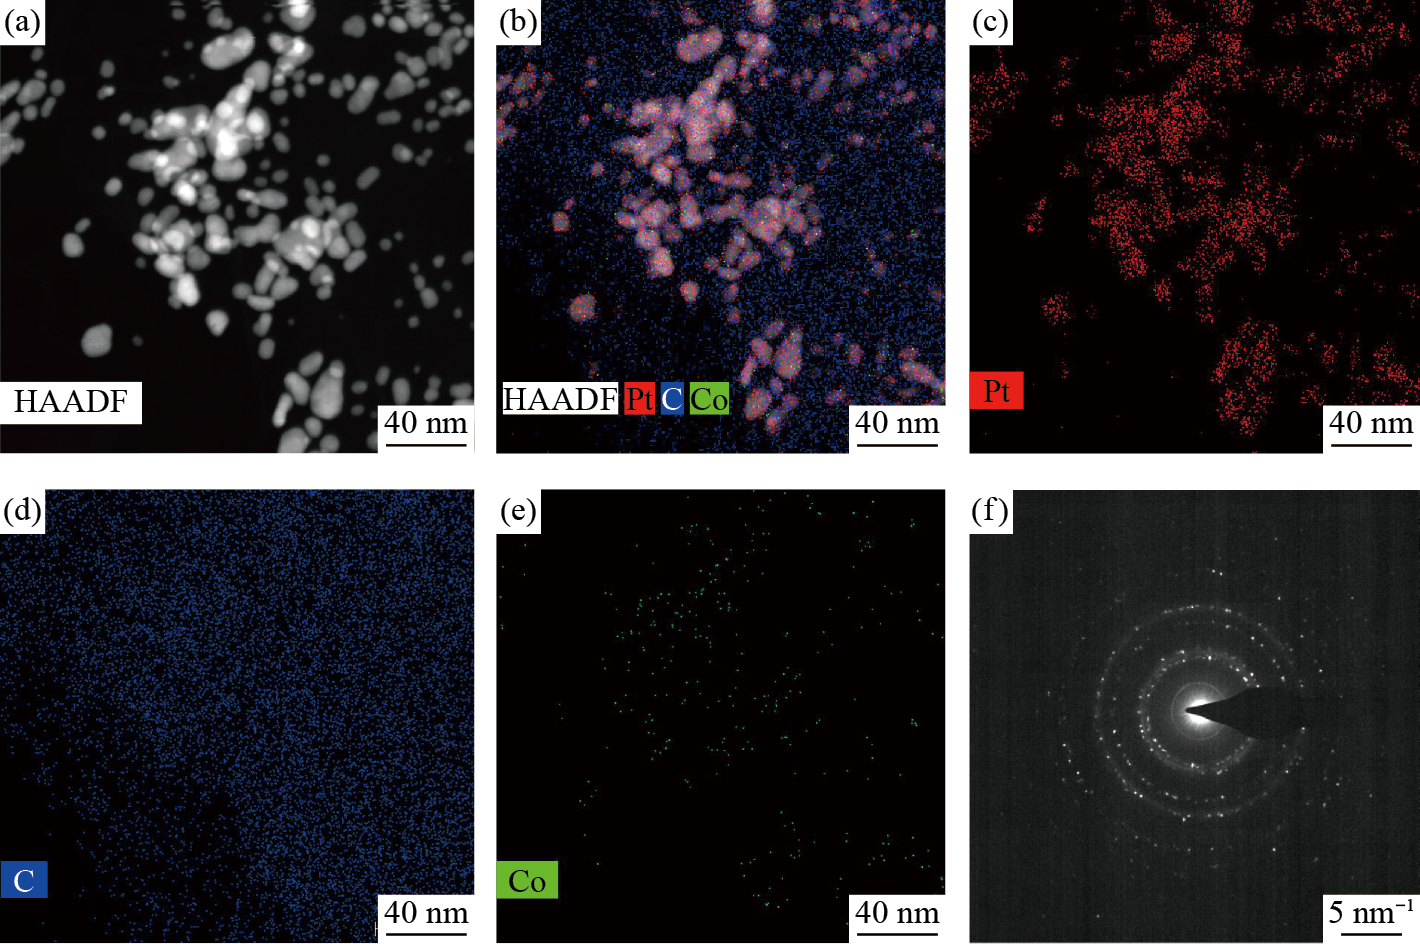
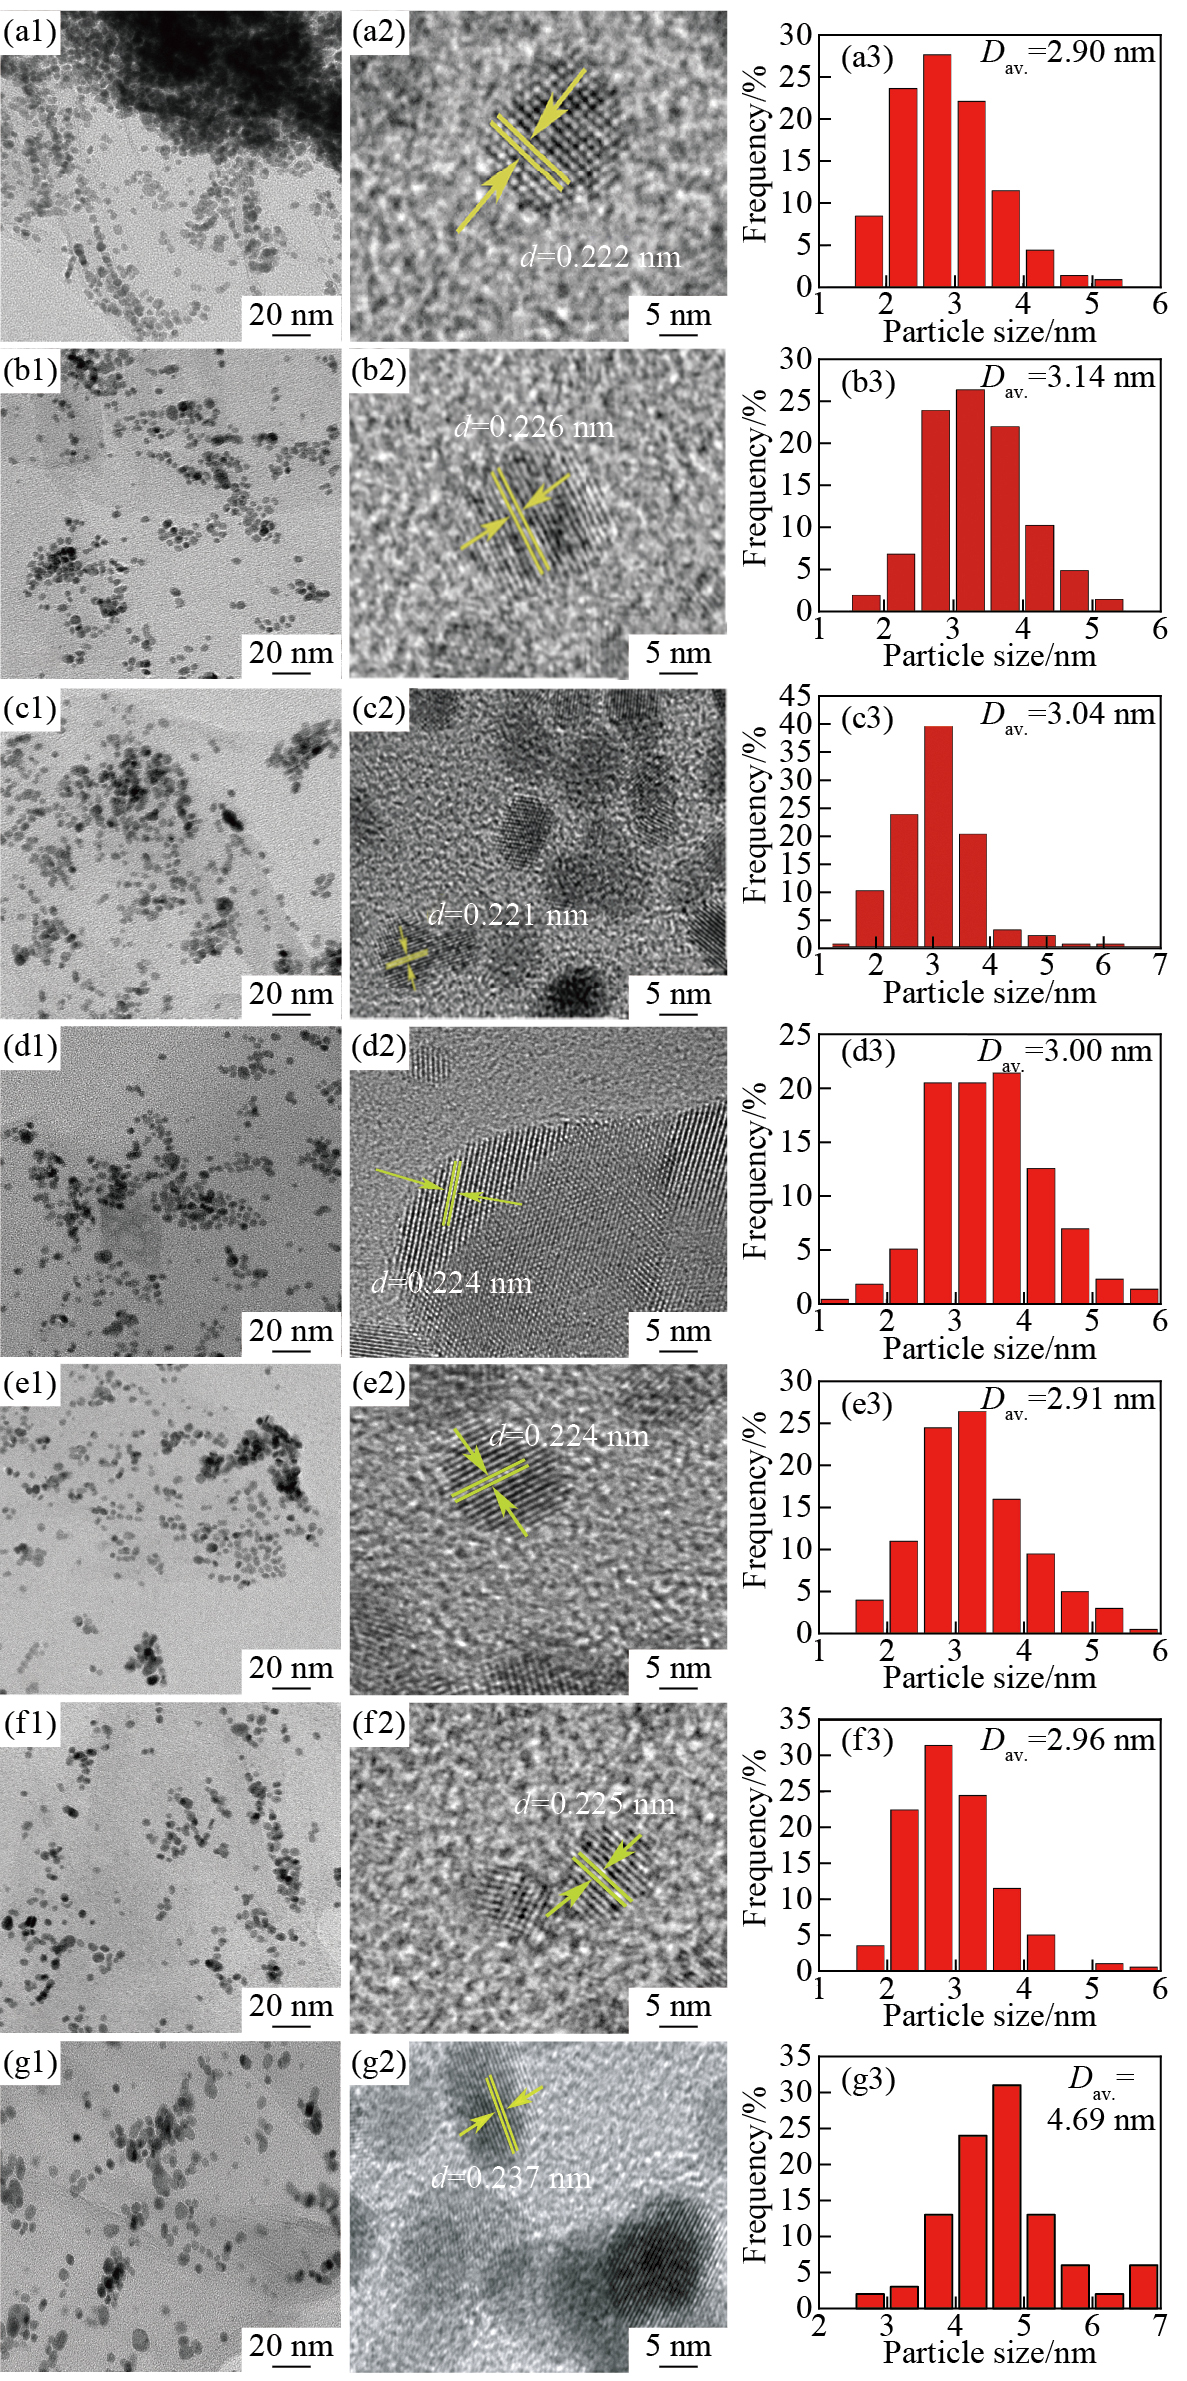
图3为Pt1Cox/G和Pt/G催化剂的TEM图像、高分辨TEM(HRTEM)图像及粒径分布直方图,其中图3(a3~g3)的粒径分布柱状图是从图3(a1~g1)中任意选取200个晶粒进行粒径大小统计得到的。可以看出,Pt/G催化剂的平均粒径(Dav.)为4.69 nm,Pt1Co1/G催化剂的平均粒径为2.90 nm,Pt1Co1/3/G催化剂的平均粒径为3.14 nm,Pt1Co1/5/G催化剂的平均粒径为3.04 nm,Pt1Co1/7/G催化剂的平均粒径为3.00 nm,Pt1Co1/8/G催化剂的平均粒径为2.91 nm,Pt1Co1/10/G催化剂的平均粒径为2.96 nm,Pt1Cox/G催化剂的粒径分布于1~6 nm之间,计算得出平均晶粒大小为2.99 nm。由图3(d2)可知,Pt1Co1/7/G催化剂中PtCo(111)的晶面间距为0.224 nm,小于标准Pt(111)晶面间距0.230 nm[24],图中其他催化剂的晶面间距亦是如此,表明Co已经固溶进了Pt的晶格中,这同样证明了形成PtCo合金。
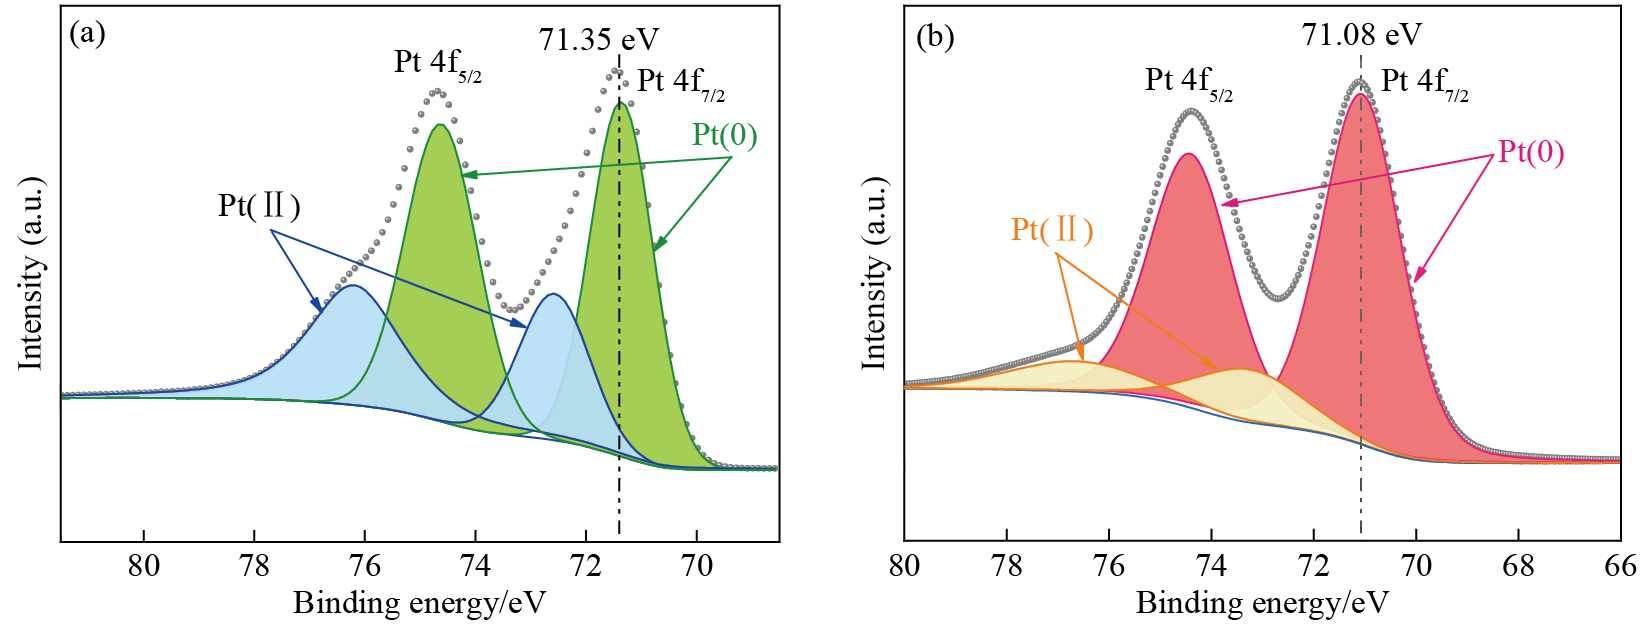
对于直接乙醇燃料电池Pt基催化剂来说,可通过引入第二相金属到Pt的晶格中,优化其催化过程。将直径较小的过渡金属原子引入到Pt的晶格中,会使其晶面间距缩小,原子之间的键长缩短,d带中心下移[25]。为了进一步探究掺杂Co催化剂的表面电子结构的变化,对Pt/G和Pt1Co1/7/G催化剂进行了XPS测试,如图4所示。对XPS图谱进行拟合后,可以看出,Pt/G和Pt1Co1/7/G催化剂中存在Pt的两种状态,Pt(0)和Pt(Ⅱ)。在Pt/G纳米催化剂的Pt 4f的XPS图谱中,Pt(0)金属态在71.35 eV (Pt 4f7/2)和74.58 eV (Pt 4f5/2)处出现两个峰。在72.76和76.29 eV处,分别对应于Pt2+物种。Co添加的催化剂金属态对应的两个峰分别位于71.08 eV(Pt 4f7/2)及74.35 eV(Pt 4f5/2)处,Pt 4f峰向结合能小的一侧偏移,表明由于Co的引入,影响了Pt表层的电子结构。由于Pt(2.28)和Co(1.88)具有不同的电负性,Co电子转移到Pt,使Pt 4f电子性质发生变化,使表面电子增多,Pt表面密度增加,从而降低结合能,这种变化可以减弱催化反应中有毒物质的吸附,有利于电催化性能的提高。
为了测试Pt1Cox/G催化剂的比表面积大小,对所制备的催化剂进行了H2吸脱附测试,如图5所示。电化学活性表面积(ESV)对电化学性能有很大影响,ESA越大性能越好,反应速率越快,其计算公式为:[empty formula](1)[empty formula](2)式中,Q为H2吸附时的电量,mC;[Pt]为电极上的载Pt量,mg;s是吸附峰的面积,cm2;v是扫描速度,取值0.05 V·s−1;0.21 mC·cm−2是H2在Pt单位表面积吸附所需的电量。
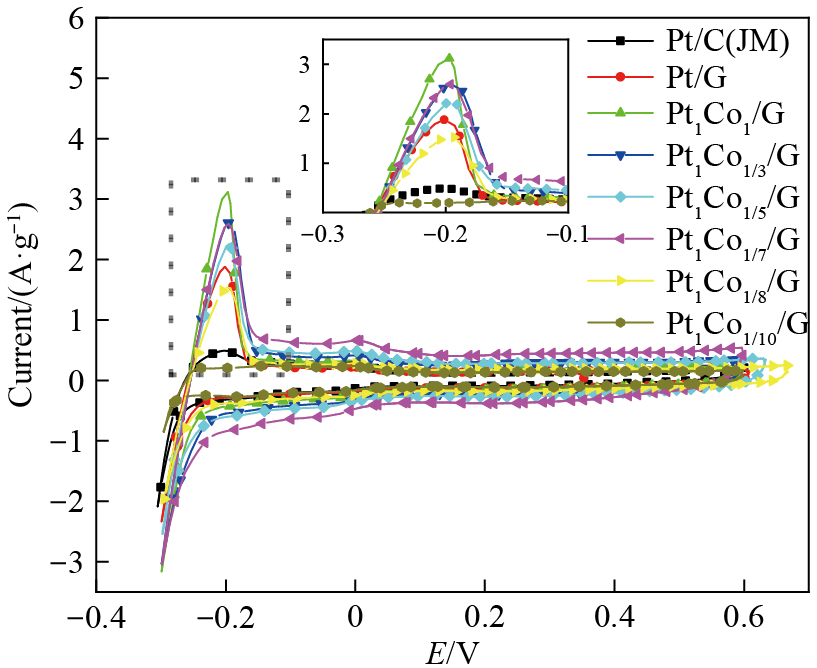
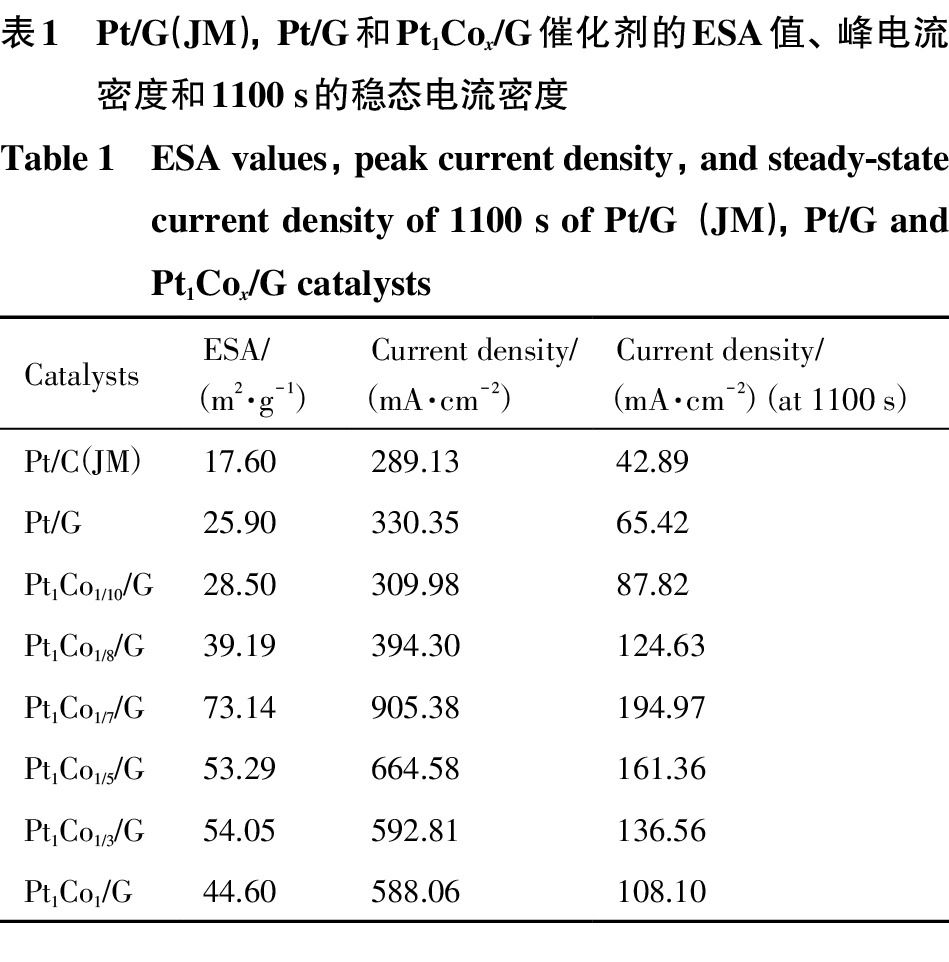
由图5可以看出,在Pt的电位位置上,Pt1Cox/G催化剂出现了H2的电化学吸脱附特征峰。图5插图为催化剂在–0.3~–0.16 V氧化峰的局部放大图。可以看出,在–0.2 V附近出现了H2的正扫氧化峰;在–0.3 V附近出现H2的负扫还原峰,这表明氢气的吸脱附反应是一个可逆的过程。根据式(1,2)可以得出不同催化剂的ESA,如表1所示。可知,Pt/C(JM型商用催化剂)的ESA为17.60 m2·g−1,Pt/G的ESA为25.90 m2·g−1,Pt1Co1/10/G的ESA为28.50 m2·g−1,Pt1Co1/8/G的ESA为39.19 m2·g-1,Pt1Co1/7/G的ESA为73.14 m2·g-1,Pt1Co1/5/G的ESA为53.29 m2·g-1,Pt1Co1/3/G的ESA为54.05 m2·g-1,Pt1Co1/G的ESA为44.60 m2·g−1。与Pt/C(JM)相比,Pt/G催化剂的活性表面积较大[26],这是因为炭黑本身比表面积较小,而具有大比表面积的氧化石墨烯作为载体可以使催化剂更加分散,且具有大量的含氧基团,从而为催化反应提供了大量的活性位点,使催化活性得到有效提升。另外,Pt1Cox/G催化剂的活性表面积比Pt/C(JM)催化剂大,这是因为在Pt1Cox/G催化剂制备过程中,Co可以提高催化剂的质子和电子电导率,加快了H2在催化剂表面的吸附和溢出过程,从而提高催化剂的ESA。此外,随着Co含量的增多,Pt1Cox/G催化剂的ESA先增大后减小,Pt1Co1/7/G催化剂的ESA最大。分析原因可能是:随着Co的加入,Pt和Co之间的相互作用越来越强,当Pt/Co比例为1∶1/7时达到最大的ESA值;但随着Co添加量的进一步增加,催化剂表面Co原子数量较多,而可用于吸附H2的Pt原子数量较少,导致了催化剂ESA降低。
图6为Pt/G(JM),Pt/G和Pt1Cox/G催化剂在1 mol·L-1 CH3CH2OH+0.5 mol·L−1 H2SO4溶液中的循环伏安曲线,可以看出,Pt/C(JM),Pt/G,Pt1Co1/10/G,Pt1Co1/8/G,Pt1Co1/7/G,Pt1Co1/5/G,Pt1Co1/3/G和Pt1Co1/G催化剂在电位正向扫描区间有两个氧化峰,即:Peak1和Peak2;电位负向扫描区间有一个还原峰即Peak3。在0.6~0.8 V范围内的Peak1,主要对应于乙醇完全转化为CO2;电位继续增加,由于催化剂受到乙醇氧化中间产物COads的影响,导致乙醇氧化电流密度降低;当电位上升到1.0~1.2 V范围内时,乙醇氧化电流密度峰再次出现,Pt被氧化成Pt-O[27];而位于电位反向扫描区间,“Pt-O”氧化物发生还原反应形成Pt,表面活性位点再次暴露,出现了对乙醇氧化的还原峰[28–29]。由于Peak1对应于乙醇完全氧化为CO2的过程,故而Peak1高低是评价乙醇电化学氧化性能的指标[30]。
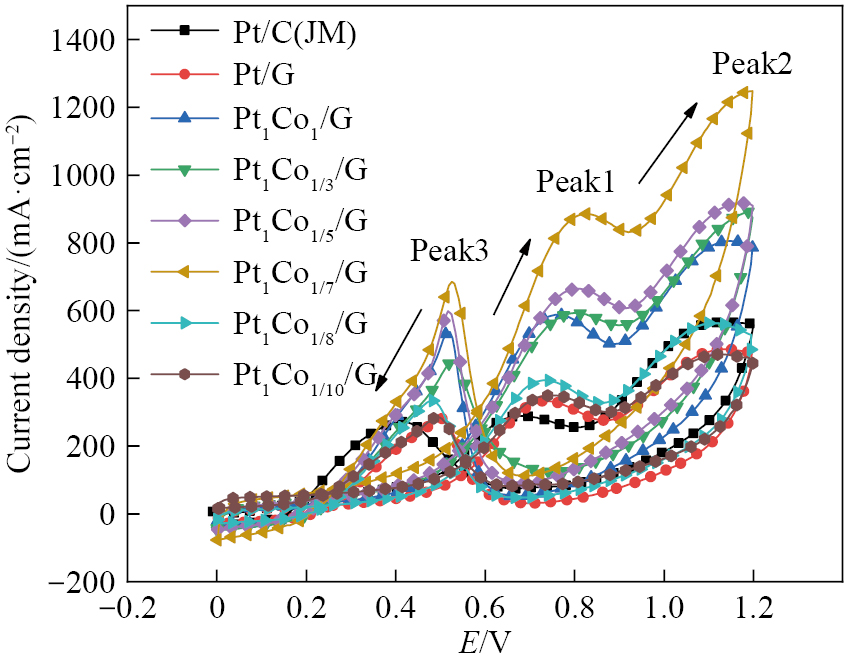
根据计算,Pt/C(JM),Pt/G,Pt1Co1/10/G,Pt1Co1/8/G,Pt1Co1/7/G,Pt1Co1/5/G,Pt1Co1/3/G和Pt1Co1/G催化剂对乙醇氧化的峰电流密度值分别为289.13,330.35,309.98,394.30,905.38,664.58,592.81和588.06 mA·cm−2。由此可以看出,以氧化石墨烯为载体的Pt1Cox/G催化剂峰值电流密度均比Pt/C(JM)催化剂大,这是因为石墨烯的加入使催化剂具有更大的电化学活性表面积,使活性位点大大提高,加快了乙醇的氧化还原反应,使峰值电流密度得到了提高。由于Pt与Co形成了合金,使Pt的外层电子状态发生了改变,使其对副产物CO等物质吸附能力下降,从而使催化剂拥有更优异的催化性能。当Co的含量增加时,催化剂的峰值电流密度先增加再减小;当Pt/Co摩尔比为1∶1/7时(Pt1Co1/7/G催化剂)达到最高值,此比例下Pt分散度最高,与杂质相结合能力最低。催化剂催化性能主要取决于Pt,当Pt的量较小时用于反映的量较少,使催化性能下降,Pt的含量过多可能会导致部分Pt未完全利用,致使峰值电流密度较小。
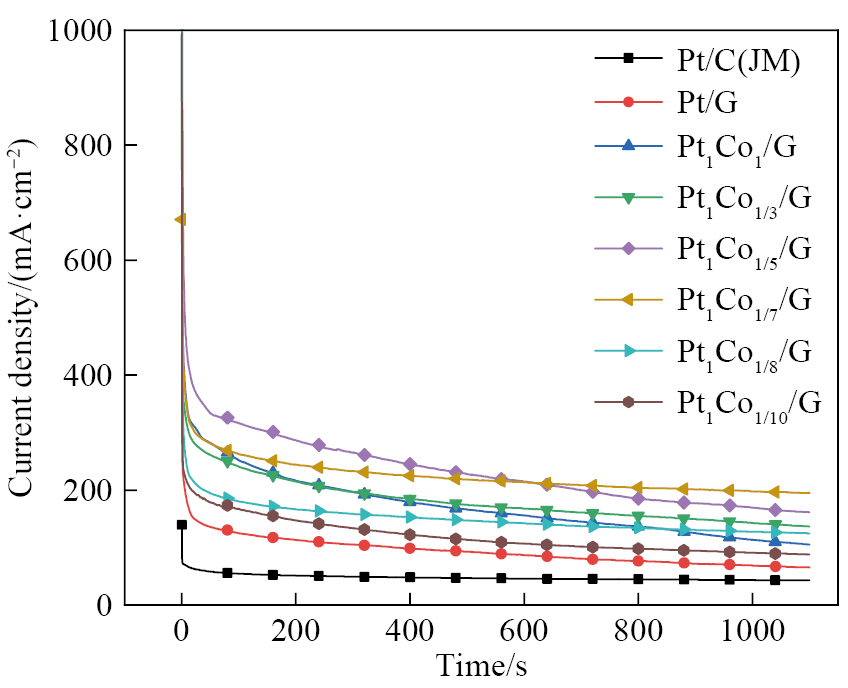
为了进一步研究连续工作条件下催化剂的催化活性及耐久性,进行了计时电流法(CA)测试。图7为Pt/G(JM),Pt/G和Pt1Cox/G催化剂在1 mol·L−1 CH3CH2OH+0.5 mol·L−1 H2SO4电解液中的电流密度-时间(I-t)曲线,测试电位为0.6 V(vs. SCE),测试时间为1100 s。可以看出,Pt/C(JM)的稳态电流密度为42.89 mA·cm−2,Pt/G为65.42 mA·cm-2,Pt1Co1/10/G为87.82 mA·cm-2,Pt1Co1/8/G为124.63 mA·cm-2,Pt1Co1/7/G为194.97 mA·cm-2,Pt1Co1/5/G为161.36 mA·cm-2,Pt1Co1/3/G为136.56 mA·cm-2,Pt1Co1/G为108.10 mA·cm−2。可知,0到50 s时,Pt1Cox/G催化剂的电流密度均呈下降趋势。分析其原因,可能是在乙醇的氧化过程中有COads等中间产物生成,造成催化剂中毒,使电流密度下降[31–33]。1100 s时,Pt表面的中间物种达到氧化、吸附和脱附平衡,电流密度也逐渐稳定,不同催化剂的稳态电流密度见表1。可以看出,当Pt/Co摩尔比为1∶1/7时(Pt1Co1/7/G催化剂),催化剂在1100 s的极化测试后仍能保持194.97 mA·cm−2的最高稳态电流密度,表明该催化剂对乙醇催化氧化的稳定性、活性最佳,与前文电化学分析一致。
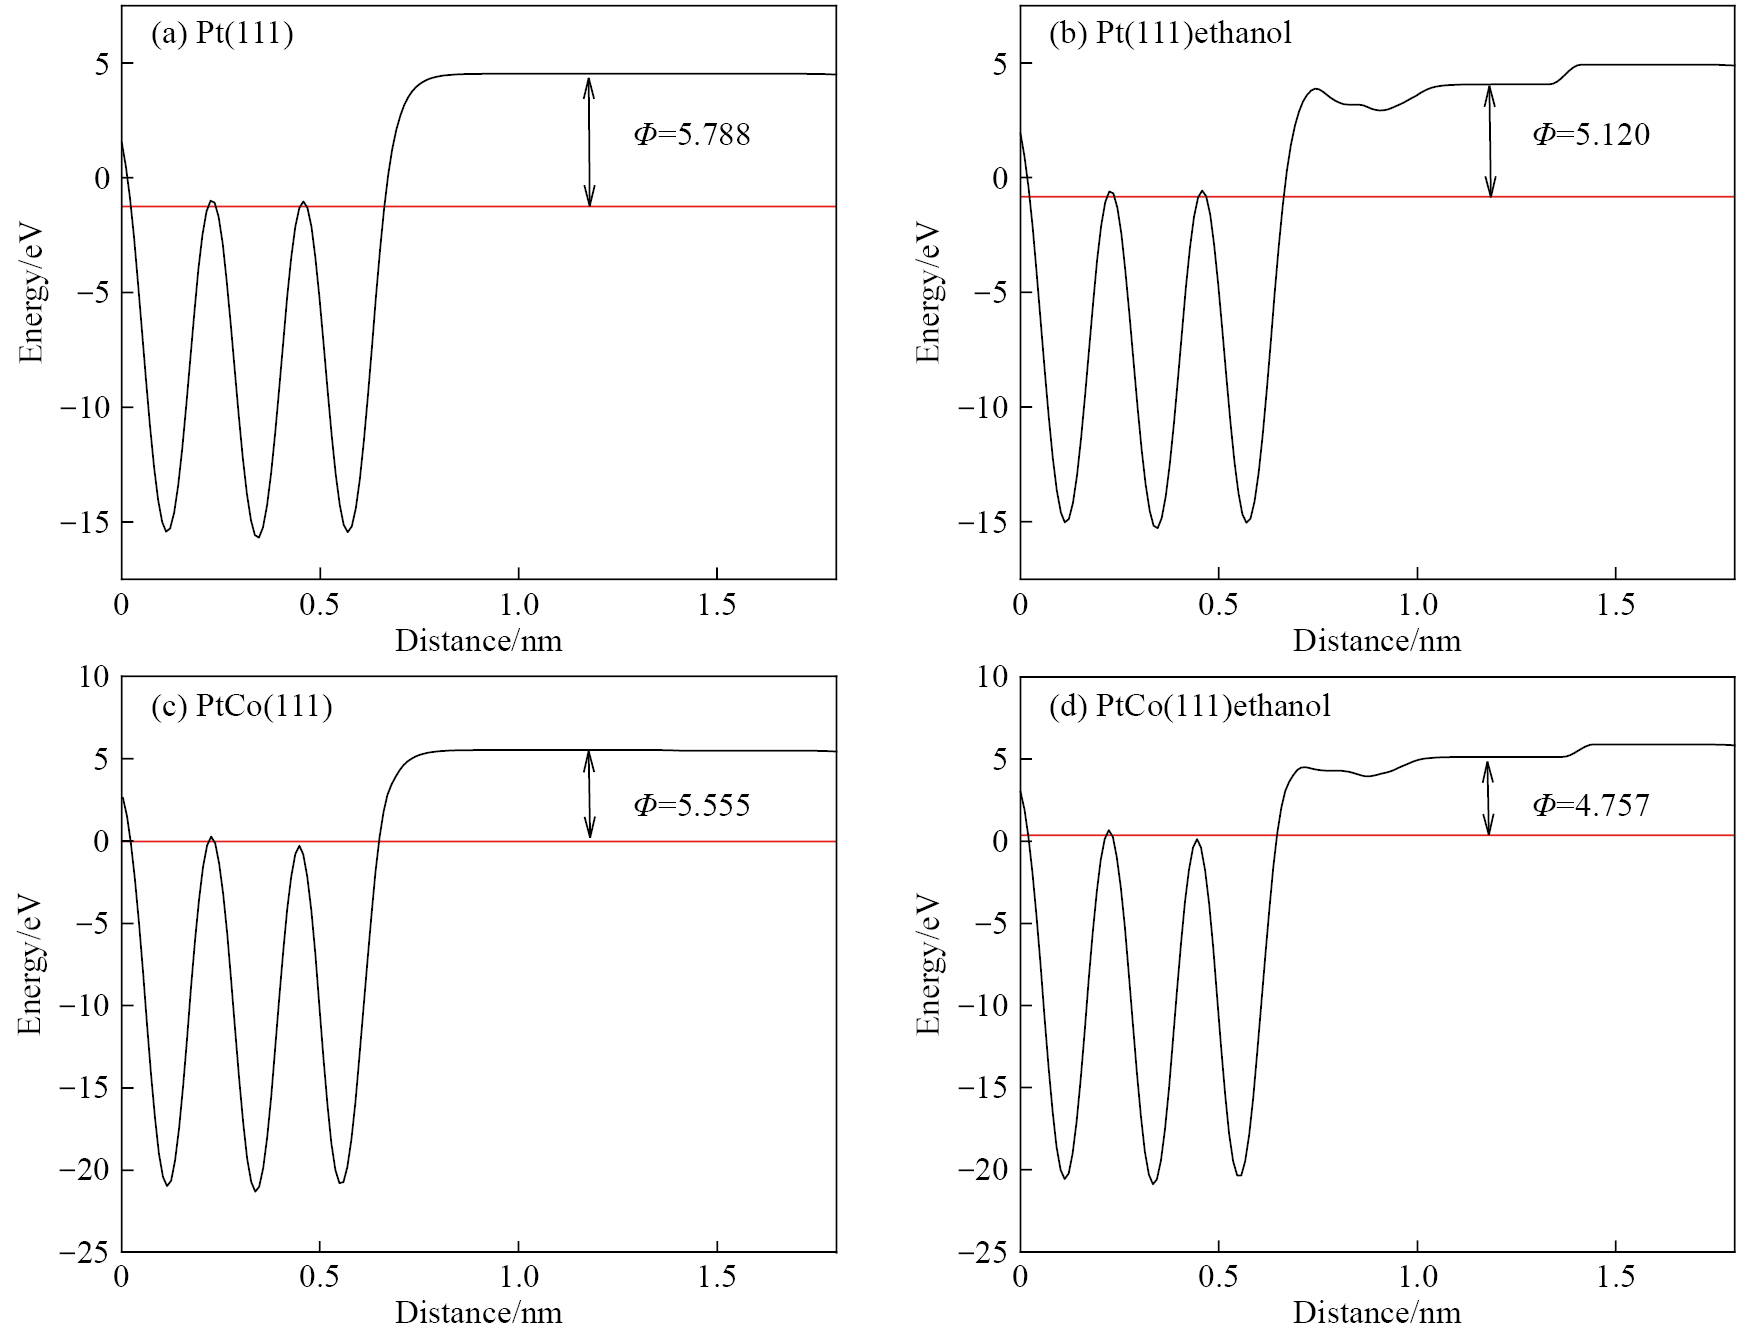
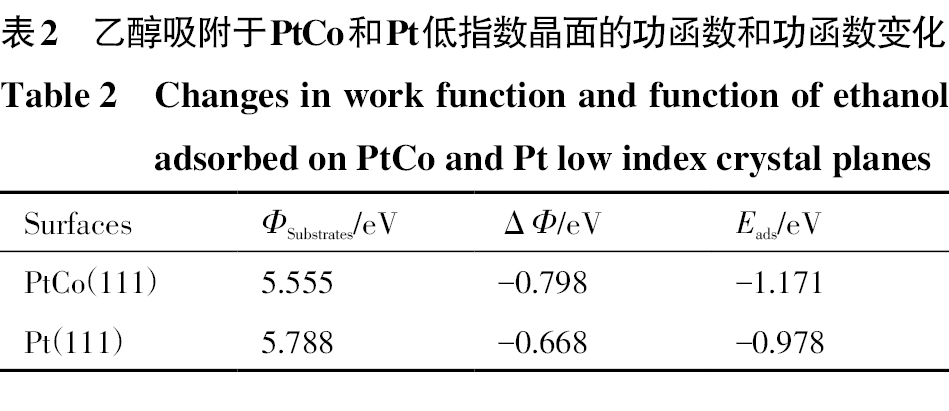
通过计算得出未吸附前后PtCo和Pt低指数晶面的功函数值,如图8所示,由于原子或分子在金属表面吸附会导致功函数发生变化,功函数变化值(ΔΦ)常被用作衡量表面吸附原子或分子后电荷密度重新排布的指标,计算公式为:(3)式中,ΦCH3CH2OH+PtCo/Pt表示乙醇吸附于不同晶面后的功函数值,eV;ΦPtCo/Pt表示未吸附前PtCo和Pt低指数晶面的功函数值,eV。根据式(3)分别计算了乙醇吸附于PtCo和Pt晶面的功函数变化值,结果如表2所示(ΦSubstrates代表PtCo和Pt低指数晶面的功函数;Eads表示吸附能)。可以看出,乙醇吸附在PtCo低指数晶面上,功函数变化PtCo(111)>Pt(111)。与Pt低指数晶面相比,PtCo低指数晶面的功函数变化较大,表明PtCo低指数晶面对乙醇的吸附能力大于Pt低指数晶面。乙醇吸附后,PtCo和Pt低指数晶面的功函数值均降低,其原因是O(3.44)的电负性高于Pt(2.28)和Co(1.88)的电负性,电负性的不同造成乙醇与PtCo和Pt低指数晶面之间产生电荷密度的重新排布,从而降低了基底的功函数。因此,通常功函数下降(ΔΦ<0)可以用电荷转移来解释,即电荷由乙醇向基底或基底上方区域产生位移造成了功函数下降。此外,乙醇分子的极化也会导致PtCo和Pt低指数晶面的功函数下降。
1) 使用工艺简单、适合工业化生产的微波法,制备了一系列以氧化石墨烯为载体、乙二醇还原金属前驱体的Pt1Cox/G纳米高效催化剂。XRD图谱中没有Pt以外的金属特征峰,表明Co已经融入到了Pt的晶格当中,形成了PtCo合金;由HRTEM图像可知PtCo(111)晶面间距均小于Pt(111)晶面间距0.230 nm,这进一步证实形成了PtCo合金。
2) 通过调节Pt和Co前驱体的摩尔比,可以较容易地控制纳米催化剂的组成和电催化活性。随着Co添加量的增加,催化剂的催化效率逐渐提高,当Pt与Co的摩尔比为1∶1/7时(Pt1Co1/7/G催化剂)具有最佳催化性能,表明一定量Co添加可改善其催化活性,所制备的催化剂能够作为直接乙醇燃料电池高效的阳极催化剂。
3) 通过添加非贵金属Co减少了贵金属Pt的使用量,不仅提高催化剂的电催化活性,同时降低了催化剂的总体成本,与商业催化剂相比,催化活性表面积较明显提升。通过功函数分析,由于铂钴合金协同效应,改变了Pt表面的电子结构,增大了催化剂对乙醇的吸附能力,提高了氧化还原反应,达到提高催化性能的作用。
Liao H L,Peng S N,Li L,Zhu Y. The role of governmental policy in game between traditional fuel and new energy vehicles[J].Computers & Industrial Engineering,2022,169:360.
Sinha A,Choudhary T,Ansari Z,Shukla A K. Energy,exergy,and sustainability a novel comparison of conventional gas turbine with fuel cell integrated hybrid power cycle[J].International Journal of Hydrogen Energy,2022,47(80):34257.
Alabi A S,Popoola A P I,Popoola O M,Mathe N R,Abdulwahab M. Materials for electrocatalysts in proton exchange membrane fuel cell:a brief review[J].Front. Energy Res,2023,11:1091105.
Tellez-Cruz M M,Escorihuela J,Solorza-Feria O,Compañ V. Proton exchange membrane fuel cells (PEMFCs):advances and challenges[J].Polymers,2021,13:3064.
Zheng Y,Wan X J,Cheng X,Cheng K,Dai Z F,Liu Z H. Advanced catalytic materials for ethanol oxidation in direct ethanol fuel cells[J].Catalysts,2020,10:166.
Ma K B,Kwak D H,Han S B,Park H S,Kim D H,Won J E,Kwon S H,Kim M C,Moon S H,Park K W. Direct ethanol fuel cells with superior ethanol-tolerant nonprecious metal cathode catalysts for oxygen reduction reaction[J].ACS Sustainable Chemistry & Engineering,2018,6(6):7609.
(邓凡锋,邓文清,张婷,王维康,刘洪刚,陈林,李浩,潘义,方正. 在线稀释-傅里叶变换红外光谱法用于质子交换膜燃料电池汽车用氢燃料中微痕量杂质组分的快速分析[J].分析试验室,2023,42(3):312.)
Kumar R,da Silva E T S G,Singh R K,Savu R,Alaferdov A,Fonseca L,Carossi L,Singh A,Khandka S,Kar K,Alves O,Kubota L,Moshkalev S. Microwave-assisted synthesis of palladium nanoparticles intercalated nitrogen doped reduced graphene oxide and their electrocatalytic activity for direct-ethanol fuel cells[J].Journal of Colloid and Interface Science,2018,515:160.
González S,Navarro A,Martínez R,Delgado P,Gamboa S A. Electrooxidation reactions of methanol and ethanol on Pt-MoO3 for dual fuel cell applications[J].International Journal of Hydrogen Energy,2022,47(70):30262.
Huang L,Zaman S,Tian X L,Wang Z T,Fang W S,Xia B Y. Advanced platinum-based oxygen reduction electrocatalysts for fuel cells[J].Accounts of Chemical Research,2021,54(2):311.
Juan C,Ortíz-Herrera,Miriam M,Cruz T,Solorza-Feria O,Medina D. Effect of different carbon supports on the activity of PtNi bimetallic catalysts toward the oxygen reduction[J].Catalysts,2022,12(5):477.
Yam K,Guo N,Jiang Z L,Li S L,Zhang C. Graphene-based heterogeneous catalysis:role of graphene[J].Catalysts,2020,10(1):53.
Osman S H,Kamarudin S K,Karim N A,Basri S. Application of graphene in low-temperature fuel cell technology:an overview[J].Int. J. Energy Res.,2021,45(13):18318.
Meng H B,Zhang X F,Pu Y L,Chen X L,Feng J J,Han D M,Wang A J. One-pot solvothermal synthesis of reduced graphene oxide-supported uniform PtCo nanocrystals for efficient and robust electrocatalysis[J].Journal of Colloid and Interface Science,2019,543:17.
Hu Y J,Wu P,Yin Y J,Zhang H,Cai C X. Effects of structure,composition,and carbon support properties on the electrocatalytic activity of Pt-Ni-graphene nanocatalysts for the methanol oxidation[J].Applied Catalysis B:Environmental,2012,111-112(5):208.
Zhai X H,Wang P,Wang K,Li J,Pang X L,Wang X,Li Z. Facile synthesis of PtCo nanowires with enhanced electrocatalytic performance for ethanol oxidation reaction[J].Ionics,2020,26:3091.
Zhou Y,Gao Y F,Liu Y C,Liu J R. High efficiency Pt-CeO2/carbon nanotubes hybrid composite as an anode electrocatalyst for direct methanol fuel cells[J].Journal of Power Sources,2010,195(6):1605.
Huang J,Peng B S,Stracensky T,Liu Z Y,Zhang A,Xu M J,Liu Y,Zhao Z P,Duan X F,Jia Q Y,Huang Y. 1 D PtCo nanowires as catalysts for PEMFCs with low Pt loading[J].Science China Materials,2022,65:704.
Wang W,Liu X Y,Wang Y H,Zhang L W,Imhanria S,Lei Z Q. A metal-organic framework derived PtCo/C electrocatalyst for ethanol electro-oxidation[J].Journal of the Taiwan Institute of Chemical Engineers,2019,104:284.
Zhong H C,Wu H,Pan Y Z,Li H B,Peng Y,Banham D,Zeng J H. Tuning oxygen reduction reaction activity via structure orientation and surface arrangement:a study on ordered PtCo/C catalysts[J].International Journal of Hydrogen Energy,2022,47(97):40952.
Chueh W C,Hao Y,Jung W,Haile S M. High electrochemical activity of the oxide phase in model ceria-Pt and ceria-Ni composite anodes[J].Nature Materials,2011,11(2):155.
Wang Z C,Zhou S Y,Liao W,Wang Q M. Tuning surface composition of multiwalled carbon nanotubes supported Pt-Co bimetallic nanoparticles for boosting methanol oxidation catalysis[J].International Journal of Hydrogen Energy,2022,47:16056.
 顶部