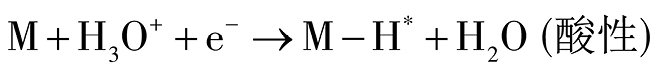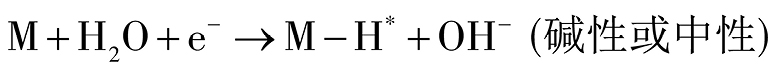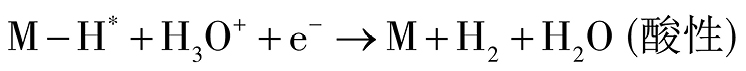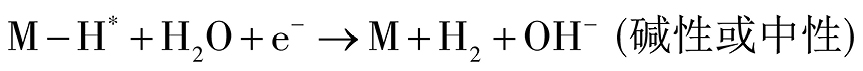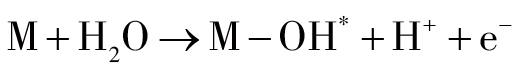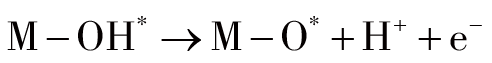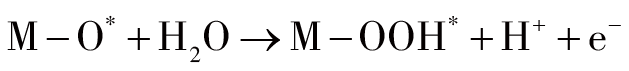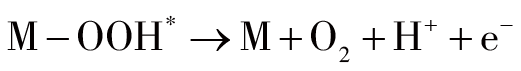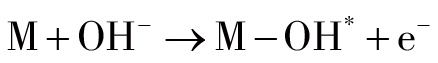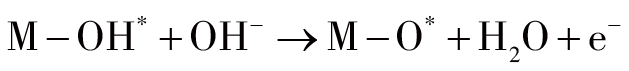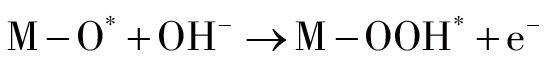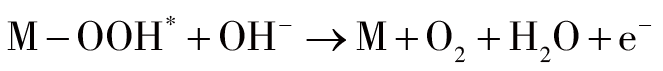目录图表
在能源危机和气候变化的双重压力下,开发替代能源以减少对化石燃料的依赖至关重要[1–2]。氢气因热值高、 储量丰富且环境友好[3],被视为全球能源系统脱碳转型的有效推动力,而碳中和要求无碳制氢,凸显了电解水的重要性。目前,绿色氢仅占全球工业用氢的4%,提高电解水技术能源效率和降低成本至关重要。电解水分为析氢反应(HER)和析氧反应(OER),但高能量势垒和多电子/质子转移致反应动力学缓慢[4–5]。而铂(Pt)基和钌(Ru)基等贵金属电催化剂成本高且稳定性有限。因此,开发兼具高活性、 长寿命和低成本的催化材料至关重要。近年来,非晶态催化剂因其独特结构和化学性质成为电催化候选者之一[6–7]。与传统晶态催化剂不同,非晶催化剂无长程有序晶体结构,具有高表面能、 多活性位点和可调电子结构,在电解水反应中表现出高催化活性和强稳定性。图1简要总结了非晶态材料在HER与OER方面的主要研究进展[8–15]。
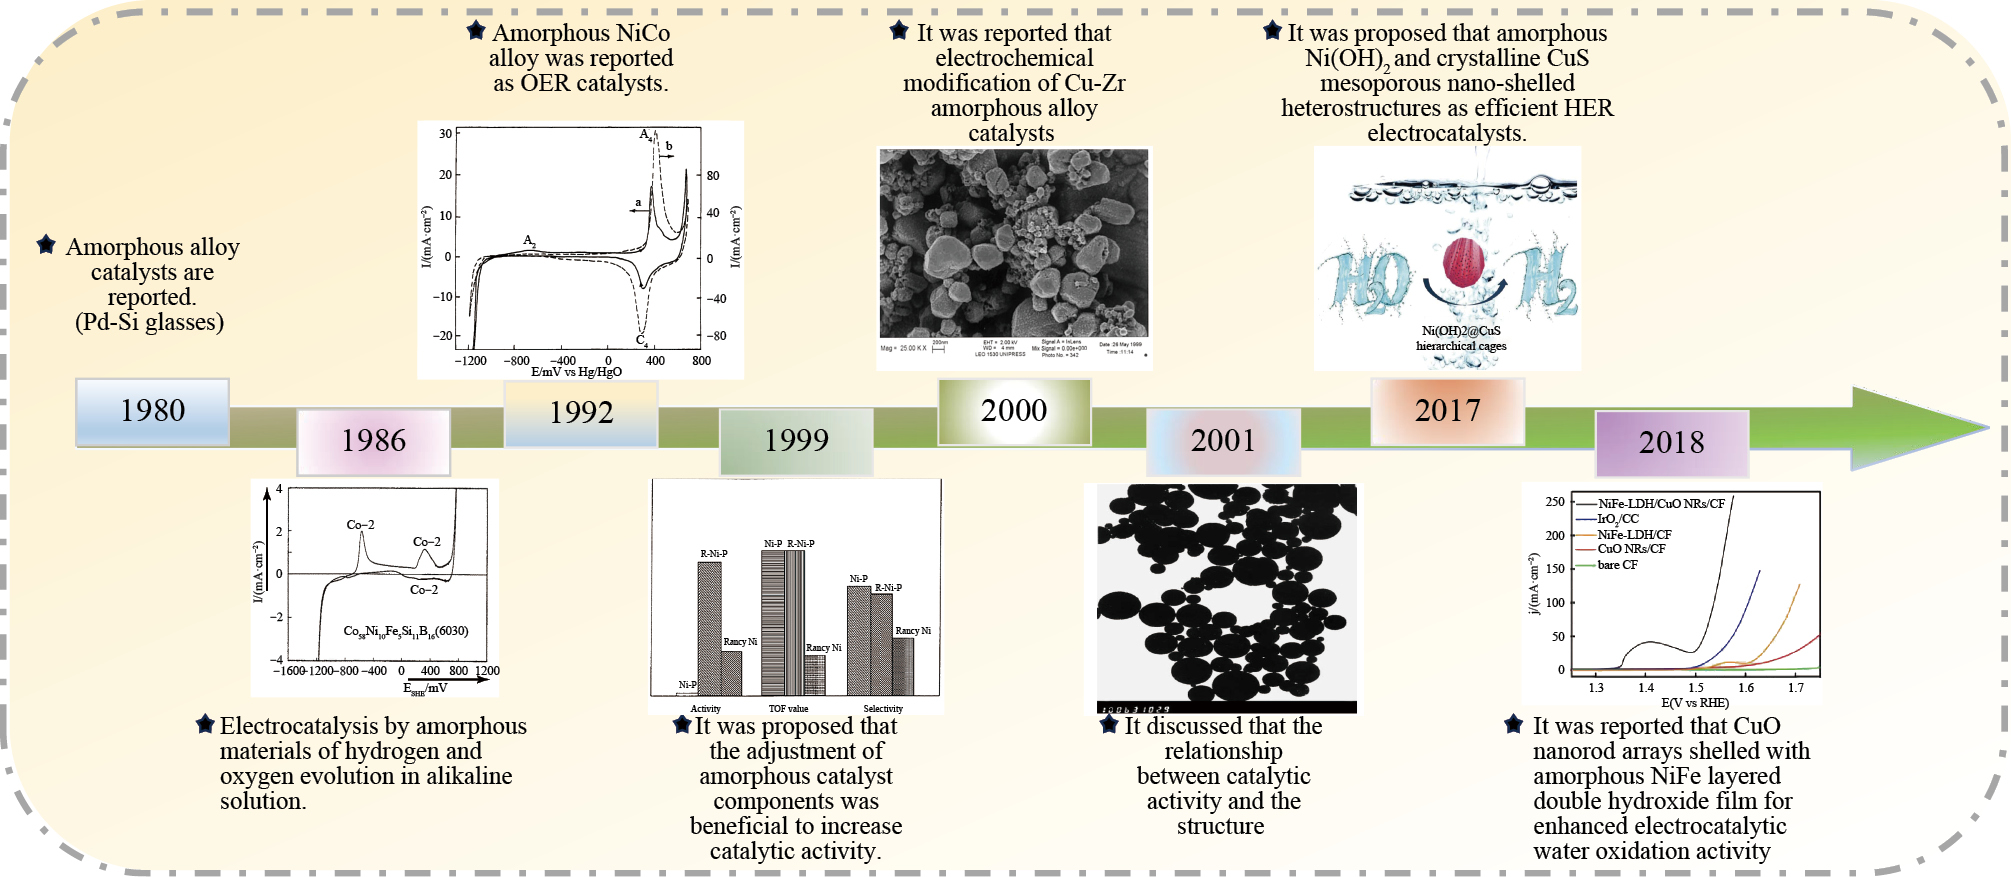
为了优化非晶HER催化剂,需要了解其背后的反应机制以及对不同pH条件的要求。阴极HER是直接产生H2的半反应,其反应机制较为简单,仅涉及两电子转移过程。它包括3个基本步骤:Volmer步骤,Heyrovsky步骤和Tafel步骤[16]。Volmer步骤是催化剂表面形成H*的过程,Tafel步骤是催化剂表面的H*结合形成H2的过程,Heyrovsky步骤是催化剂表面的H*与溶液中的质子结合并耦合电子形成H2的过程。Volmer步骤是HER反应的第一步,也是必要的步骤,其次是Tafel步骤或Heyrovsky步骤产生H2。在上述基元步骤中,Volmer和Heyrovsky步骤涉及电子转移,属于电化学过程,而Tafel步骤不涉及电子转移,属于化学过程。因此,HER反应机制主要包括两种机制,即Volmer-Tafel机制和Volmer-Heyrovsky机制[17]。在酸性条件下,该机制涉及在催化剂表面形成吸附态H*,该吸附态H*可以重新组合形成H2。在碱性条件下,该机制涉及水在催化剂表面的解离,生成的H*物种可以与水或H*反应形成H2气体。在中性条件下的HER机制仍在争论中,被认为与碱性条件下的HER机制相似。在不同介质下,基本反应步骤如式(1~5)所示[16]:
Volmer:(1)(2)
Heyrovsky:(3)(4)
Tafel:(5)式中,*表示催化剂表面的反应活性位点。氢吸附吉布斯自由能(ΔGH*)是最常用的催化活性描述之一,一个好的催化剂的ΔGH*应该接近于零[18–19],就像Pt基贵金属在实际催化反应中表现出高的反应速率和催化活性一样。
对于电解水反应,另一个关键的半反应是OER。然而,OER过程中涉及的四电子转移给提高整体水分解动力学带来了巨大的挑战。在酸性(式(6~9))或碱性(式(10~13))环境下,通常认为OER机制包括以下4个步骤[20]:
酸性环境:(6)(7)(8)(9)
碱性环境:(10)(11)(12)(13)
在OER反应中,吸附在催化剂表面的活性中间体用OH*,O*和OOH*表示。最初,OH-或H2O吸附在电催化剂的氧空位上;随后生成OH*,被氧化成O*,与OH−或H2O分子结合生成OOH*;最后,通过结合OOH*物种产生O2[21]。OER的具体反应路径和动力学高度依赖于M-OH*,M-O*或M-OOH*的结合强度。目前,Ir/Ru基电催化剂被用作基准OER电催化剂。然而,该类催化剂的天然稀缺性和价格阻碍了其大规模应用。因此,探索具有高性能且成本低廉的电催化剂,已成为当前亟需解决的研究重点。
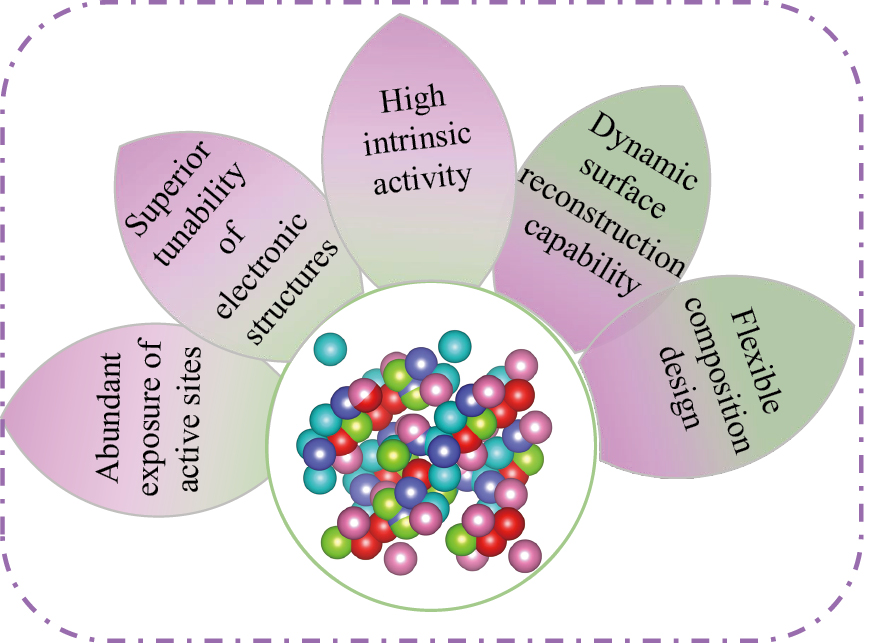
大多数非晶态催化剂具有众多低配位原子、 高度不饱和配位和灵活的局部结构等优点,从而表现出优异的电催化活性[22–23]。图2展示了非晶催化剂的主要特性。然而,非晶态催化剂的大规模应用仍然具有挑战性。因此,人们已经开发了许多策略来调控它们的组成、 缺陷和表面性质[24–26],这对电催化反应至关重要。其中,通过组分调控对非晶催化剂进行改性是提升其催化性能的有效策略之一,受到了研究者的大量关注。
对非晶催化剂进行组分调控可以优化其电子结构和表面化学性质,产生有利于电子转移和提高导电性的活性位点,从而提高其催化活性和稳定性。Liu等[27]通过腐蚀-低温磷化协同策略合成了W掺杂的Fe-P/泡沫铁(IF)非晶纳米片阵列(W-Fe-P/IF)作为高效稳定的电催化剂,其具有超亲水表面和纳米阵列形貌,可以与电解液紧密接触提供丰富的活性位点,加速传质和气泡扩散。因此,合成的W-Fe-P/IF表现出优异的电催化活性和良好的稳定性。Yang等[28]报道了在非晶态MoSx中引入Co2+,增加了催化剂中不饱和Mo原子和S原子的活性位点,使电子更容易在催化剂表面和活性位点之间迁移,提高了电子转移速率,进而提高了其本征电催化活性。此外,非金属元素的协同调控对催化性能的提升同样具有关键作用,Wang等[29]采用一步电沉积法制备了由Fe,Co,Ni,S,P和O组成的非晶态多元电解水催化剂。如图3(a)所示,X射线衍射(XRD)图谱表明所制备的FeCoNiPxSy催化剂为非晶态。在1 mol·L−1 KOH溶液中进行HER与OER性能测试时,FeCoNiP0S1与FeCoNiP0.5S0.5催化剂表现出相对较优异的电催化性能(在HER中,FeCoNiP0S1在100 mA·cm−2的电流密度下,过电位为135 mV;在OER中,FeCoNiP0.5S0.5在100 mA·cm−2的电流密度下,过电位为258 mV)。值得注意的是,将性能最佳的电催化剂组装在两电极装置中时(图3(b)),可以在1.46 V的低电压下获得10 mA·cm−2的电流密度,并具有优异的循环稳定性。因此,合理地调控催化剂中S和P的非金属元素可以实现对所制备催化剂的结构和电子性质的可调谐调制,从而提高电催化性能。
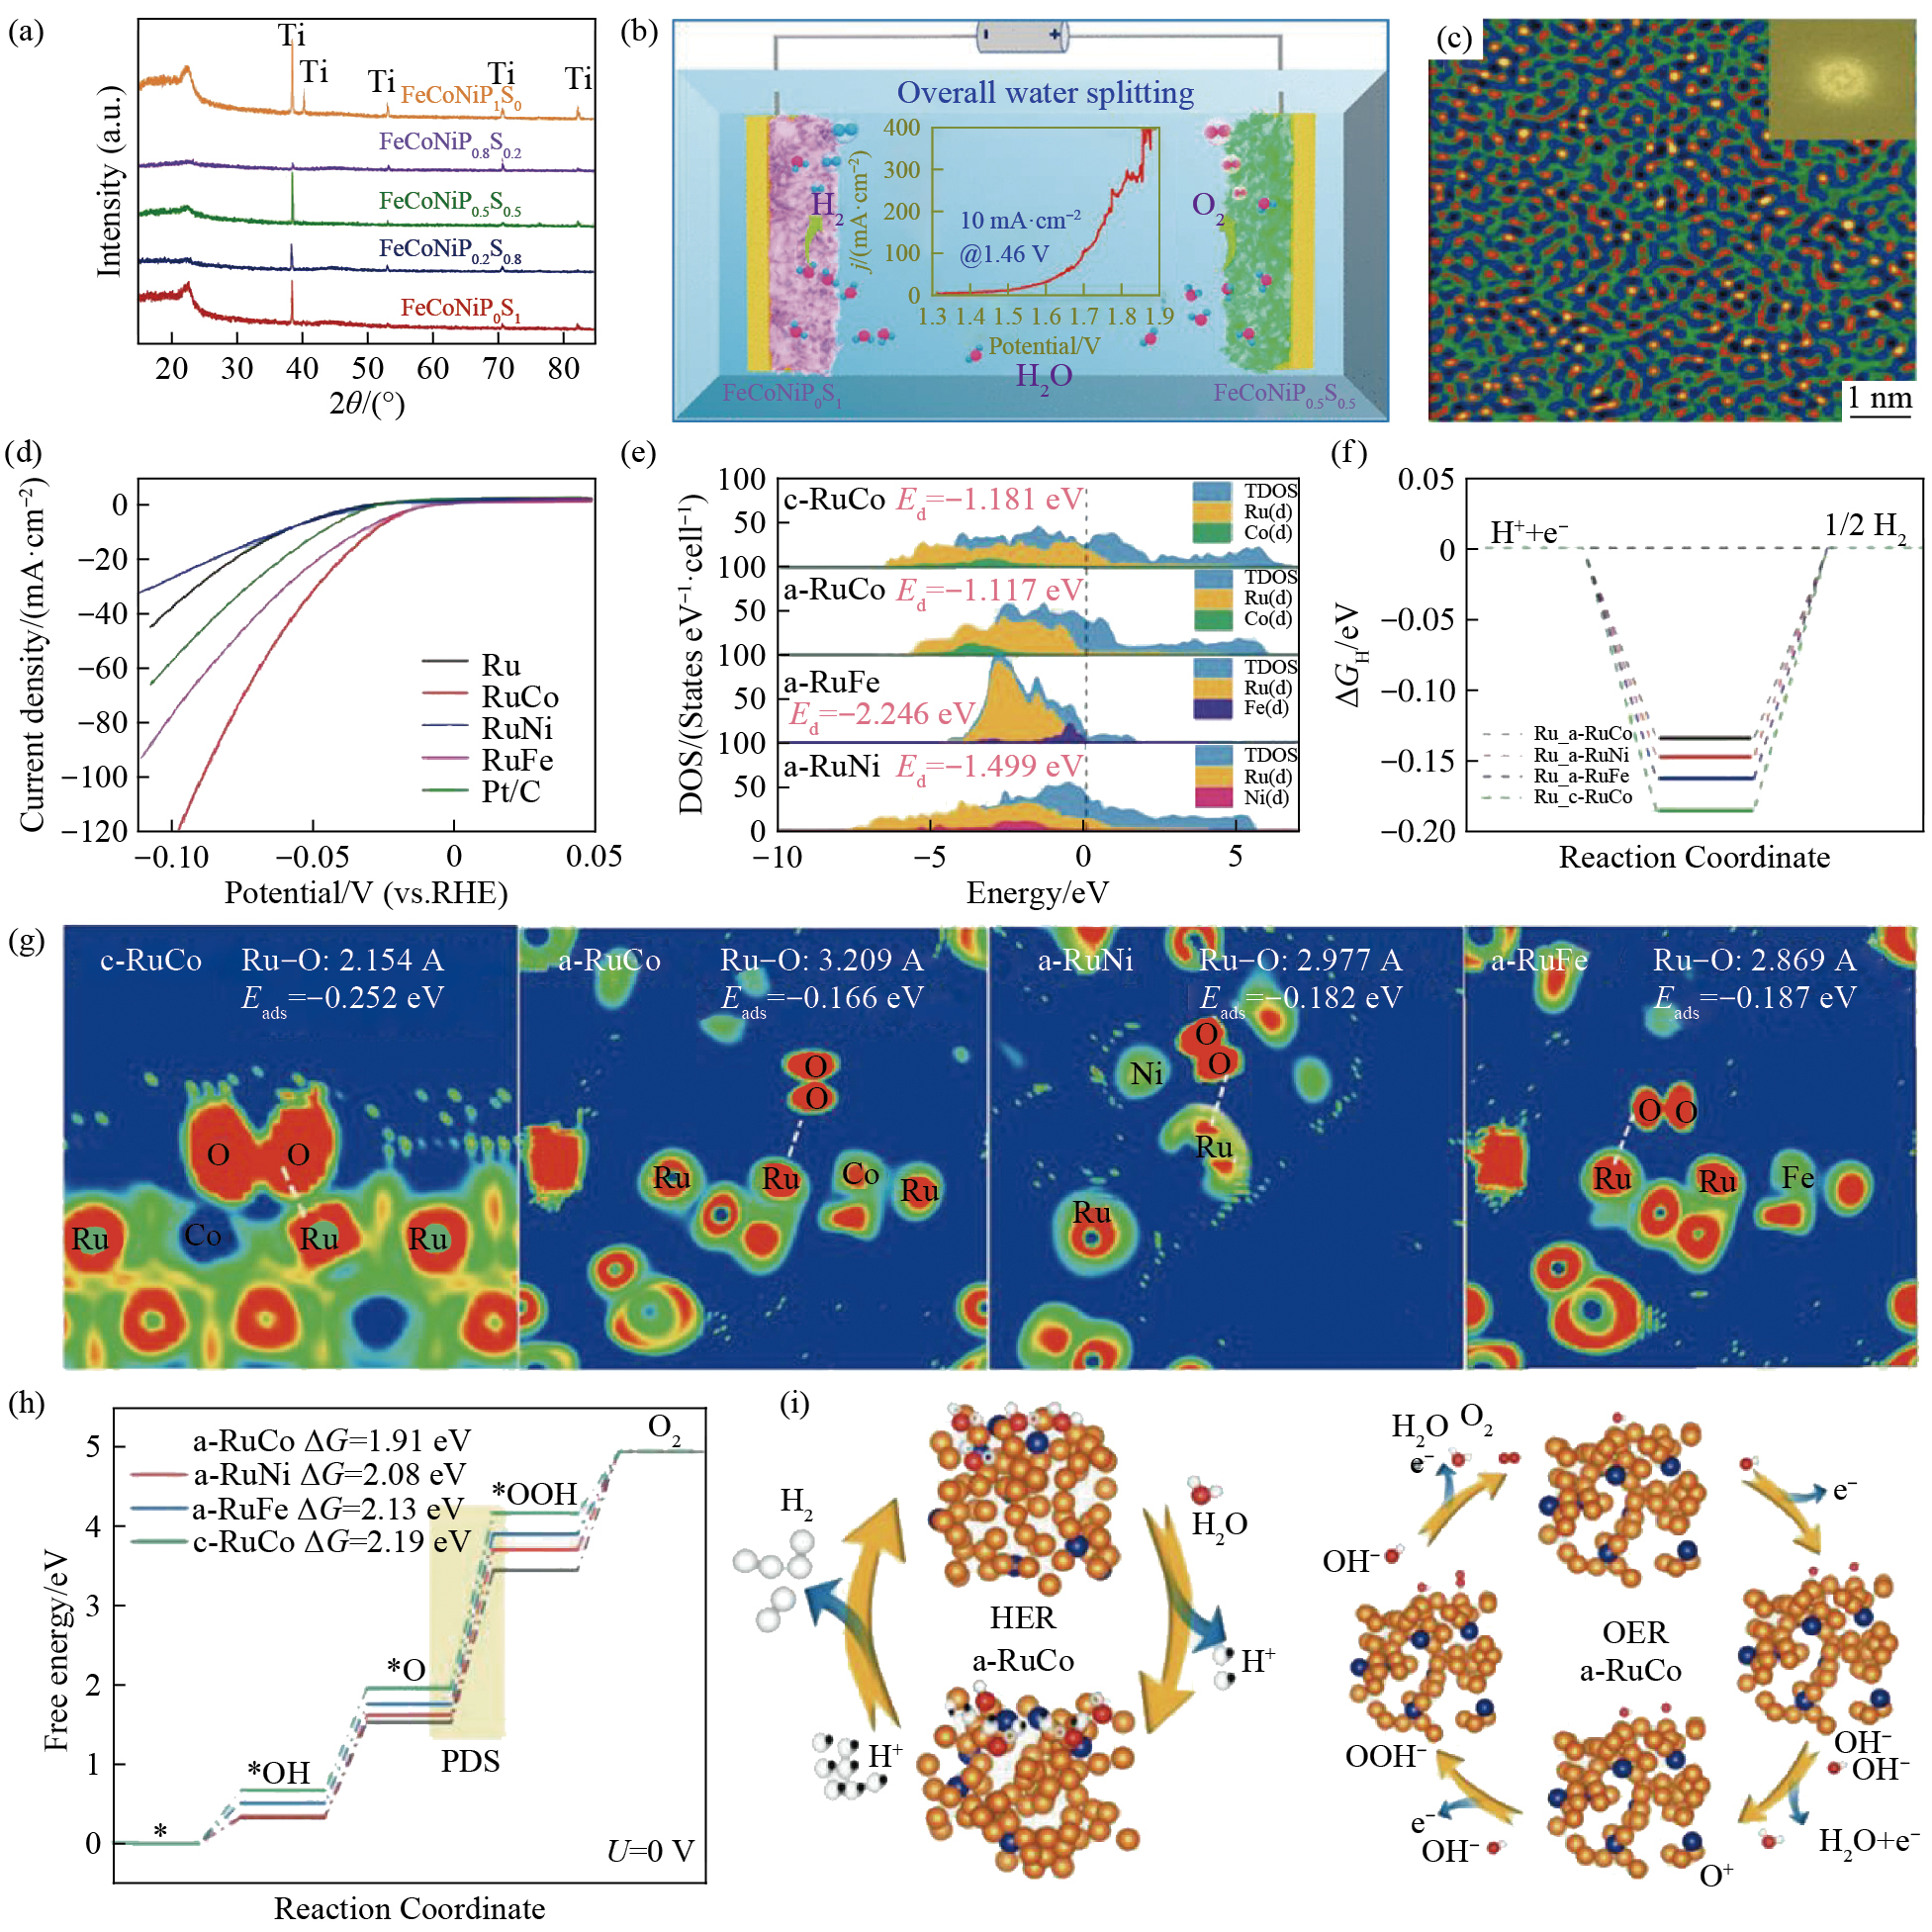
过渡到贵金属基非晶催化剂体系,Jose等[30]开发了高温固相合成策略,成功制备出一种耐用的高性能水分解电催化剂-非晶态RuM(M=Co,Ni和Fe)双金属烯。此外,在纳米尺度下拍摄的RuCo双金属烯的阈值滤波傅里叶变换透射电镜(TEM)图像(图3(c))显示RuCo双金属烯具有典型的非晶结构特征-无长程有序的原子排列和漫散的选区电子衍射(SAED)环。值得注意的是,所合成的RuCo双金属烯表现出优异的催化性能,在碱性电解液中,HER的质量活性是Pt/C的4倍(图3(d))。通过密度泛函理论(DFT)计算,阐明了无定形RuCo双金属烯在优异HER和OER活性背后的结构与功能关系。如图3(e)所示,与其他样品相比,非晶RuCo(a-RuCo)中Ru的d带中心(Ed)为-1.117 eV相对更接近费米能级,有利于*H在催化剂表面的吸附,从而加速整体碱性HER。自由能计算(图3(f),进一步证实,a-RuCo具有最有利的吸附自由能,清楚地说明了非晶态结构比晶态结构对催化性能更有利。与HER不同,在OER中,由于O2在水系电解液中的扩散速率较低,O2从催化表面的脱附是一个重要的考虑因素。因此,利用电子局域函数研究了O2与催化表面Ru位点的相互作用(图3(g))。在所有理论模型中,a-RuCo表现出最低的O2(吸附能Eads=–0.166 eV)结合强度和最长的Ru-O(O2)键合(3.209×10⁻¹⁰ m),从而有利于O2从催化表面脱附,促进活性位点的快速再生。如图3(h)所示,a-RuCo表现出优于其他样品的性能,与其他结果一致,证实了Co-Ru协同作用和非晶态对催化活性的有利影响。图3(i)阐明了RuCo双金属烯的进行HER和OER反应机制。
通过以上分析可知,组分调控可以显著提高催化剂的催化性能[31]。一方面,通过催化剂的设计和制备,调节催化剂的组成可以拓展反应类型,从而实现各种反应。不同组成的催化剂具有不同的化学特征、 表面结构和晶体结构,使其可以应用于一系列反应物和反应条件,同时提高催化活性。另一方面,通过调控催化剂组分的比例和分布,可以调控晶体结构、 配位环境、 电子结构等表面性质,从而在优化其吸附和反应性能的同时暴露出更多的活性位点,进而减少电荷传输路径和损耗,加快电荷转移效率,提高材料本身的导电性。另外,在非晶催化剂中,组分的改变有时可以引入不同的缺陷、 孔道或微观结构,这些结构对反应物的吸附和扩散起到关键作用,从而提高催化反应的效率和选择性。因此,该策略有助于拓宽非晶催化剂的应用范围,提升其在各种催化反应中的实际应用效果。
非晶材料具有短程有序但长程无序的特征,导致高密度缺陷和高表面积。增大的比表面积使非晶态催化剂具有更多的催化反应活性位点,能够增强催化活性[32–33];非晶态催化剂无序的原子结构促进了反应过程中高效的电荷转移、 反应物扩散和吸附-脱附。同时,非晶结构中缺陷和位错的存在可以充当活性位点,导致催化剂的本征活性增强。目前对于非晶催化剂在HER与OER中的研究大多集中在非晶贵金属和过渡金属催化剂。考虑到成本和工业化,目前对于非晶态催化剂的研究主要集中在过渡金属基材料。
目前,Pt基材料被公认为是最有效的HER催化剂之一,而贵金属的高成本和低储量限制了其广泛应用。针对这一挑战,研究者提出了通过结构设计提升贵金属原子利用率,He等[34]通过低温非晶化策略在SiO2衬底上制备了晶片尺寸的非晶态PtSex薄膜,成功实现了单原子层Pt催化剂(具有~26%原子利用效率)的构筑(图4(a))。这种非晶态PtSex薄膜(1.2<x<1.3)的表面完全被活化,用于催化反应时,相对于纯Pt表面可以提供100%的电流密度,并在5.08×10⁻² m小的晶片上可产生持续的高通量氢气(图4(b))。另外,将Pt-SA与无定形金属氧化物相结合,能够进一步提高Pt-SA基催化剂的HER性能,Xu等[35]设计了Pt-SA与无定形MoOx的强耦合体系(Pt-SA/α-MoOx),作为HER催化剂。得益于不饱和Pt原子与缺陷MoOx之间的协同作用,显著降低了水解离的反应势垒,实现了快速HER反应动力学。因此,Pt-SA/α-MoOx在50 mV的过电位下表现出52.0 A·的高质量活性。
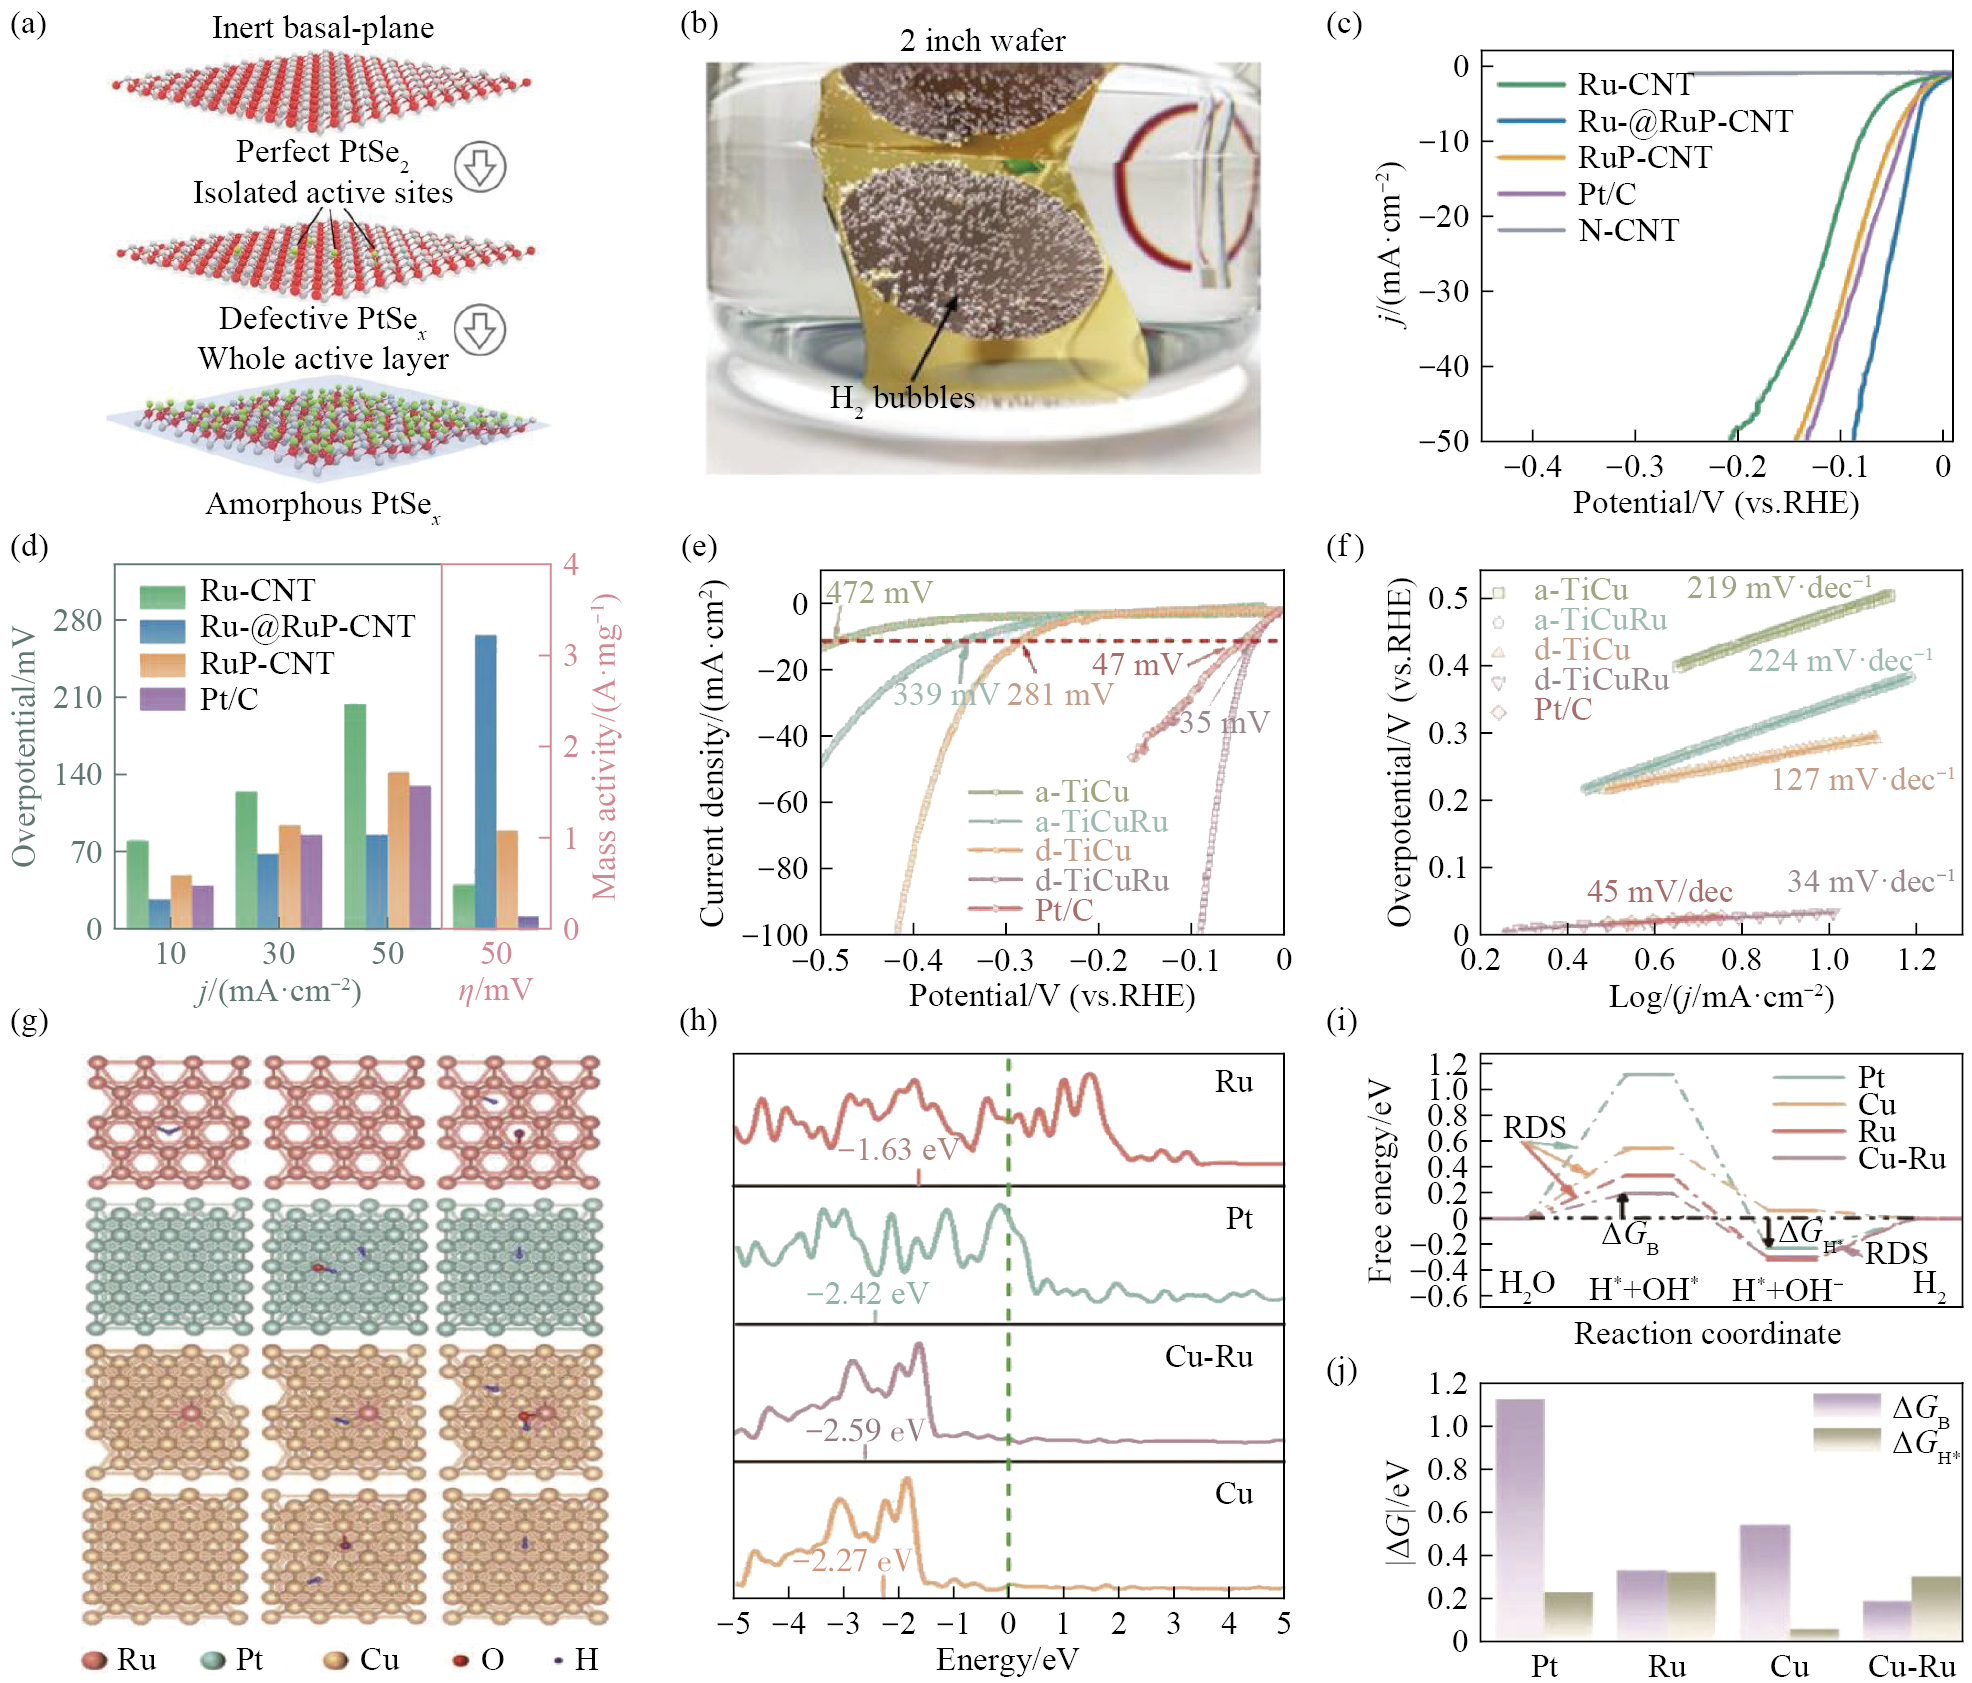
尽管Pt基催化剂性能卓越,但其高成本和稀缺性严重阻碍了其广泛应用。Ru的成本是Pt的十分之一,具有相似的金属-氢键强度,是Pt的可行替代品。大量的Ru基电催化剂(如硫族化合物、 磷化物和氧化物等),受到了研究者广泛的关注。Wang等[36]通过可控的表面磷化策略构建了碳纳米管(CNT)负载的晶态/非晶态Ru@RuP核壳纳米粒子(Ru@RuP-CNT)。金属Ru核和非晶态RuP壳之间的电子相互作用可以调节氢的吸收强度,从而提高HER活性,因此,在碱性溶液中,Ru@RuP-CNT表现出优于Ru基和Pt/C催化剂的HER性能,在电流密度(j)为10 mA·cm−2时具有28 mV的过电位(图4(c)),在50 mV过电位下具有3.24 A·mg−1的质量活性(图4(d))。Zhao等[37]则通过晶相-非晶相界面工程提升RuSe₂催化性能。对比实验表明,具有晶态-非晶态结构的多孔RuSe2-400 ℃表现出比晶态RuSe2-400 ℃优异的催化活性。DFT计算表明,H2O在非晶态RuSe2上的吸附能(–2.84 eV)明显负于H2O在晶态RuSe2 (–0.33 eV)上的吸附能。这是因为,RuSe2-400 ℃的多孔结构和晶相与无定形相之间的界面位点,不仅整合了丰富的不饱和配位位点和良好导电性的关键因素,而且修饰了其表面电子状态,可以优化反应中间体的吸附能。因此,优化后的样品在碱性介质中表现出显著的HER活性,在10 mA·cm−2下具有极低的过电位27 mV,Tafel斜率为39.8 mV·dec−1。
鉴于贵金属储量少、 价格昂贵的性质,在不影响整体电催化效率的前提下,降低其活性负载量是具有成本效益的策略之一。具有晶态/非晶态结构(Pt含量仅为2.1%)的Pt-a/c-NiHPi催化剂在碱性溶液中表现出优异的HER活性[38],在10 mA·cm−2下的过电位仅为19 mV。最近,Wang等[39]获得了15 nm非晶态的Ir25Ni33Ta42薄膜,其中Ir负载量仅为8.14 mg·cm−2,作为HER催化剂,它在酸性HER中表现出优异的活性和稳定性,电流密度为10 mA·cm−2时,过电位为99 mV,相应的Tafel斜率为35 mV·dec−1。Tian等[40]对非晶合金Ti40Cu60中添加原子百分数为3%Ru(Ti37Cu60Ru),并且在0.3 mol·L−1 HF溶液中脱合金4 h,在1 mol·L−1 KOH溶液中进行电化学性能测试,样品在10 mA·cm−2电流密度下,过电位和Tafel斜率分别为35 mV和34 mV·dec−1(图4(e,f))。为了进一步了解Ru对催化剂HER性能的影响,使用如图4(g)所示的模型进行了基于DFT的第一性原理计算。如图4(h)所示,与Cu相比,Ru掺杂后的分波态密度(PDOS)向费米能级方向移动,随着Ru的加入,d带中心向上移动,表明反键轨道未被完全占据,从而导致更强的H原子的吸收。根据图4(i)所示的自由能图,可以计算出水的解离自由能(ΔGB)和氢的吸收自由能(ΔGH*),如图4(j)所示。在合金中添加Ru,使ΔGB降低至0.19 eV,改善了水的解离过程。因此,Ru降低了水分解的吉布斯自由能,促进了HER进行。
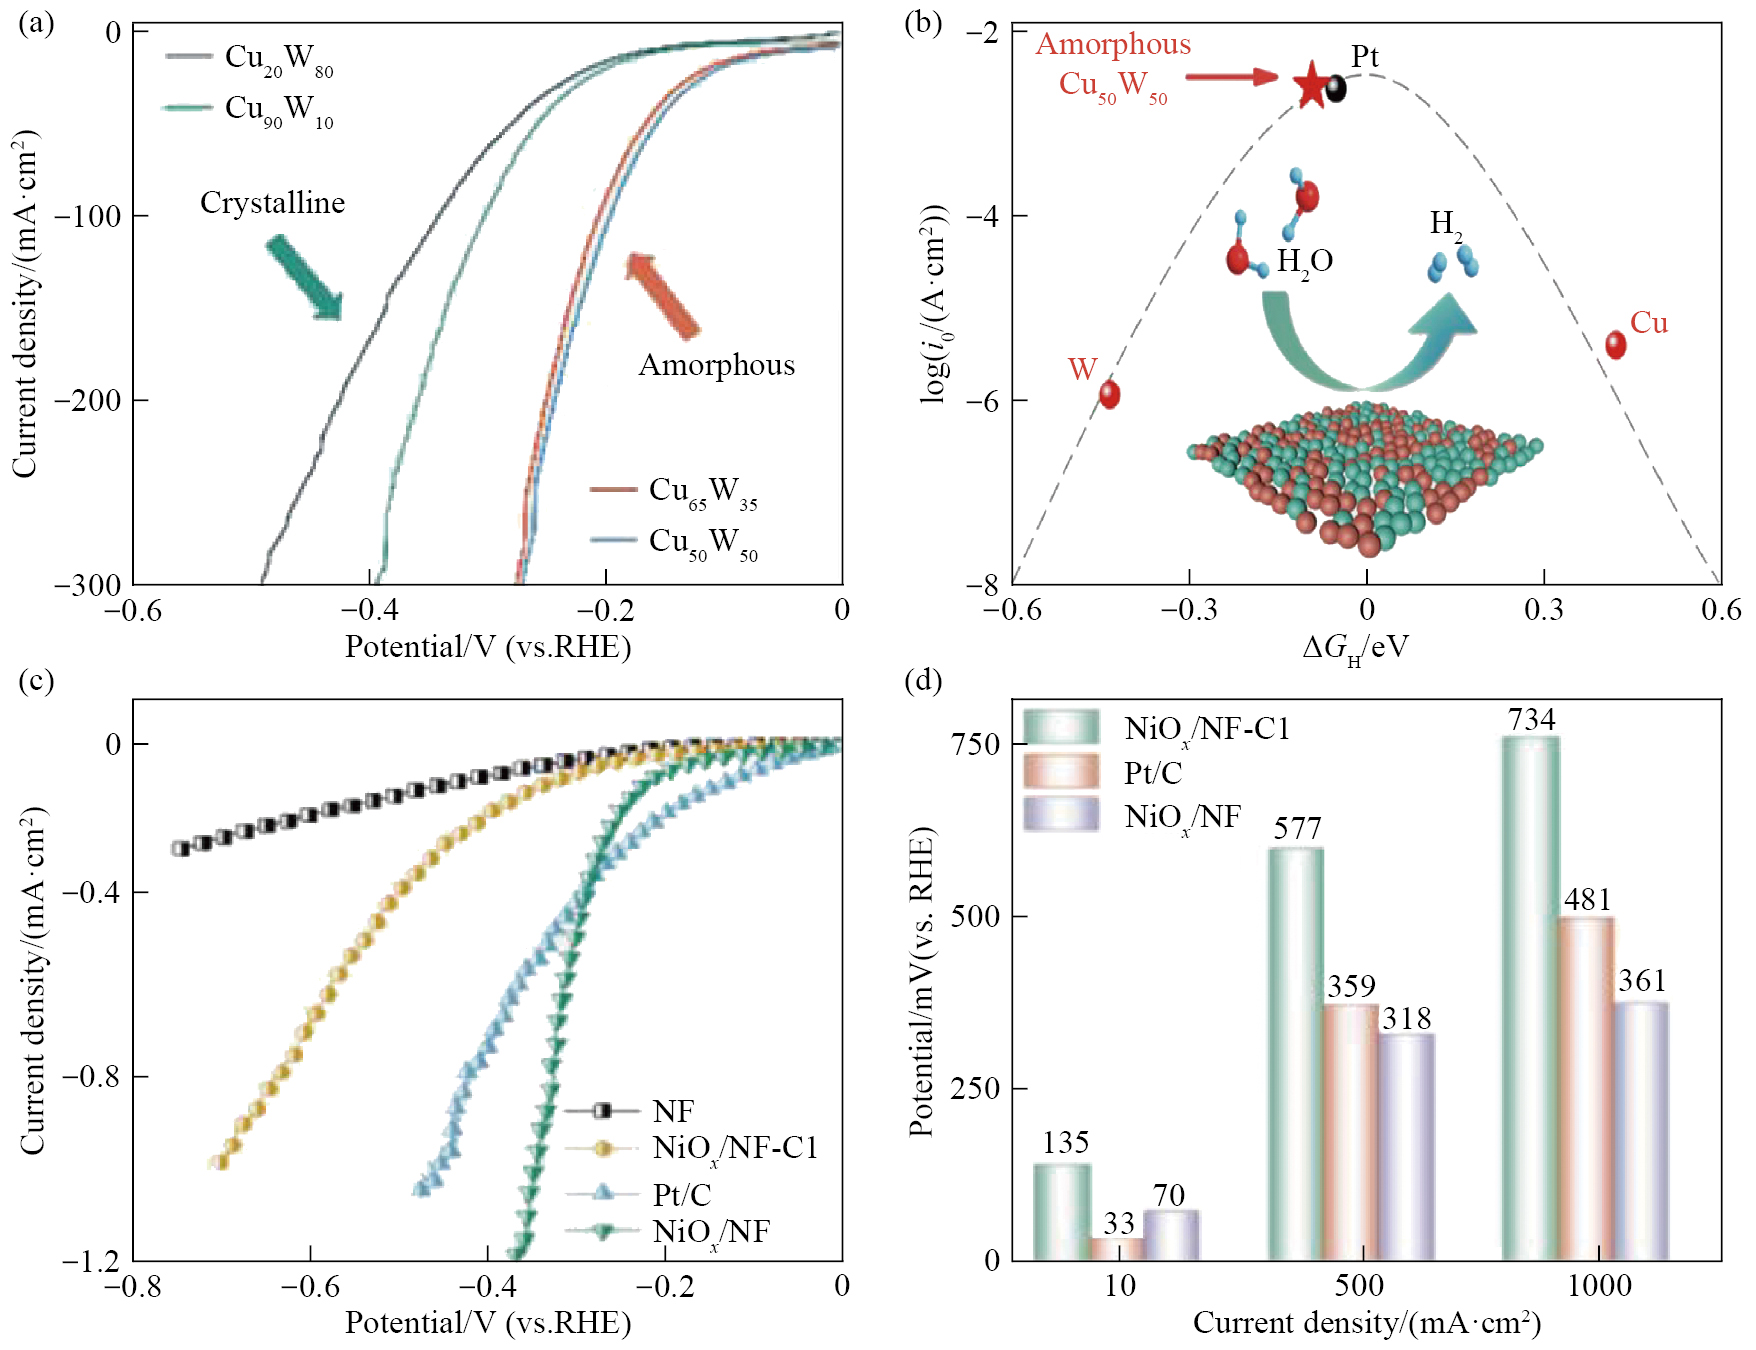
得益于丰富的地球储量和成本效益,由非贵金属过渡金属元素组成的非晶态催化剂在电催化中得到了广泛的研究,并且展现出良好的活性。Jian等[41]采用磁控溅射方法制备了系列二元非晶Cu-W合金。当组分为Cu50W50时,表现出极优的HER催化性能,在1 mol·L−1 KOH溶液中,电流密度为10 mA·cm−2的过电位仅为65 mV(图5(a))。相应地,DFT计算表明,Cu-W协同效应使得非晶Cu50W50合金具有接近零的ΔGH(图5(b)),这解释了其HER活性。
除了金属合金体系,非晶过渡金属氧(氢氧)化物因其可调的氧化态和丰富的表面缺陷,近年来在HER领域引起了研究者的广泛关注。Jiang等[42]创新性地采用过氧化氢辅助水热法,制备了泡沫镍(NF)负载的无定形NiOx叶片阵列。这种独特的树叶阵列纳米结构提供了大的活性表面积,有利于加速电催化动力学。金属Ni和非晶态NiOx的界面可以丰富表面成分,暴露更多的催化活性位点。因此,NiOx/NF实现了超高的碱性HER性能,如图5(c)所示,在电流密度为10 mA·cm−2下的过电位为70 mV,对应的Tafel斜率为68.2 mV·dec−1。值得注意的是,在500 mA·cm−2的实际电流密度下,NiOx/NF的碱性HER性能超过了商业Pt/C(图5(d))。
过渡金属磷化物倾向于形成各向同性的晶体结构,提供了更多配位不饱和的表面原子,从而增强了高的本征活性。Jin等[43]制备了表面具有三维沟壑状纳米结构的非晶钨掺杂磷化镍(a-WNP)微球,随着掺杂钨元素的加入,催化剂表现出比未掺杂的磷化镍更高的活性,在电流密度为20 mA·cm−2下的过电位为110 mV,相应的Tafel斜率为39 mV·dec−1。金属磷化物的界面可以相互作用并促进电子转移。通过将晶态金属磷化物与非晶态金属磷化物集成可以增强电催化剂的HER性能。金属磷化物的性能优化不仅依赖于单一相结构调控,晶态/非晶态异质界面的构筑为电子传输路径设计提供了新思路。Chen等[44]采用电沉积技术,在NF上负载了晶态/非晶态Co2P/CoMoPx纳米颗粒,作为碱性HER的电催化剂。晶态的Co2P和非晶态的CoMoPx之间存在大量的活性界面,这些高效的活性位点为电子转移提供了途径,从而增强了HER催化性能。
相较于磷化物体系,非晶态过渡金属硫化物原子排列较为无序,这种结构特点使其表面存在大量的不饱和配位原子和缺陷位点,如硫空位等[45],这些位点能够作为HER的活性中心,大大增加了与反应物的接触面积和反应机会。Giuffredi等[46]利用脉冲激光沉积(PLD)的非平衡动力学特性,制备了MoSx自支撑的分级纳米结构。所合成的结构具有无序的纳米晶结构,其纳米域由弯曲的、 有缺陷的S-Mo-S层嵌入非晶基体中,并含有过量的硫和偏析的钼颗粒。这种结构中的氧掺入促进了具有高导电性的无定形氧化物/硫氧化物纳米相的产生,从而实现了电子向活性位点的快速转移。并且,纳米晶原始结构和表面氧化的共同作用增强了性能,导致低的过电位,极快的动力学和显著的长期稳定性。
目前,高熵合金(HEA)由于其显著的稳定性和组分间的协同效应,受到了广泛的关注。非晶态的HEA,作为一类兼具高熵效应与非晶态结构的新型催化材料,其长程无序的原子排列与多组分协同效应可协同优化活性位点的电子结构、 表面吸附动力学及稳定性,被广泛应用于电催化领域[47]。Zou等[48]在玻碳电极上合成了具有纳米晶和非晶结构的RhRuPtPdIr(Rh∶Ru∶Pt∶Pd∶Ir=26.1∶28.7∶8.6∶16.3∶20.3,原子比)HEA薄膜。在0.5 mol·L−1 H2SO4、 1.0 mol·L−1 磷酸盐缓冲液(PBS)和1.0 mol·L−1 KOH的电解液中,在电流密度为10 mA·cm−2时的过电位分别为13,77和65 mV,Tafel斜率分别为14,45和78 mV·dec−1,表现出了优异的HER性能。Carroll等[49]采用电沉积法制备了NiFeCoMoW HEA作为HER催化剂。与电沉积二元合金相比,HEA表现出了更高的电化学活性,这是由于其具有不同电子结构和吸附能的活性位点数量更多。在pH为5时,电沉积的NiFeCoMoW HEA具有最小的Tafel斜率,表现出优异的HER活性。Zhang等[50]结合了HEA与金属烯结构的协同效应的优点,制备了具有丰富非晶/晶相界面的IrPdRhMoW HEA金属烯(平均厚度仅为~1.9 nm)催化剂,其在0.5 mol·L−1 H2SO4溶液中表现出优异的HER活性(电流密度为10 mA·cm−2下的过电位仅为15 mV)。这可归因于非晶区域通过局部应变场激活相邻晶态区域的电活性位点,同时,Ir,Pd和Rh等高熵组分间的强轨道耦合诱导自平衡效应,促进了位点间电子转移,增强了电催化过程中HEA的活性。值得注意的是,虽然非晶HEA具有独特的物理化学特性,但却存在合成工艺复杂以及非晶表面在反应中可能发生局部结构弛豫或元素偏析,导致活性位点稳定性不足的问题。
近年来,将稀土(RE)元素与其他金属元素合金化,对催化剂进行表面修饰、 调控电子性质,在提高电催化剂性能方面发挥着重要作用。Zhu等[51]采用化学沉积法在泡沫镍上制备了非晶态结构的Ni-Co-B-RE/NF(RE=Ce,Gd和Nd)电极,该电极可作为HER的催化剂。结果表明,添加RE元素可以细化镀层表面的颗粒,并且由于RE元素和其他金属元素的协同作用可以加快沉积速率并细化包覆颗粒。Ni-Co-B-Gd/NF电极在碱性溶液中表现出优异的催化性能,在电流密度为10 mA·cm−2时的过电位为92 mV,Tafel斜率为105 mV·dec−1。此外,稀土金属因其具有较多的未成对电子和不规则的电子排列,这使得稀土金属催化剂具有较高的催化活性。朱云娜等[52]制备了非晶态的Nd-Ni-B/NF复合电极,实验表明稀土Nd的引入显著调控了非晶Ni-B基体的电子结构,其在碱性HER中表现出优异的催化性能。极优实验条件下制备的Nd-Ni-B/NF电极在1 mol·L−1 KOH溶液中达到20 mA·cm−2电流密度的过电位仅为180 mV,Tafel斜率为117 mV·dec−1,反应机制受Volmer-Heyrovsky步骤控制。近期,Liu等[53]报道了非晶态的Ni-Se-La催化剂,其中,La的掺杂诱导了Ni/Se位点的电子密度重分布,调控了电子结构;并且元素之间的协同效应降低了电荷转移电阻,有效增强了HER性能(在1 mol·L−1 KOH电解液中达到10 mA·cm−2电流密度时的过电位仅为55 mV,且经过2000次循环伏安测试及72 h恒电流电解后,活性未出现显著衰减)。研究表明,铂族金属(PGMs)的硒化物是一种很有前途的电化学反应催化剂。与传统单/双金属硒化物相比,由多组分PGMs元素构成的高熵体系通过引入丰富的局部配位异质性与电子结构多样性,有效优化了活性位点分布特性。Deng等[54]首次成功制备出了基于PGM(Ru,Rh,Pd,Ir和Pt)的具有非晶态结构的高熵-硒化物(HE-Se)纳米颗粒。在催化方面,非晶态HE-Se表现出比单金属PGM基硒化物和晶态硒化物更好的酸性HER活性,这归因于高熵效应与非晶结构的协同作用:前者通过多元素电子耦合优化氢吸附能,后者则借助长程无序结构暴露出更多不饱和活性位点。
一般来说,过渡金属基催化剂和某些贵金属基催化剂(如Ru基和Rh基催化剂)更适合碱性电解水体系。但是,非晶催化剂结构的稳定性是其发展的最大障碍之一,构建稳定的结构体系仍是需要研究者继续攻克的关键问题。
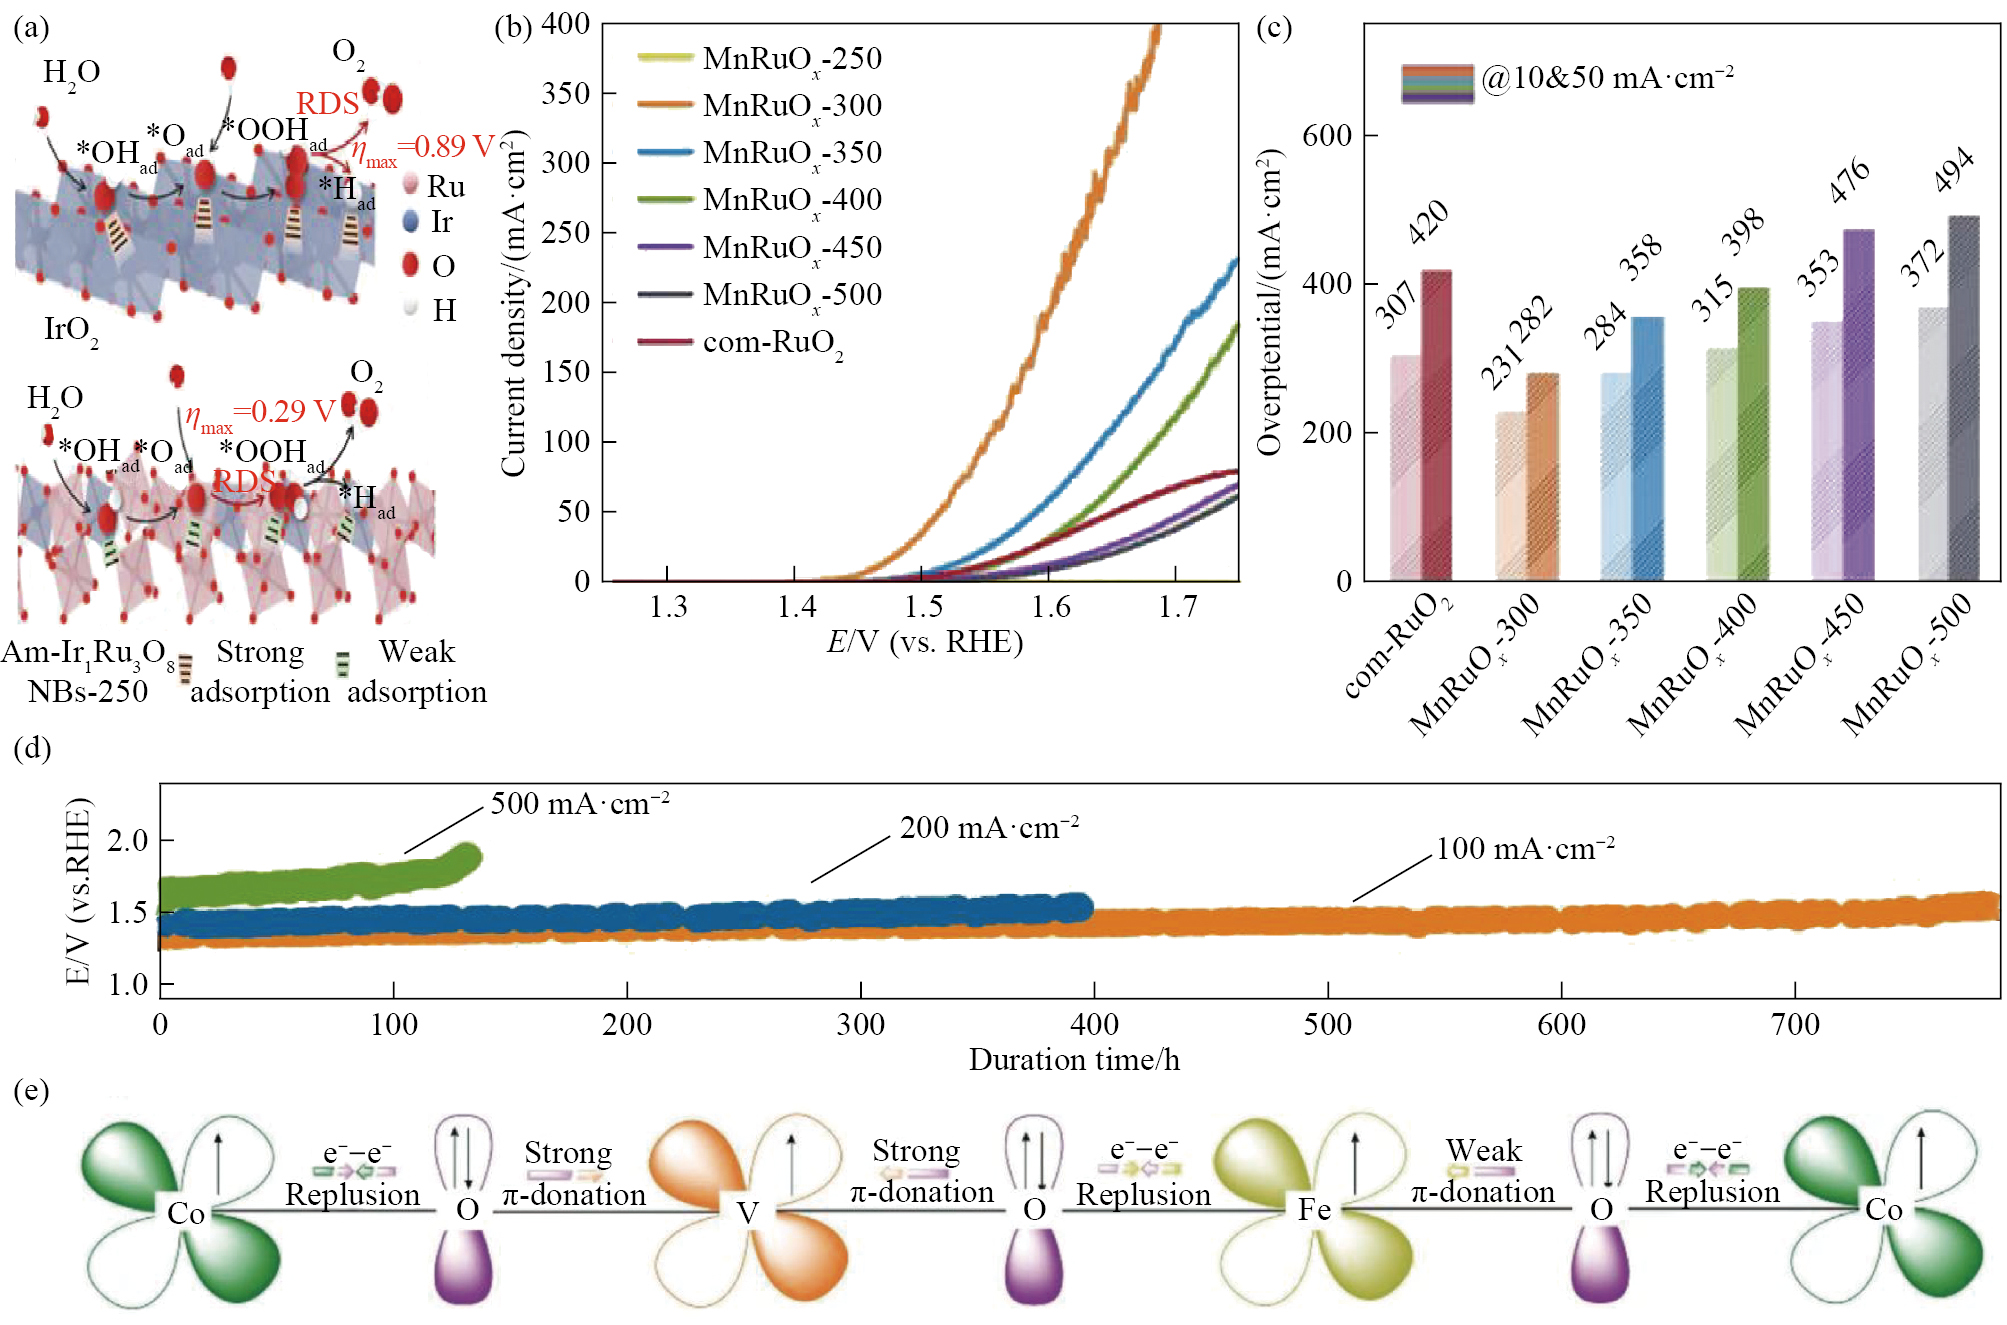
OER所需的高电压和缓慢的动力学阻碍了新型催化剂的发展。非晶态材料独特的结构和各向同性为寻找稳定高效的催化剂提供了新的方向。例如,非晶态Ir及其氧化物都具有催化、 能量存储和转换应用的潜力。然而,贵金属的稀缺性和昂贵性限制了其大规模应用。通过调控非晶态贵金属元素组成与形状,可以提高催化剂在不同环境中的性能。例如,Li等[55]制备了一维无定形多孔铱-钌双金属氧化物纳米带(Am-Ir1Ru3O8 NBs-250),在酸性OER中,在10 mA·cm−2下表现出204 mV的低过电位,并且在1.45 VRHE下具有119 A·gIr+Ru−1的高质量活性。图6(a)展示了一维非晶态多孔IrRu氧化物用于酸性OER的反应模型。DFT计算揭示了非晶结构使得决速步骤(RDS)从*OOH去质子化(能垒为0.89 eV)转变为*O-OH耦合(能垒为0.29 eV)。因此,一维无定形多孔结构有效地降低了OER的能垒,而Ir和Ru之间的协同作用提高了本征活性和催化稳定性。除双金属协同策略外,纳米结构工程可进一步优化活性位点暴露和传质效率。一种通过表面隔离的方法制造的垂直堆叠的非晶态Ir/Ru/Ir氧化物纳米片(NSs)被报道在酸性OER中显示出191 mV的低过电位(电流密度为10 mA·cm−2)[56]。Zhao等[57]开发了一种基于钛(Ti)基底的高效OER催化剂合成策略,制备了一种新型的自支撑非晶态IrOx催化剂(IrOx/Ti)。为进一步提升催化性能,研究者采用循环伏安法对材料进行50次活化处理(AC),最终制得IrOx-50-AC/Ti催化剂。所得IrOx-50-AC/Ti电极在0.1 mol·L−1 HClO4溶液中表现出优异的OER性能,在10 mA·cm−2下的过电位为250 mV,Tafel斜率为50.4 mV·dec−1。高含量的IrⅢ物种和表面氢氧化物基团、 分级多孔结构和高缺陷密度有助于提高OER活性。相变诱导的非晶化策略提供了一种直接合成非常规相纳米材料的策略。Hu等[58]采用简单的液相法合成了非晶态Pt/RuO2催化剂,其在OER中表现出比商业RuO2催化剂高14.2倍的质量活性。结合DFT说明非晶态Pt层不仅优化了*O结合,而且增强了非晶态Pt/RuO2的抗氧化能力,从而提高了OER的活性和稳定性。
独特的非晶-晶体结构通过促进非晶相和结晶相之间的协同作用,提高了催化剂的稳定性和活性。具有非晶态/晶体结构的催化剂在OER中展现出显著的优势,主要通过结合非晶材料的高活性位点和晶体材料的优越稳定性,提升催化性能。非晶部分提供了丰富的不规则表面结构,能够有效暴露更多的活性位点,降低过电位;而晶体部分则增强了催化剂的机械稳定性和耐腐蚀性,避免了非晶结构在高电位下的快速降解。Li等[59]成功合成了钙钛矿氧化物纳米管负载的晶态-非晶态IrOx,获得了在全pH介质中具有优异OER性能的IrOx@La0.6Ca0.4Fe0.8Ni0.2O3催化剂,其在pH为14,7.2和1的介质中的过电位分别为120,400和143 mV,并且耐久性测试后无明显的元素溶出和双电层电容衰减。
同时,为了提升Ru基催化剂在具有腐蚀性的酸性环境下的活性与稳定性,Zhang等[60]开发了一种杂化的MnRuOx催化剂,其中RuO2微晶区域作为支撑骨架,非晶态的MnRuOx相填充在微晶间隙中。如图6(b~c)所示,在不同温度下得到的材料中,MnRuOx-300样品表现出最低的过电位(231 mV@10 mA·cm−2mA和282 mV@50 mA·cm−2),低于RuO2过电位为307 mV@10 mA·cm−2。高活性的Ru基催化剂在保持其催化活性方面经常遇到挑战。对MnRuOx-300样品在酸性条件(pH=0)下,不同电流密度的稳定性进行了测试,获得了较好的稳定性:~780 h@100 mA·cm−2,~400 h@200 mA·cm−2和~130 h@500 mA·cm−2(图6(d))。Zhang等[61]报道了具有丰富氧空位的钠修饰的无定形/结晶RuO2(a/c-RuO2)作为pH普适的OER电催化剂。其在OER过程中表现出显著的抗酸腐蚀和抗氧化性,在pH为1的条件下连续工作60 h后,其过电位几乎没有增加,表现出极高的催化稳定性。
在过去的几年中,Ru和Ir基材料由于出色的电催化效率和快速的载流子迁移率而被普遍认为是最先进的OER电催化剂之一,然而,相对较高的成本和稀缺资源严重限制了它们的广泛应用。因此,探索低成本、 高性能的OER催化剂作为贵金属的替代品势在必行。基于这一挑战,大量的工作致力于设计非贵金属且高效的催化剂,其中最有前途的候选者之一是高性价比的过渡金属基材料,它们通常对OER表现出优异的电催化活性。而非晶过渡金属合金催化剂因其高催化活性、 良好的导电性、 丰富的反应位点以及较低的成本等特点,成为OER中非常有前景的催化剂材料。例如,Zhu等[62]揭示了双金属协同效应在非晶合金中的增效机制,合成了非晶态多孔结构的FeCo合金电催化剂。其非晶和多孔结构的特征,能够大量暴露活性位点和高导电性,在电化学测试中表现出优异的性能。测试结果表明,Co∶Fe摩尔比为2∶1的非晶合金电催化剂表现出最优的本征OER活性。在1 mol·L−1 KOH溶液中进行电化学性能测试,10 mA·cm−2的电流密度下,只需要290 mV的低过电位,远低于单金属催化剂(非晶态钴在相同电流密度下过电位为428 mV)。从二元合金到三元体系的拓展,为电子结构调控提供了更高维度的设计空间。Yan等[63]制备了一种非晶态的FeCoNi三金属气凝胶(AG)(FeCoNi AG),其在碱性介质中表现出优异的OER活性和稳定性。在1 mol·L−1 KOH溶液中,FeCoNi AG催化剂在电流密度为10 mA·cm−2时的过电位为235 mV,Tafel斜率为50 mV·dec−1,优于目前先进的RuO2催化剂。
通常可以通过调节元素组成和电子结构、 引入空位或界面以及与导电载体的复合来增强OER活性。为了进一步提高非晶态过渡金属氧化物的活性,多元金属氧(氢氧)化物因具有协同效应而备受青睐。在用于OER电催化的过渡金属中,Fe,Co和Ni等过渡金属以一定的比例相互结合时,能够发挥协同作用,有利于提高催化剂的性能。Bai等[64]报道了非晶FeCoNi氧化物,作为OER的催化剂。在碱性溶液中进行电化学性能测试时,将其分别涂覆在玻碳电极和泡沫镍电极上,在电流密度为10 mA·cm−2时的过电位仅为240和203 mV,表现出了优异的OER活性。Meng等[65]将非晶态Fe-Mo-O/NF作为1.0 mol·L−1 KOH溶液中OER的有效和持久的催化剂,与Fe2O3/NF相比,非晶态Fe-Mo-O/NF的OER催化性能明显提高。合成的非晶态Fe-Mo-O/NF表现出优异的催化活性,在1.0 mol·L−1 KOH水溶液中电流密度达到50和100 mA·cm−2,仅需215和224 mV的过电位。Kuang等[66]合成了具有优异OER催化性能的非晶态/晶态异质结构CoV-Fe0.28纳米片。图6(e)展示了CoV-Fe0.28中Co,V和Fe之间的电子耦合的图解,Co2+的完全占据的π对称(t2g)d轨道和Fe3+的半占据的t2g d轨道与桥连O2−相互作用通过电子-电子排斥,导致部分电子从Co2+/Fe3+转移到V5+/V4+,这导致基质中Co,V和Fe之间的π对称电子更好地离域。这种局域电荷密度工程导致Co和Fe原子缺电子,这不仅可以增加电导率,而且有利于亲核基团(羟基)化合物对OER催化的吸附,从而增强电催化活性。
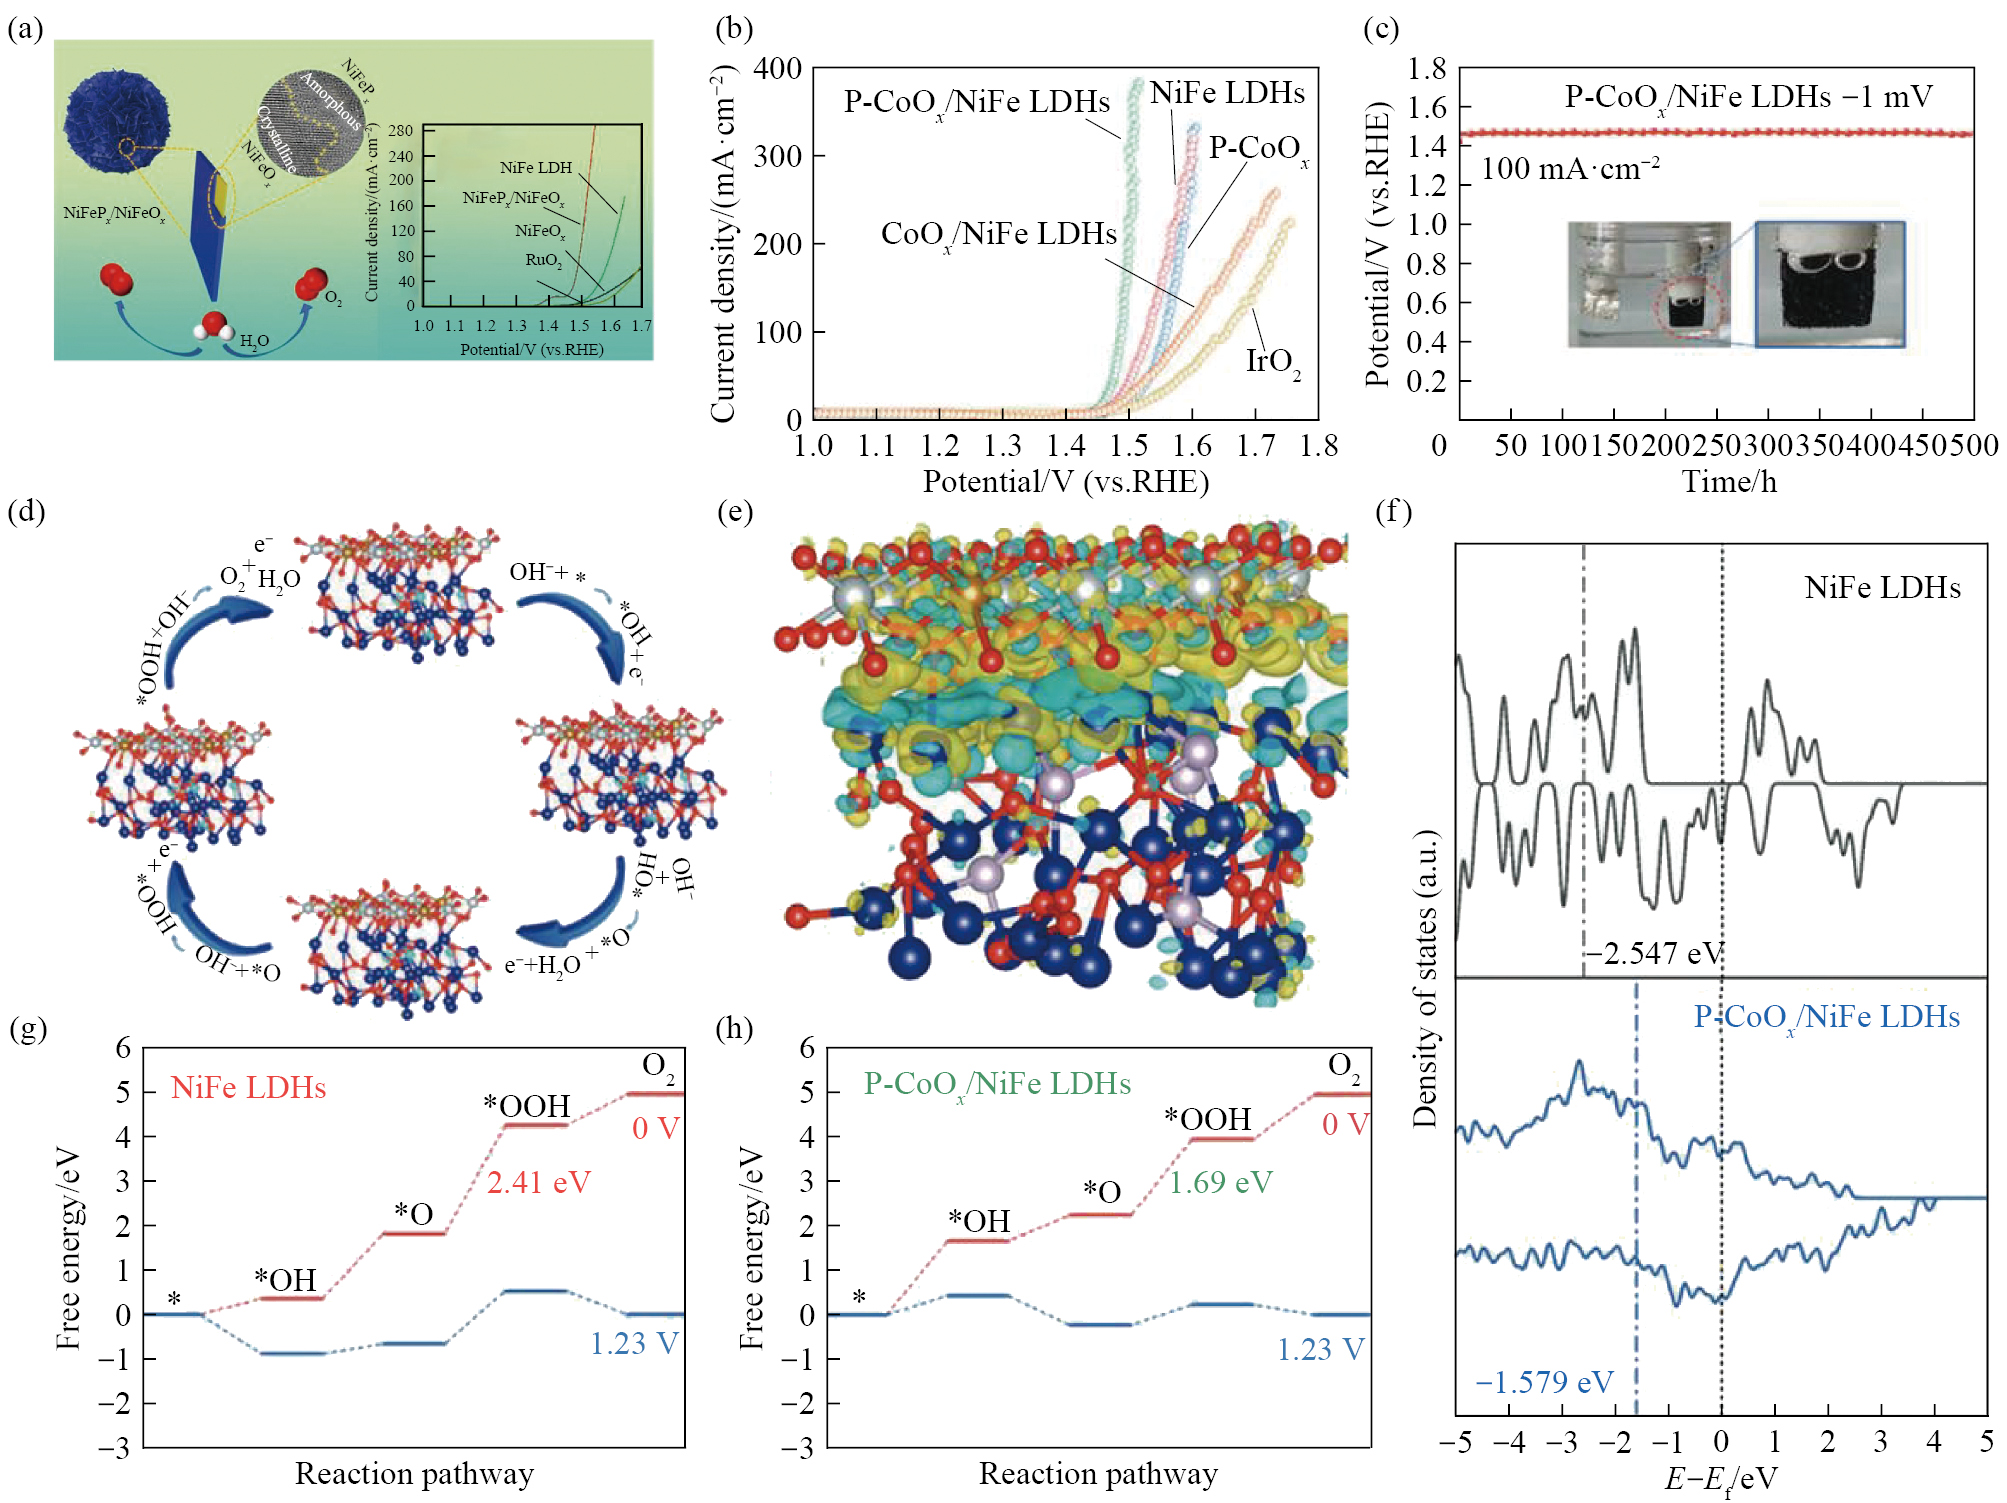
近年来,三维过渡金属磷化物和金属-磷合金在OER中得到了广泛的研究。相关研究工作表明,磷有利于磷化物/(氢)氧化物核/壳结构的形成。Guo等[67]通过可控的表面磷化成功构筑了具有大量氧空位的非晶-晶态的NiFePx/NiFeOx纳米片。得益于这种独特的结构,所制备的NiFePx/NiFeOx表现出优异的OER性能。在20 mA·cm−2的电流密度下具有238 mV的低过电位(图7(a)),并且在1 mol·L−1 KOH电解液中具有优异的稳定性。Xu等[68]通过水热-电沉积联用技术成功制备了具有无定形/结晶界面的P掺杂氧化钴/NiFe层状双氢氧化物(LDHs)(P-CoOx/NiFe LDHs)复合催化剂用于OER。优化后的P-CoOx/NiFe LDHs作为电催化剂在1 mol·L−1 KOH电解液中表现出优异的OER催化性能,在300 mA·cm−2的电流密度下仅有265 mV的低过电位(图7(b)),并且在100 mA·cm−2的电流密度下能够连续工作500 h,具有优异的稳定性(图7(c))。图7(d)展示了在碱性环境下含氧中间体在P-CoOx/NiFe LDHs模型Ni位点的吸附过程;界面处差分电荷密度如图7(e)所示,表明P-CoOx与NiFe LDHs之间存在较强的电子相互作用,证明了Ni2+到Co3+的电子转移,这种界面电子结构可以促进氧中间体在带正电的NiFe LDHs上的吸附。如图7(f)所示,P-CoOx/NiFe LDHs的d带中心(-1.579 eV)比NiFe LDHs(-2.547 eV)更接近费米能级,且具有更高的载流子密度,表明P-CoOx/NiFe LDHs具有更好的导电性,这将有利于优化OER中间体的吸附,从而加速P-CoOx/NiFe LDHs的OER催化动力学(图7(g,h))。
非晶态HEA的长程无序结构通过异种金属原子的近邻配位效应(如d带配体调制)及高密度缺陷(配位不饱和位点、 应力场)暴露丰富的活性位点,能够优化表面中间体的吸附自由能,在OER中展现出接近或超越贵金属催化剂的性能。Wang等[69]报道了一种基于熔融纺丝与电化学腐蚀刻蚀协同策略制备的纳米结构化非晶态Fe29Co27Ni23Si9B12 HEA薄带,其作为高效OER催化剂展现出显著优势。实验表明,非晶态HEA的OER活性显著优于晶态对照样,且在电化学刻蚀3 h后,其表面形成微纳米级凹坑结构,进一步增加电化学活性面积并加速传质过程,在10 mA·cm−2电流密度下过电位降至230 mV,Tafel斜率为85 mV·dec−1。此外,DFT计算表明,非晶态结构可以削弱合金表面与中间体之间的相互作用,从而优化吸附吉布斯自由能,最终提高OER催化活性。针对高熵材料的制备工艺复杂的问题,研究者也做了一系列工作。Zhang等[70]基于多金属氧酸盐簇为金属阳离子连接体的策略,通过一步水热法成功制备了非晶态FeCoNiMoW高熵氧化物催化剂。其无定形特征可暴露丰富的活性位点并增强结构应力,从而表现出优异的OER性能:在10 mA·cm−2电流密度下过电位低至313 mV,Tafel斜率为40.95 mV·dec−1,具有优异的电荷转移能力。同时,非晶基体抑制了金属聚集,其在10 mA·cm−2的电流密度下,可以稳定运行24 h。Zhou等[71]报道了一种以高熵金属有机骨架(HE-MOF)为自牺牲模板制备的异质结构的非晶态高熵磷化物/碳(HEP/C和FeCoNiCuMnPx/C)复合材料,其在OER中表现出优异的催化性能。该复合材料具有独特的梭形异质结构,HEP纳米颗粒被石墨化碳层均匀包覆,碳层不仅提升整体电子导电性,还通过界面耦合效应优化HEP表面电荷分布,暴露丰富的配位不饱和金属位点,这种“局部有序-长程无序”的协同结构可稳定高活性金属位点并降低氧中间体的吸附能垒。近些年,由贵金属包覆的尺寸稳定阳极(DSAs)在电化学工业中具有广泛的应用,可以作为OER的高性能和稳定的电催化剂。鉴于绿色能源的倡导开辟了广阔的发展前景,电化学工业的关键在于提高DSAs的催化性能和耐久性。Dai等[72]采用热分解法制备了一种新型多孔非晶态Ir基高熵氧化物包覆的DSAs,Ir基高熵氧化物涂层在表面呈现分级多孔形貌,并与非晶结构相耦合。涂层显示出高比例的Ir3+,不饱和键和氧空位/羟基,这些共同赋予了优异的OER活性,其在0.5 mol·L−1 H2SO4溶液中进行OER性能测试时,在电流密度为10和100 mA·cm−2的条件下,过电位分别为1.45和1.51 V (vs. RHE),具有优异的OER活性。在高熵氧化物/氢氧化物中引入额外的贵金属元素或阴离子,有助于调节其电子结构和催化性能。Rong等[73]采用简单的一步共沉淀法制备了无定形高熵氧化物纳米颗粒。单一无毒的碳酸钠沉淀剂可以将大量的阴离子碳酸盐混入氧化物中,形成无定形结构。通过优化化学组成和制备工艺,获得了催化性能最优的IrRuCrFeCoNiOx。当该催化剂用于1 mol·L−1 KOH溶液中的OER时,表现出在相当低的过电位下达到10 mA·cm−2的电流密度的能力,并且具有较小的Tafel斜率。
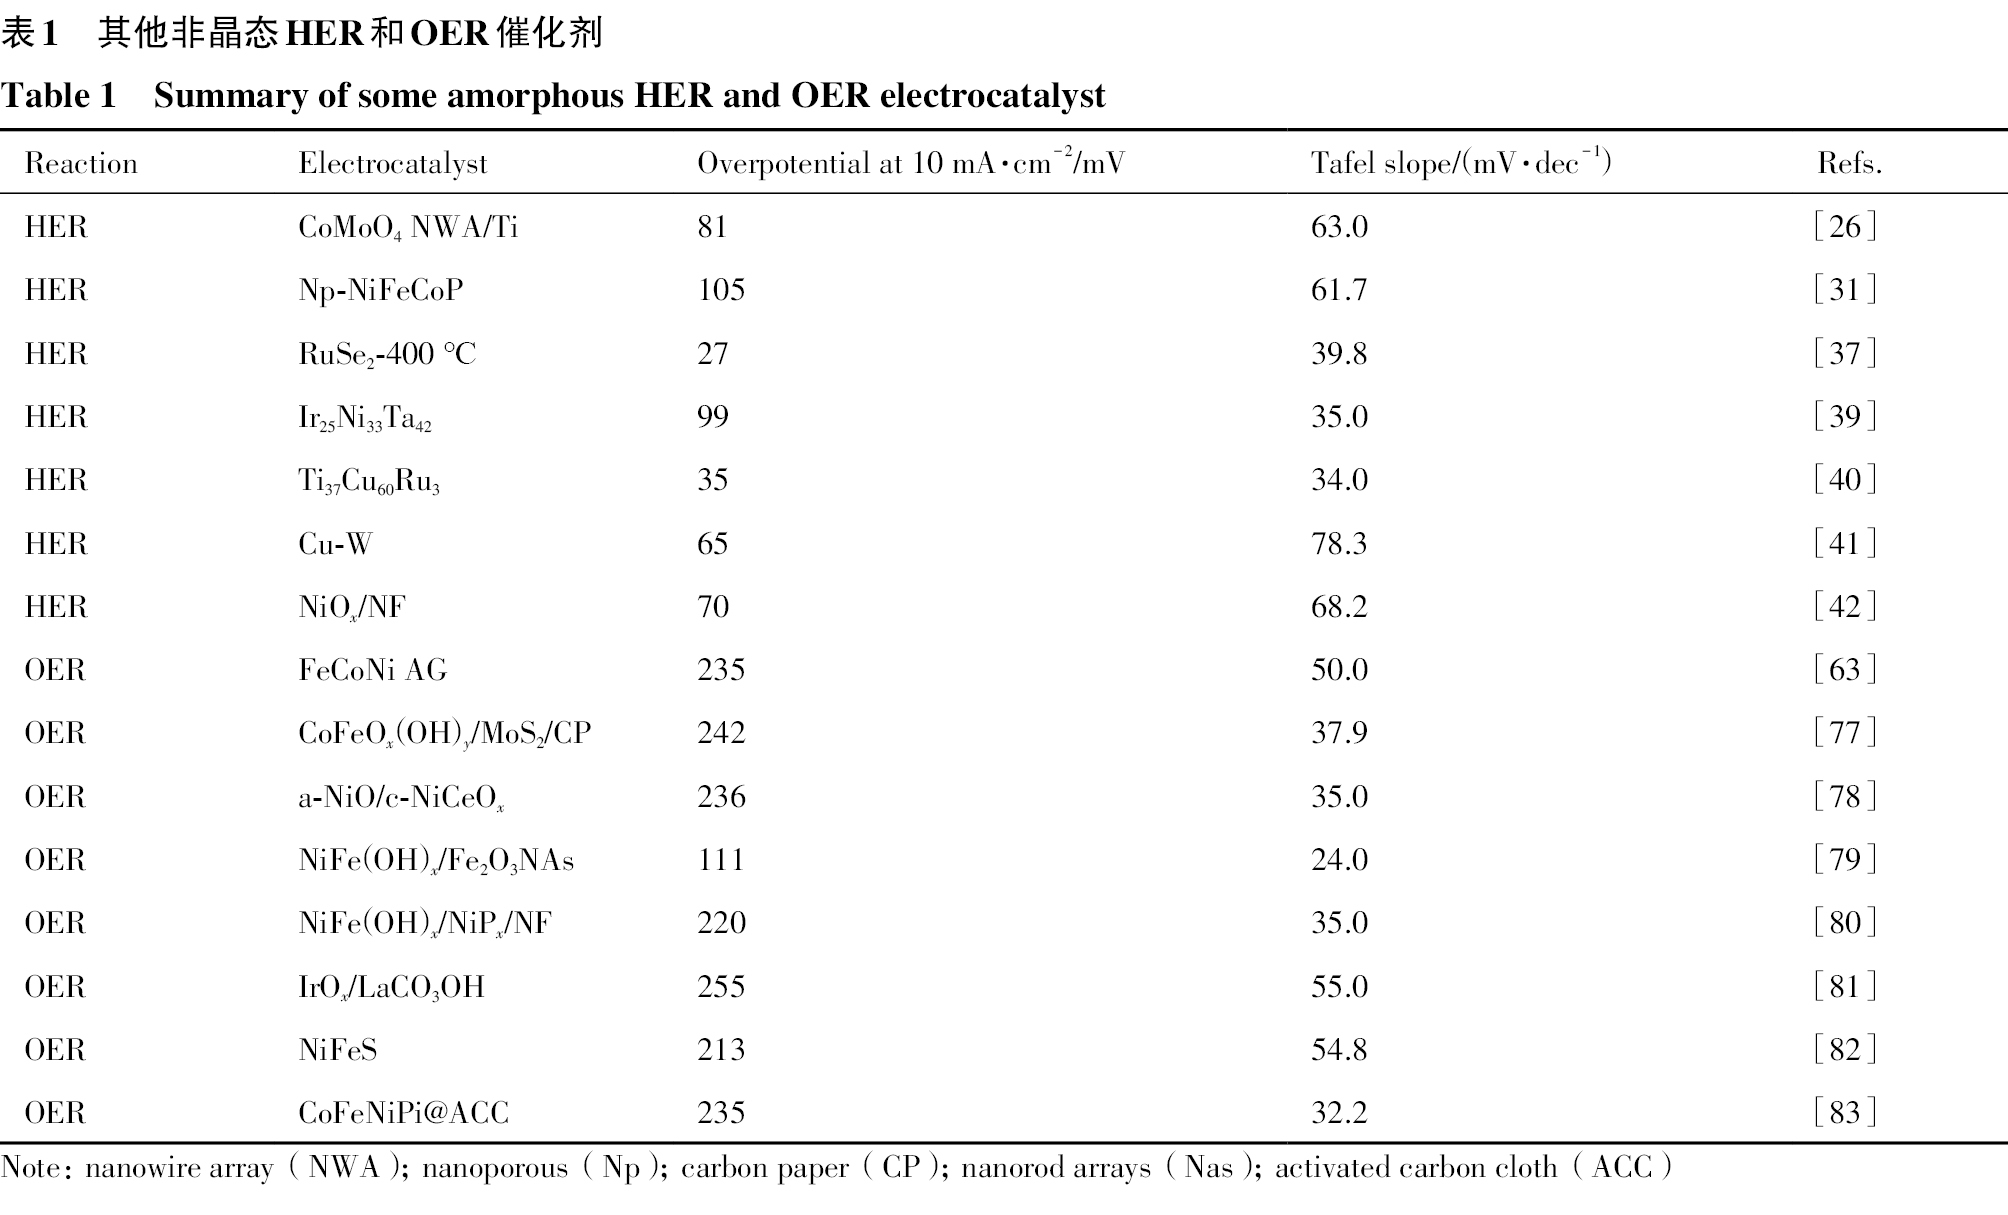
稀土金属元素的原子轨道与非晶催化剂中的主体金属原子轨道相互作用,会改变催化剂的电子态密度分布,使其电子结构更加优化。这种优化后的电子结构可以降低反应中间体在催化剂表面的吸附能,使反应更容易进行,从而提高催化活性。Ce由于其独特的4f轨道,常被用来调制过渡金属的价态电子。Liu等[74]报道了一种非晶态Ce掺杂的NiFe氢氧化物催化剂,其在碱性介质中对OER具有高活性和优异的稳定性:在1 mol·L−1 KOH溶液中达到10 mA·cm−2电流密度时的过电位仅为195 mV,且在高电流密度(100 mA·cm−2)下可连续运行300 h。这可以归因于Ce掺杂促进非晶态NiFe氢氧化物的形成并且提高了非晶态Ce-NiFe中活性位点的价态。此外,Bai采用[75]改进的水相溶胶-凝胶法,将Ce引入NiFe基羟基氧化物中。Ce作为电子受体促进了NiFe氢氧化物中Ni2+/3+的耦合氧化,活化后的氢氧化物在OER中表现出优异的催化活性。非晶态NiFeCe氢氧化物电催化剂在碱性条件下表现出良好的OER催化活性和优异的循环稳定性,在50 mA·cm−2时的过电位仅为284 mV,明显优于非晶态NiFe氢氧化物和晶态NiFeCe氢氧化物。Yan等[76]报道了由超薄非晶La2O3纳米片(NS)与均匀La2O3纳米颗粒(NP)杂化组成的稀土金属氧化物电催化剂。得益于纳米片超薄的厚度,缩短了电荷扩散路径,促进了电子转移和增强的反应动力学。其中,厚度为2.27 nm的La2O3@NP-NS催化剂表现出优异的OER活性,在10 mA·cm−2下的过电位仅为310 mV。表1总结了最近报道的一些非晶态HER和OER电催化剂。
| Reaction | Electrocatalyst | Overpotential at 10 mA·cm−2/mV | Tafel slope/(mV·dec−1) | Refs. |
|---|---|---|---|---|
| HER | CoMoO4 NWA/Ti | 81 | 63.0 | [26] |
| HER | Np-NiFeCoP | 105 | 61.7 | [31] |
| HER | RuSe2-400 ℃ | 27 | 39.8 | [37] |
| HER | Ir25Ni33Ta42 | 99 | 35.0 | [39] |
| HER | Ti37Cu60Ru3 | 35 | 34.0 | [40] |
| HER | Cu-W | 65 | 78.3 | [41] |
| HER | NiOx/NF | 70 | 68.2 | [42] |
| OER | FeCoNi AG | 235 | 50.0 | [63] |
| OER | CoFeOx(OH)y/MoS2/CP | 242 | 37.9 | [77] |
| OER | a-NiO/c-NiCeOx | 236 | 35.0 | [78] |
| OER | NiFe(OH)x/Fe2O3NAs | 111 | 24.0 | [79] |
| OER | NiFe(OH)x/NiPx/NF | 220 | 35.0 | [80] |
| OER | IrOx/LaCO3OH | 255 | 55.0 | [81] |
| OER | NiFeS | 213 | 54.8 | [82] |
| OER | CoFeNiPi@ACC | 235 | 32.2 | [83] |
总体而言,尽管非晶催化剂在催化性能上具有独特的优势,但是目前仍面临着一些挑战,可简单概括为稳定性提升问题以及活性位点精准调控问题。
1)高电流密度下的稳定性:在工业级的大电流密度电解水条件下,非晶态催化剂容易发生结构变化或活性组分的溶解、 团聚等问题,导致催化活性下降。例如,一些非晶态合金催化剂在长时间高电流密度电解水过程中,会出现表面氧化层增厚或金属原子的扩散迁移,影响其长期稳定性。
2)复杂环境中的稳定性:实际的电解水系统中,电解质的种类、 浓度、 温度和pH值等因素都会对非晶态催化剂的稳定性产生影响。在酸性或碱性较强的电解质中,非晶态金属氧化物或合金催化剂可能会发生腐蚀反应,降低其使用寿命。此外,在含有杂质离子的实际水体中,杂质离子可能会吸附在催化剂表面,占据活性位点或引发副反应,影响催化剂的稳定性和催化性能。
3)长期运行稳定性:电解水制氢通常需要长时间连续运行,非晶态催化剂在长期运行过程中可能会出现相转变、 晶化等现象,从而改变其结构和性能。同时,催化剂与电极基底的结合力也会影响其长期稳定性,结合力不足可能导致催化剂在运行过程中脱落或失活。
1)活性位点的确定:非晶态催化剂的原子排列短程有序、 长程无序,其活性位点的结构和分布较为复杂,难以通过传统的表征手段准确确定。这使得对活性位点的认识不够深入,限制了对其进行精准调控的能力。
2)调控手段的精准性:目前虽然有一些方法可以对非晶态催化剂的活性位点进行调控,如元素掺杂、 表面修饰等,但这些方法的精准性仍有待提高。例如,在元素掺杂过程中,很难精确控制掺杂元素的种类、 含量和分布,导致对活性位点的调控效果不理想,甚至可能引入新的缺陷或杂质,影响催化剂的性能。
3)活性位点与催化性能的关系:活性位点的结构、 电子态等与催化性能之间的内在关系尚未完全明确,这使得在设计和调控活性位点时缺乏明确的理论指导。不同的活性位点可能对HER和OER的催化活性和选择性产生不同的影响,需要进一步深入研究以建立准确的构效关系。
本文综述了近年来非晶态催化剂在改性策略、 HER和OER方面的研究进展。非晶催化剂的高比表面积、 丰富的表面活性位点和结构灵活可调等优点,使其成为一类潜在的高效、 稳定和可控的电催化剂。然而,非晶态催化剂的大规模应用面临诸多挑战,导致其进一步的研究应集中在以下几个方面。
1)结构稳定性优化:通过原位合成和后处理技术,结合高温、 高压等极端反应条件下的性能测试,研究非晶催化剂在不同反应环境中的结构演化规律。针对复杂电解质体系(如海水电解、 工业废水电解),设计pH/杂质耐受型非晶催化剂。通过引入亲氧性元素(如Mo和W)或构建梯度成分,抑制杂质离子吸附与表面腐蚀。发展原位掺杂(如稀土元素)与界面工程协同策略,通过原子级配位调控提升材料热/化学稳定性。
2)活性位点精准调控:采用机器学习辅助的多尺度模拟(DFT-分子动力学模拟(MD)-相场耦合),解析无序体系中活性位点的动态重构规律。通过脉冲激光沉积等先进制备技术实现活性位点的空间有序排布。
3)动态自修复机制:开发具有应力响应特性的非晶复合材料,利用电化学偏压诱导的表面原子迁移实现缺陷自修复。借鉴金属玻璃弛豫行为研究,设计梯度模量缓冲结构延缓裂纹扩展。
4)规模化应用探索:优化非晶催化剂的合成路径,降低对超高速冷却或高真空条件的依赖,推动其规模化生产;构建非晶催化剂基膜电极组件,在工业级电解槽中验证其长期运行稳定性(>5000 h),建立标准化性能衰减评价体系。
未来研究应着重揭示非晶催化剂的动态构效关系本质,通过跨尺度设计实现“无序结构有序调控”,同时加强工况条件下的失效机制研究,为规模化应用提供理论指导和技术支撑。
Yu Z Y,Sun Q,Li H,Qiao Z J,Li W J,Chou S L,Zhang Z J,Jiang Y. Tuning single-phase medium-entropy oxides derived from nanoporous NiCuCoMn alloy as a highly stable anode for Li-ion batteries [J]. Rare Metals,2023,42(9):2982.
Zhang M M,Chang S H,Chen X,Zhang Y F,Zhang Z J,Xue H,Deng Y D,Jiang Y. Regulating electron-spin state enables enhanced electrocatalytic water splitting properties in bimetallic sulfides [J]. Fuel,2024,362:130941.
Kang J L,Yang X Y,Hu Q,Cai Z,Liu L M,Guo L. Recent progress of amorphous nanomaterials [J]. Chemical Reviews,2023,123(13):8859.
Wang X H,Tian H,Yu X,Chen L S,Cui X Z,Shi J L. Advances and insights in amorphous electrocatalyst towards water splitting [J]. Chinese Journal of Catalysis,2023,51:5.
Smith G,Brower W,Matyjaszczyk M,Pettit T. Metallic glasses:new catalyst systems. new horizons in catalysis,proceedings of the 7th international congress on catalysis [J]. Studies in Surface Science and Catalysis,1981,7:355.
Kreysa G,Håkansson B. Electrocatalysis by amorphous metals of hydrogen and oxygen evolution in alkaline solution [J]. Journal of Electroanalytical Chemistry and Interfacial Electrochemistry,1986,201:6.
Deng J F,Li H X,Wang W J. Progress in design of new amorphous alloy catalysts [J]. Catalysis Today,1999,51:113.
Janik-Czachor M,Szummer A,Molnar A,Dolata M,Kudelski A,Varga M,Bukowska J,Sikorski K. Electrochemical modification of Cu-Zr amorphous alloys for catalysts [J]. Electrochimica Acta,2000,45:3295.
Li H,Xu Y P. Liquid phase benzene hydrogenation to cyclohexane over modified Ni-P amorphous catalysts [J]. Materials Letters,2001,51:101.
Lian K,Thorpe S,Kirk D. Electrochemical and surface characterization of electrocatalytically active amorphous Ni Co alloys [J]. Electrochimica Acta,1992,37(11):2029.
Liu S Q,Wen H R,Ying G,Zhu Y W,Fu X Z,Sun R,Wong C P. Amorphous Ni(OH)2 encounter with crystalline CuS in hollow spheres:a mesoporous nano-shelled heterostructure for hydrogen evolution electrocatalysis [J]. Nano Energy,2018,44:7.
Zhou Q Q,Li T T,Qian J J,Xu W,Hu Y,Zheng Y Q. CuO nanorod arrays shelled with amorphous NiFe layered double hydroxide film for enhanced electrocatalytic water oxidation activity [J]. ACS Applied Energy Materials,2018,1(3):1364.
Quan L,Jiang H,Mei G L,Sun Y J,You B. Bifunctional electrocatalysts for overall and hybrid water splitting [J]. Chemical Reviews,2024,124:3694.
Li L D,Liu Y D,Lin B,Wang Y Y,Song K K,Zhang H L,Li Y Z,Li J D,Zheng H P,Tang J L,Yu Z X,Qiao J C. Properties,mechanisms and advantages of metallic glass for electrocatalysis and HER in water splitting:a review [J]. International Journal of Hydrogen Energy,2023,48(70):27182.
Wang Y B,Jiang Y,Zhao Y X,Ge X L,Lu Q,Zhang T,Xie D S,Li M,Bu Y F. Design strategies of perovskite nanofibers electrocatalysts for water splitting:a mini review [J]. Chemical Engineering Journal,2023,451:138710.
Yu Z Y,Sun Q,Zhang L W,Yang H,Chen Y F,Guo J P,Zhang M M,Zhang Z J,Jiang Y. Research progress of amorphous catalysts in the field of electrocatalysis [J]. Microstructures,2024,4:2024022.
Li H J W,Lin Y,Duan J Y,Wen Q L,Liu Y W,Zhai T Y. Stability of electrocatalytic OER:from principle to application [J]. Chemical Society Reviews,2024,53(21):10709.
Zhou Y,Fan H J. Progress and challenge of amorphous catalysts for electrochemical water splitting [J]. ACS Materials Letters,2021,3:136.
Jia B B,Liu G,Zhang B H,Zheng J L,Yin K X,Lin J,Han C Q,Fan X Y,Xu M Y,Ye L Q. General modification strategy on amorphous materials to boost catalytic performance [J]. Advanced Functional Materials,2024,34:2405867.
Zhao J X,Ren X,Ma H M,Sun X,Zhang Y,Yan T,Wei Q,Wu D. Synthesis of self-supported amorphous CoMoO4 nanowire array for highly efficient hydrogen evolution reaction [J]. ACS Sustainable Chemistry Engineering,2017,5(11):10093.
Liu S L,Wang Y,Zhao H L,Li H D,Xiao W P,Xiao Z Y,Xu G R,Cheng D H,Wu Z X. Amorphous W-doped iron phosphide with superhydrophilic surface to boost water-splitting under large current density [J]. Chemical Engineering Journal,2024,496:153956.
Yang P,Wang B,Liu Z Q. Towards activation of amorphous MoSx via cobalt doping for enhanced electrocatalytic hydrogen evolution reaction [J]. International Journal of Hydrogen Energy,2018,43(52):233109.
Wang X M,Ma W G,Ding C M,Xu Z Q,Wang H,Zong X,Li C. Amorphous multi-elements electrocatalysts with tunable bifunctionality towards overall water splitting [J]. ACS Catalysis,2018,8(11):9926.
Jose V,Do V H,Prabhu P,Peng C K,Chen S Y,Zhou Y T,Lin Y G,Lee J M. Activating amorphous Ru metallenes through Co integration for enhanced water electrolysis [J]. Advanced Energy Materials,2023,13:2301119.
Pang Y,Xu W C,Zhu S L,Cui Z D,Liang Y Q,Li Z Y,Wu S L,Chang C T,Luo S Y. Self-supporting amorphous nanoporous NiFeCoP electrocatalyst for efficient overall water splitting [J]. Journal of Materials Science,2021,82:96.
Liu J Z,Guo L. In-situ self-reconstruction inducing amorphous species:a key to electrocatalysis [J]. Matter,2021,4:2850.
Shi Y,Zhou S L,Liu J X,Zhang X,Yin J,Zhan T R,Yang Y,Li G J,Lai J P,Wang L. An integrated amorphous cobalt phosphoselenide electrocatalyst with high mass activity boosts alkaline overall water splitting [J]. Applied Catalysis B:Environmental,2024,341:123326.
He Y M,Liu L R,Zhu C,Guo S S,Golani P,Koo B,Tang P Y,Zhao Z Q,Xu M Z,Zhu C,Yu P,Zhou X,Gao C T,Wang X W,Shi Z D,Zheng L,Yang J F,Shin B,Arbiol J,Duan H G,Du Y H,Heggen M,Dunin-Borkowski R E,Guo W L,Wang Q J,Zhang Z H,Liu Z. Amorphizing noble metal chalcogenide catalysts at the single-layer limit towards hydrogen production [J]. Nature Catalysis,2022,5:212.
Xu J,Zhang C X,Liu H X,Sun J Q,Xie R C,Qiu Y,Lv F,Liu Y F,Zhuo L C,Liu X J,Luo J. Amorphous MoOx-stabilized single platinum atoms with ultrahigh mass activity for acidic hydrogen evolution [J]. Nano Energy,2020,70:104529.
Wang R F,Li D Z,Li T H,Sun W,Hu W H. Crystalline-amorphous Ru@RuP core-shell nanoparticles anchored on carbon nanotube for enhanced hydrogen evolution electrocatalysis [J]. Colloids and Surfaces A:Physicochemical and Engineering Aspects,2023,668:131452.
Zhao J J,Guo Y N,Li S J,Wang J Q,Liu K H,Dai L J,Dai Y,Jiang B,Li H X. Amorphous-crystalline porous ruthenium selenide as highly efficient electrocatalysts for alkaline hydrogen evolution [J]. Chemical Engineering Journal,2024,485:150074.
Li Y X,Zhang X Y,Liu L,Sheng H B,Li C,Cao L X,Li H Y,Xia C H,Dong B H. Ultra-low Pt doping and Pt-Ni pair sites in amorphous/crystalline interfacial electrocatalyst enable efficient alkaline hydrogen evolution [J]. Small,2023,19(23):2300368.
Wang Z J,Li M X,Yu J H,Ge X B,Liu Y H,Wang W H. Low-iridium-content irnita metallic glass films as intrinsically active catalysts for hydrogen evolution reaction [J]. Advanced Materials,2020,32:1906384.
Tian J S,Hu Y C,Lu W F,Zhu J H,Liu X D,Shen J,Wang G,Schroers J. Dealloying of an amorphous TiCuRu alloy results in a nanostructured electrocatalyst for hydrogen evolution reaction [J]. Carbon Energy,2023,5:e322.
Jian X Y,Zhang W B,Yang Y X,Li Z L,Pan H G,Gao Q S,Lin H J. Amorphous Cu-W alloys as stable and efficient electrocatalysts for hydrogen evolution [J]. ACS Catalysis,2024,14:2816.
Jiang J H,Dou H J,Cao M R,Du L T,Yan Y Y,Wang X D,Chen C Z,Ye L J,Deng B,He H B. Amorphous nickel oxide electrodes with high-current-density electrocatalytic performance for hydrogen evolution [J]. International Journal of Hydrogen Energy,2024,51:887.
Jin Z Y,Li P P,Huang X,Zeng G F,Jin Y,Zheng B Z,Xiao D. Three-dimensional amorphous tungsten-doped nickel phosphide microsphere as an efficient electrocatalyst for hydrogen evolution [J]. Journal of Materials Chemistry A,2014,2:18593.
Chen X H,Li Q,Che Q J,Chen Y S,Xu X. Interface engineering of crystalline/amorphous Co2P/CoMoPx nanostructure as efficient electrocatalysts for hydrogen evolution reaction [J]. ACS Sustainable Chemistry & Engineering,2019,7(2):2437.
Li P S,Duan X X,Wang S Y,Zheng L R,Li Y P,Duan H D,Kuang Y,Sun X M. Amorphous ruthenium-sulfide with isolated catalytic sites for Pt-like electrocatalytic hydrogen production over whole pH range [J]. Small,2019,15:1904043.
Giuffredi G,Mezzetti A,Perego A,Mazzolini P,Prato M,Fumagalli F,Lin Y C,Liu C Z,Ivanov I N,Belianinov A,Colombo M,Divitini G,Ducati C,Duscher G,Puretzky A A,Geohegan D B,Fonzo F D. Non-equilibrium synthesis of highly active nanostructured,oxygen-incorporated amorphous molybdenum sulfide HER electrocatalyst [J]. Small,2020,16:2004047.
Zhang X Z,Wang X X,Lv X M. Research progress of high-entropy oxides for electrocatalytic oxygen evolution reaction [J]. Chemistry-Sustaninability-Energy-Materials,2025,18:e202401663.
Zou Y M,Jing L,Zhang J H,Luo S Z,Wang L Y,Li Y,Goei R,Tan K W,Tok A L Y. ALD-made noble metal high entropy alloy nanofilm with sub-surface amorphization for enhanced hydrogen evolution [J]. Journal of Materials Chemistry A,2024,12:5668.
Carroll Z L,Haché M J R,Wang B,Chen L X,Wu S W,Erb U,Thorpe S,Zou Y. Electrodeposited NiFeCoMoW high-entropy alloys with nanoscale amorphous structure as effective hydrogen evolution electrocatalysts [J]. ACS Applied Energy Materials,2024,7:8412.
Zhang D,Shi Y,Cheng X L,Lai J P,Huang B L,Wang L. High-entropy alloy metallene for highly efficient overall water splitting in acidic media [J]. Chinese Journal of Catalysis,2023,45:174.
Zhu Y N,Chen B Q,Cheng T S,Du C,Zhang S M. Deposit amorphous Ni-Co-B-RE (RE=Ce,Gd and Nd)on nickel foam as a high performance and durable electrode for hydrogen evolution reaction [J]. Journal ofElectroanalytical Chemistry,2020,878:114552.
Liu W,Yang Y,Gao P,He H W,Tan W Y. La-modified Ni-Se composite coating-a high-efficiency hydrogen evolution catalyst in alkaline media [J]. Surfaces and Interfaces,2024,48:104350.
Deng X H,Kusada K H,Yamamoto T,Toriyama T,Murakami Y,Tseng J C,Yamada H,Sakata Q,Ashitani H,Kawaguchi S,Kubota Y,Kitagawa H. Platinum-group metal high-entropy selenides for the hydrogen evolution reaction [J]. Angewandte Chemie International Edition,2025,64:e202414786.
Li L M,Cheng Z F,Su J Q,Song B B,Yu H,Ji Y J,Shao Q,Lu J M. One-dimensional amorphous porous iridium-ruthenium oxide for efficient acidic oxygen evolution reaction [J]. Journal of Materials Chemistry A,2023,11:25268.
Li J M,Wu G,Huang Z X,Han X,Wu B,Liu P G,Hu H H,Yu G,Hong X. Vertically stacked amorphous Ir/Ru/Ir oxide nanosheets for boosted acidic water splitting [J]. JACS Au,2024,4:1243.
Zhao R,Wang Z Y,Xu Q L,Niu X P,Han Y X,Qin Y,Wang Q F. Self-supported amorphous iridium oxide catalysts for highly efficient and durable oxygen evolution reaction in acidic media [J]. Electrochimica Acta,2021,391:138955.
Hu Y M,Han X,Hu S J,Yu G,Chao T T,Wu G,Qu Y T,Chen C,Liu P G,Zheng X,Yang Q,Hong X. Surface-diffusion-induced amorphization of Pt nanoparticles over Ru oxide boost acidic oxygen evolution [J]. Nano Letters,2024,24:5324.
Li X Y,Wang Z J,Peng Z J,Cheng J F,Zheng F H,Wang Y X,Tian Y F,Chi B,Wei G H,Zhang J L. Crystallineamorphous IrOx supported on perovskite nanotubes for pH-universal OER [J]. ACS Applied Materials Interfaces,2024,16:57099.
Zhang J J,Xu L L,Yang X X,Guo S,Zhang Y F,Zhao Y,Wu G,Li G. Amorphous MnRuOx containing microcrystalline for enhanced acidic oxygen-evolution activity and stability [J]. Angew Chemie International Edition,2024,63:e202405641.
Zhang L J,Jang H,Liu H H,Kim M G,Yang D J,Liu S G,Liu X,Cho J. Sodium-decorated amorphous/crystalline RuO2 with rich oxygen vacancies:a robust pH-universal oxygen evolution electrocatalyst [J]. Angew Chemie International Edition,2021,60:18821.
Zhu W J,Zhu G X,Yao C L,Chen H,Hu J,Zhu Y,Liang W F. Porous amorphous FeCo alloys as pre-catalysts for promoting the oxygen evolution reaction [J]. Journal of Alloys and Compounds,2020,828:154465.
Yan S,Zhong M X,Wang C,Lu X F. Amorphous aerogel of trimetallic FeCoNi alloy for highly efficient oxygen evolution [J]. Chemical Engineering Journal,2022,430:132955.
Bai L,Wen X D,Guan J Q. Amorphous Fe-Co-Ni oxide for oxygen evolution reaction [J]. Materials Today Energy,2019,12:311.
Meng X B,Yuan B B,Liu Y W,Zhao Z Q,Li K,Lin Y. Amorphous Fe-Mo-O nanostructures for catalytic water oxidation [J]. Acs Applied Nano Materials,2022,5:9427.
Kuang M,Zhang J M,Liu D B,Tan H T,Dinh K N,Yang L,Ren H,Huang W J,Fang W,Yao J D,Hao X D,Xu J W,Liu C T,Song L,Yan Q Y. Amorphous/crystalline heterostructured cobalt-vanadium-iron (oxy)hydroxides for highly efficient oxygen evolution reaction [J]. Advanced Energy Materials,2020,10(43):2002215.
Guo C X,Chen Q M,Zhong J Y,Peng W C,Li Y,Zhang F B,Fan X B. Constructing amorphous-crystalline interfaces of nickel-iron phosphides/oxides for oxygen evolution reaction [J]. Industrial Engineering Chemistry Research,2023,62:4356.
Xu H M,Huang C J,Zhu H R,Zhang Z J,Shuai T Y,Zhan Q N,Fominski V Y,Li G R. Amorphous P-CoOx promotes the formation of hypervalent Ni species in NiFe LDHs by amorphous/crystalline interfaces for excellent catalytic performance of oxygen evolution reaction [J]. Small,2024,20:2400201.
Wang H Y,Wei R,Li X M,Ma X L,Hao X G,Guan G P. Nanostructured amorphous Fe29Co27Ni23Si9B12 high-entropy-alloy:an efficient electrocatalyst for oxygen evolution reaction [J]. Journal of Materials Science & Technology,2021,68:191.
Zhang Z J,Yu N,Jin Z Y,Yu W L,Zhang Y S,Li Y C,Zhou Y L,Chai Y M,Dong B. Amorphous high entropy oxides based on polyoxometalate clusters to accelerate surface reconstruction for oxygen evolution reaction [J]. Colloids and Surfaces A:Physicochemical and Engineering Aspects,2024,684:133073.
Zhou Y F,Gao L Q,Chen H Y,Wang H,Zhang J,Li X M,Duo F F,Guan G Q. Fabrication of amorphous FeCoNiCuMnPx high-entropy phosphide/carbon composites with a heterostructured fusiform morphology for efficient oxygen evolution reaction [J]. Journal of Materials Science Technology,2024,168:62.
Dai W S,Wang L,Li K Y,Wang W,Bai Y L,Xie F. Porous amorphous high entropy oxide coated dimensionally stable anode for oxygen evolution reaction in acidic media [J]. Applied Surface Science,2024,684:161882.
Rong W,Chen Y F,Dang R,Huang K,Xia J Y,Zhang B W,Liu J F,Meng H Q,Cao Q G,Wu J S. Amorphous high-entropy IrRuCrFeCoNiOx as efficient water splitting oxygen evolution reaction electrocatalysts [J]. Journal of Alloys and Compounds,2024,971:172786.
Liu J Y,Liu Y,Mu X L,Jang H,Lei Z W,Jiao S H,Yan P F,Kim M G,Cao R G. Boosting activity and stability of electrodeposited amorphous Ce-doped NiFe-based catalyst for electrochemical water oxidation [J]. Advanced Functional Materials,2022,32(35):2204086.
Bai J R,Chen C F,Lian Y B,Deng Y Y,Xiang M,Zhou Q F,Tang Y W,Su Y Q. Role of amorphous engineering and cerium doping in NiFe oxyhydroxide for electrocatalytic water oxidation [J]. Journal of Colloid And Interface Science,2024,663:280.
Yan G Y,Zhang Y Z,Dong Y T,Wang J Y,Carlos C,Zhang P,Cao Z Q,Mao Y C,Wang X D. Nanoparticle-decorated ultrathin La2O3 nanosheets as an efficient electrocatalysis for oxygen evolution reactions [J]. Nano-Micro Letters,2020,12:49.
Zhao C H,Zhang X,Xu S J,Yang G,Fan J T,Guo J J,Cai W L,Zhao C J. Construction of amorphous CoFeOx(OH)y/MoS2/CP electrode for superior OER performance [J]. International Journal of Hydrogen Energy,2022,47(67):28859.
An H Y,Mu X J,Tan G Y,Su P R,Liu L L,Song N,Bai S Q,Yan C H,Yu T. A coordination-derived cerium-based amorphous-crystalline heterostructure with high electrocatalytic oxygen evolution activity [J]. Small,2024,20:2311505.
Wang H Y,Sun H,Cao S Y,Wang Y J,Du X H,Li J D. Amorphous-crystalline interface coupling induced highly active ultrathin NiFe oxy-hydroxide design towards accelerated alkaline oxygen evolution [J]. Journal of Catalysis,2024,430:115354.
Wang P,Yu T,Hao L P,Liu X W. P vacancies at the crystalline-amorphous interface of NiFe(OH)x/NiPx/NF enhance the catalytic activity of the oxygen evolution reaction [J]. Journal of Power Sources,2024,589:233749.
Wang X F,Jang H S,Li Z J,Li H S,Li G K,Kim M G,Ji X Q,Qin Q,Liu X. Boosting the OER activity of amorphous IrOx in acidic medium by tuning its electron structure using lanthanum salt nanosheets [J]. New Journal of Chemistry,2023,47(5):2619.
Han Y J,Zeng X,Liu Y H,Shi S Z,Pan X,Wang T Z,Pan X M,Li J H,Hu W B,Deng Y D. Crystalline-amorphous Ni4.5Fe4.5S8/NiFeS heterostructure for alkaline water oxidation electrocatalysis [J]. Materials Today Energy,2023,38:101442.
 顶部