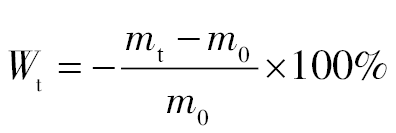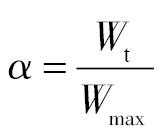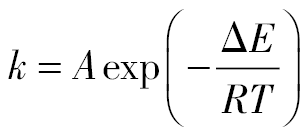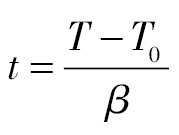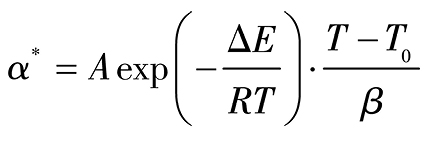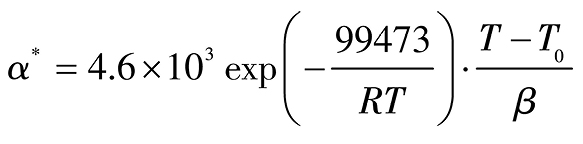目录图表
钼具有高熔点、高硬度、高强度、低的热膨胀系数、良好的耐磨耐腐蚀性以及优良的力学/电化学性能等优点[1],被广泛作为添加剂用于铸铁、钢材和高温结构材料等方面以提高其强度、硬度、刚度、耐磨耐腐蚀性等性能[2]。通过粉末冶金工艺制备的钼制品及其合金兼具组织结构稳定、韧-脆转变温度低、高温性能优异等特点,被广泛应用于航空航天、高温设备和半导体靶材等领域[3]。钼基催化材料由于其独特性能在各类污水处理方面同样备受青睐[4]。上述材料一般均由钼粉的直接或间接转化而成,钼粉的理化特征,如尺寸、形貌、纯度和分散性等,对其使用性能影响巨大[5–7]。一般而言,钼粉颗粒尺寸越小,形貌越均匀,分散性越好,由其转化而成的材料使用性能更佳。由于没有统一标准,本文将颗粒尺寸小于2.5 μm的钼粉统称为超细钼粉。鉴于超细钼粉对后期钼制品及其合金使用性能的重要作用,超细钼粉的规模制备深受关注。
目前有关超细钼粉制备方法的报道众多,取得了良好成效[8]。如Saghafi等[9]采用H2还原机械活化的MoO3法制备出了平均晶粒尺寸约为50 nm的超细/纳米钼粉,王磊等[10]采用真空热分解辉钼精矿法制备出了纯度较高的超细钼粉,刘晓平等[11]则利用感应等离子体技术制备出了高纯超细球形钼粉。本课题组采用H2还原超细MoO2法同样制备出了超细钼粉[12–13]。
程序升温还原法[14]是指在特定起始温度和反应气氛中使样品在不同加热制度下进行程序升温并发生还原反应的一种材料制备方法。相较于其他方法,程序升温还原法兼具操作简单、过程可控和产物纯度高等优点,是制备高性能粉体材料的常用方法。鉴于此,本文同样采用程序升温还原法对超细钼粉展开制备研究,所用原料为课题组前期工作采用水热法合成的亚稳态六方相h-MoO3[15–16]。重点探讨了升温速率对H2程序升温还原h-MoO3进程中的反应行为,并对还原进程中的物相转变规律和还原机制进行了分析。
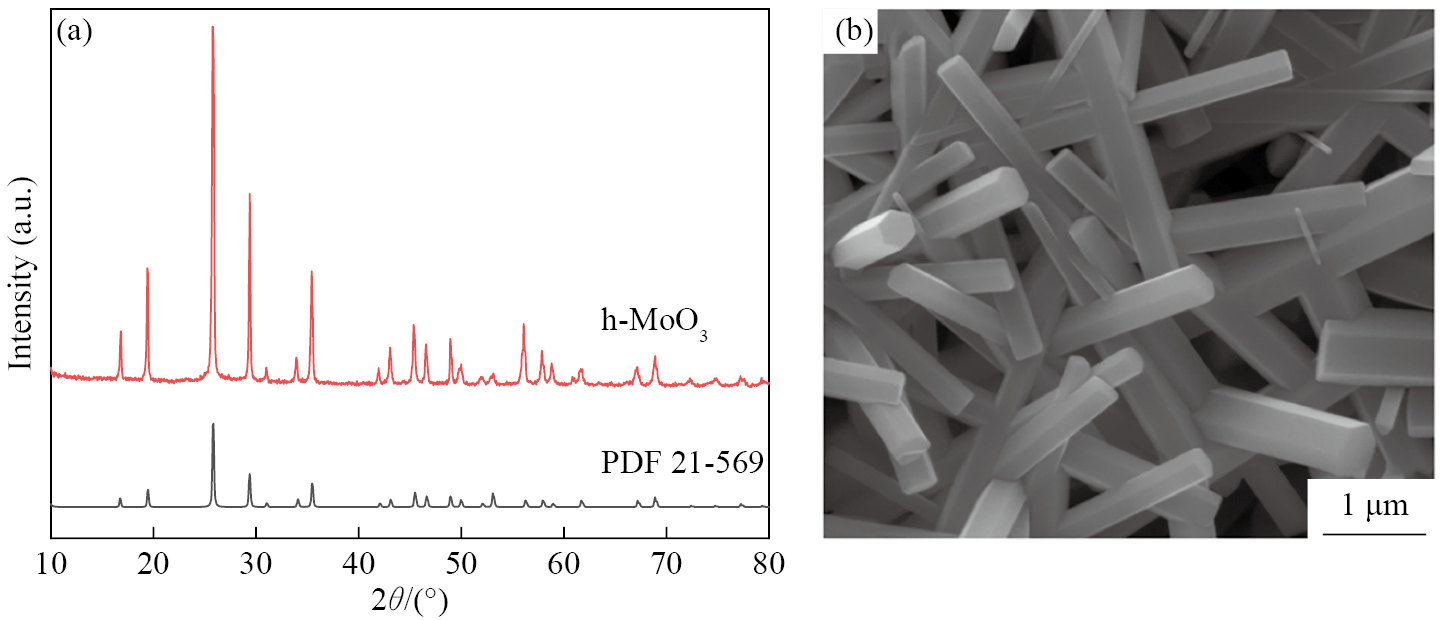
所用原料为六方相h-MoO3,该原料是由分析纯四水合七钼酸铵((NH4)6Mo7O24·4H2O,AHM,99%)和浓硝酸(HNO3,65%~68%)经水热反应而成[15]。如图1所示,X射线衍射(XRD)图谱显示原料衍射峰与h-MoO3 (PDF No. 21-569)高度吻合;场发射扫描电子显微镜(FESEM)结果显示原料呈六方棒状形态,尺寸细小且粒径分布均匀。实验所用还原剂为高纯H2(99.9%)。
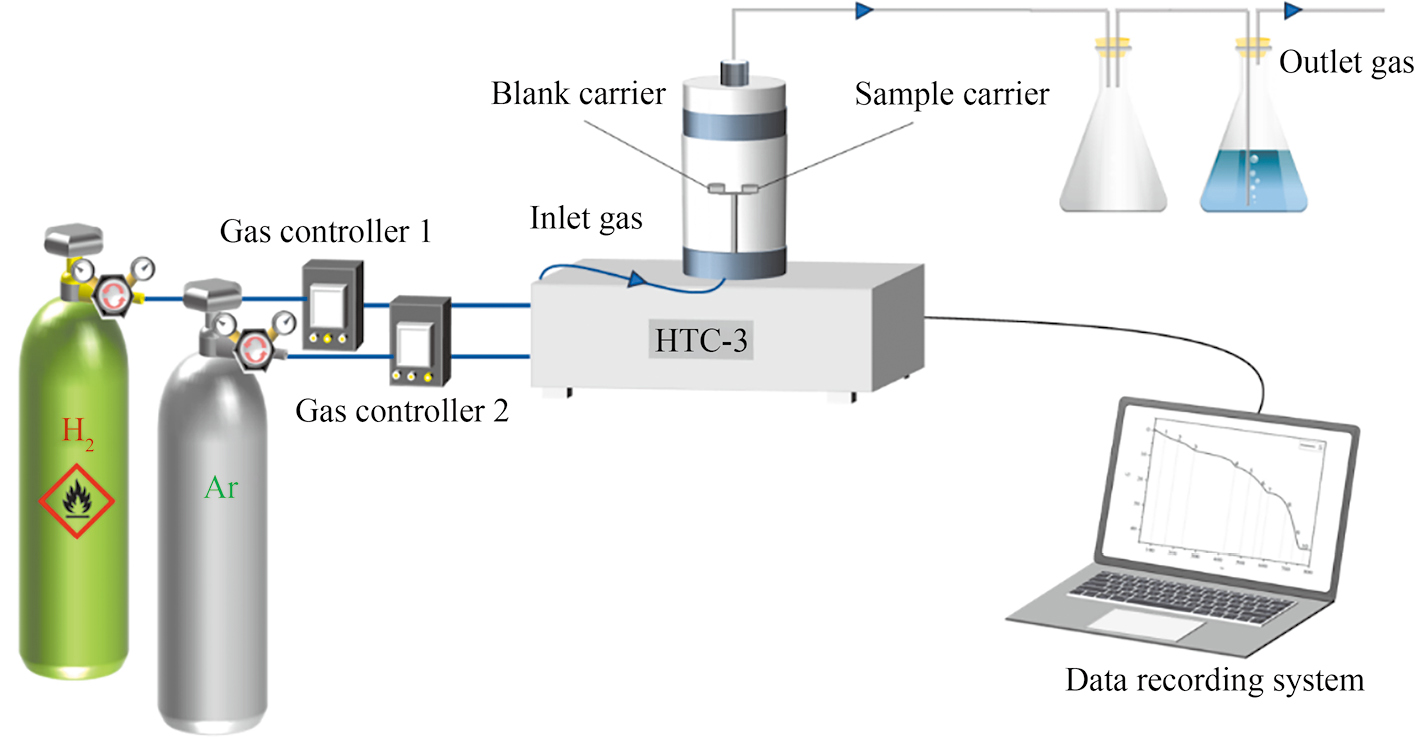
为了探究H2程序升温还原h-MoO3至Mo的反应行为,有必要获取反应进程中样品质量变化与反应温度的对应关系。为此,采用HTC-3热重分析仪(TG-DTA)作为主要实验设备,该设备购自北京恒久科技有限公司,质量测量精度为±0.1 μg,数据记录频率为1 s−1,实验装置如示意图2所示。实验过程中,首先称取100 mg的h-MoO3原料置于试样坩埚 (Φ7 mm×7 mm)内;与此同时,支架另一端放置校准用空坩埚作为参考材料。待天平示数平稳之后,合上炉盖并通入100 ml·min−1的H2气体;接着设置程序将样品以不同升温速率(5,10,15和20 K·min−1)从室温升至1273 K。当反应达到完全之时,关闭程序并将H2气体切换为相同流量的Ar气体以防其被重新氧化。待设备冷却之后,取出产物并将其装入密封袋中以待进一步分析。为了研究程序升温还原过程中的物相转变规律,以5 K·min−1为研究对象并在该升温速率条件下的动力学曲线中分别选取不同反应进度的中间产物作为样品进行分析。
随着还原反应的不断进行,样品质量不断减少,按式(1)对样品的瞬时质量损失率(Wt)进行计算:(1)式中,m0和mt分别为样品的初始质量和反应一段时间t后的剩余质量,mg。
样品的反应进度α定义为瞬时质量损失率(Wt)与最大质量损失率(Wmax,h-MoO3原料完全还原成金属钼所得质量损失率)之比:(2)
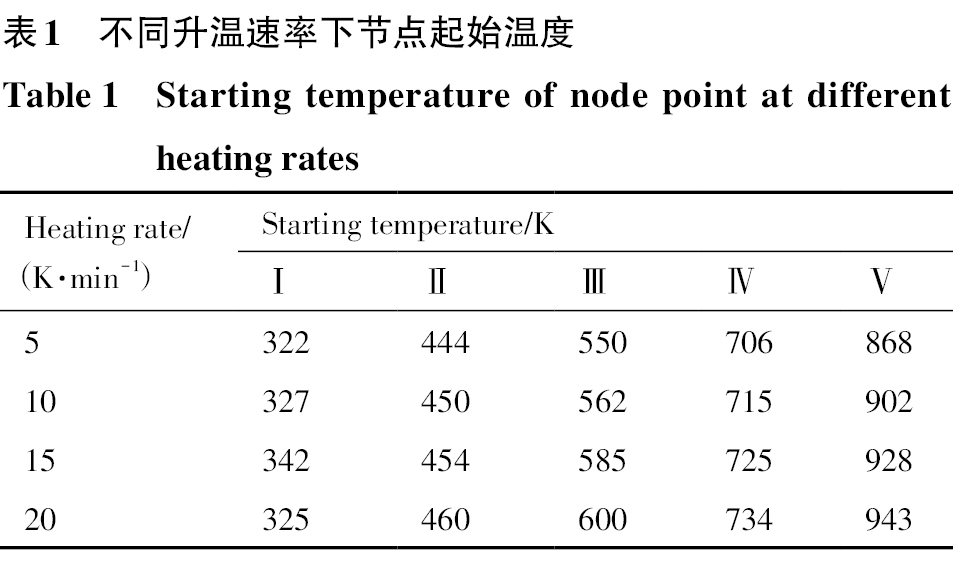
根据实验数据和式(1,2)可以求取原料在不同升温速率下的还原结果,如图3所示。可以看出,不同升温速率下动力学曲线在室温至673 K范围内基本相同,均包含3个质量损失阶段,分别标记为Ⅰ,Ⅱ和Ⅲ(图3(a));当温度大于673 K时,曲线开始出现明显不同。由图3(a)可以看出,样品的起始反应温度随着升温速率的增加有所增加,如表1所示,并且发现样品完全反应所需温度同样随着升温速率的增加而增加,当升温速率分别为5,10,15和20 K·min−1时,样品完全反应所需温度分别为1026,1078,1109和1141 K。产生该种现象的原因可以解释如下:当升温速率提高时,相同时间内体系温度升高较快,样品达到失重温度所需时间缩短;然而,升温速率越快,样品在失重温度的停留时间也明显缩短,因此样品在失重尚未完全之时就会进入更高温度,此条件下样品达到完全失重所需温度就会明显提高;相反,当升温速率越小时,样品在失重温度停留时间就会更长,因此样品具有充足的时间在此温度范围内完全失重;上述描述表明高升温速率下反应物的质量损失容易出现滞后现象。
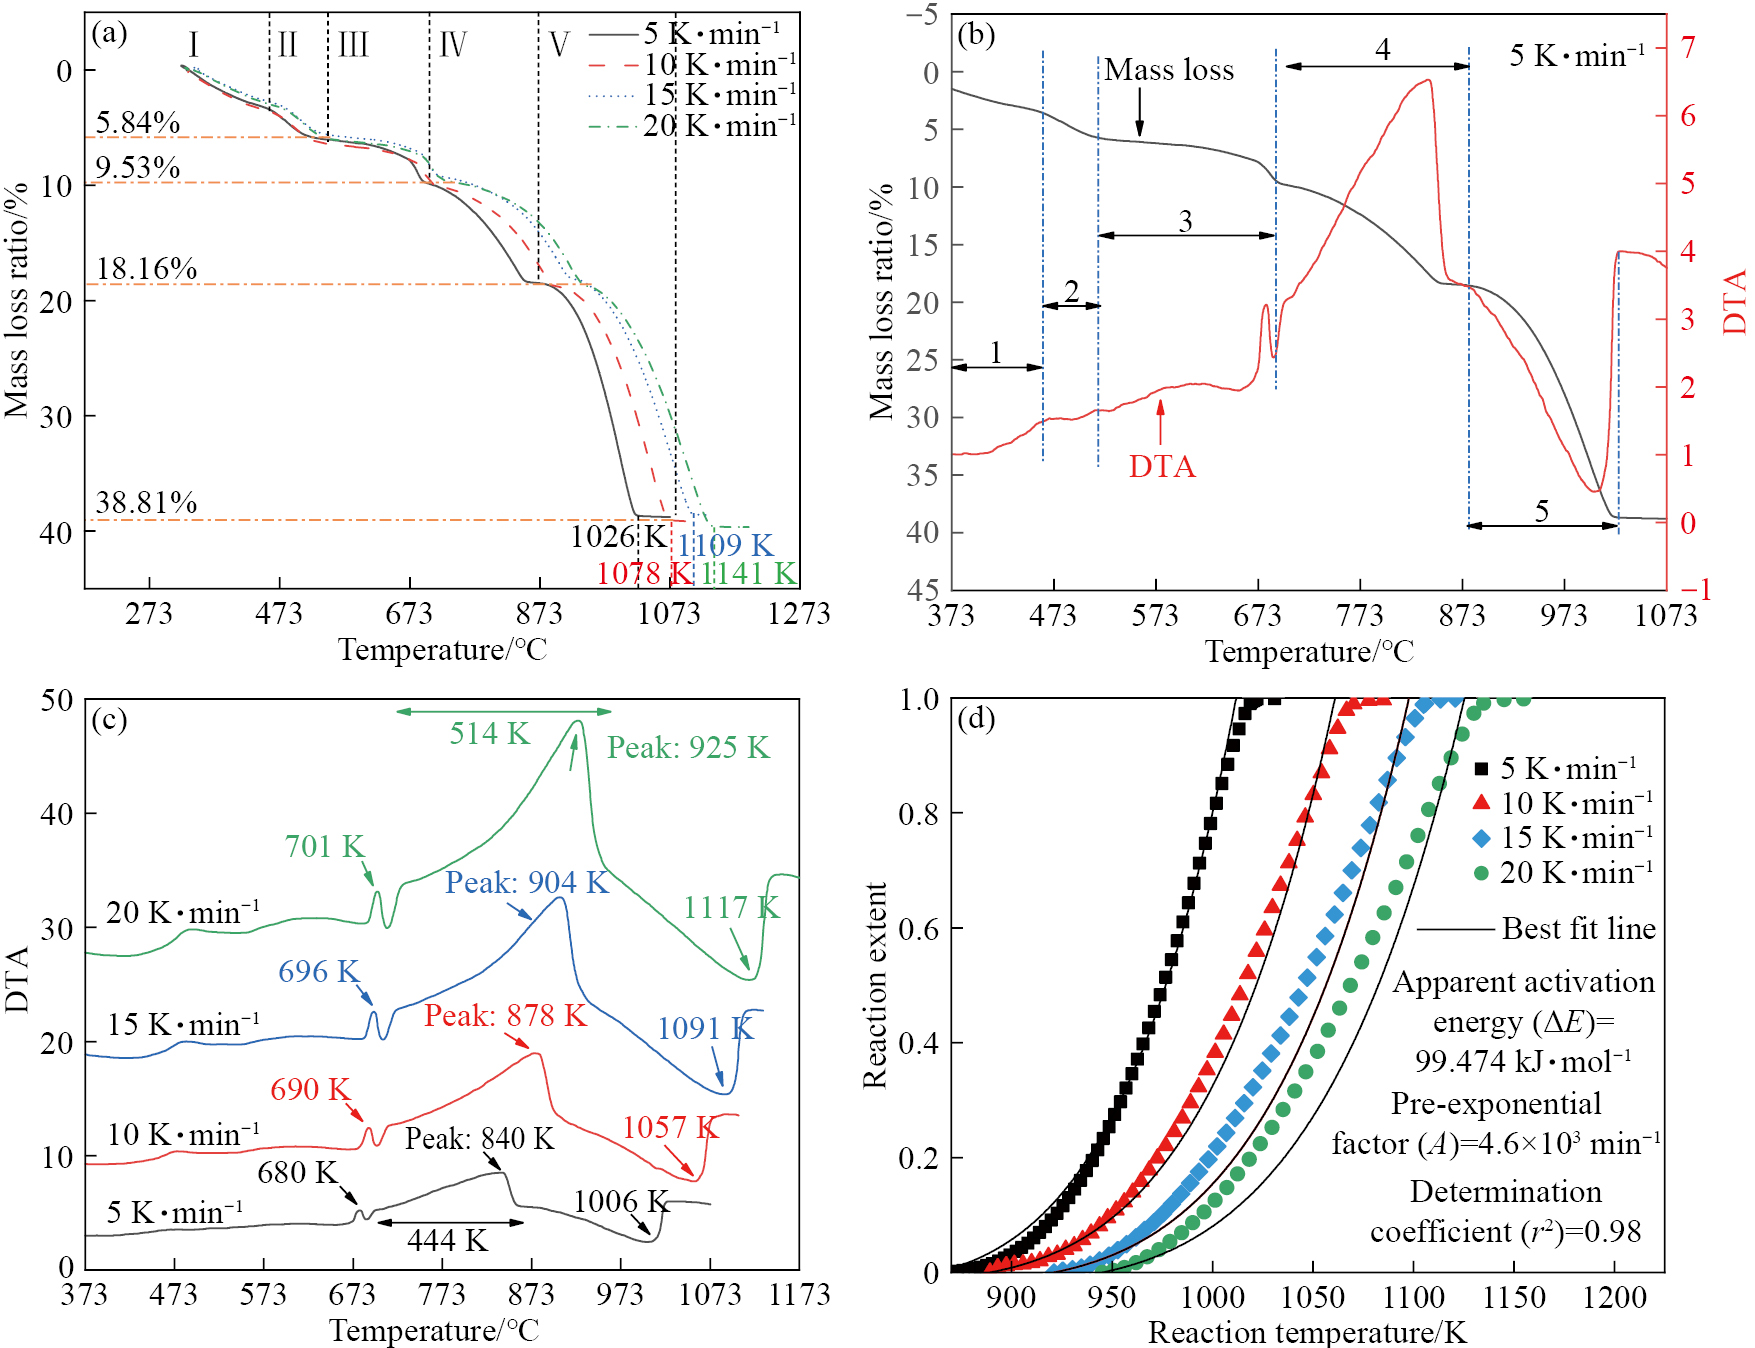
图3(a)结果还表明,不同升温速率下样品的最终质量损失率基本相同,约为38.81%,该值与MoO3完全还原成金属Mo的理论质量损失率有所偏差(33.35%,反应式(3)),差值约为5.46%。然而,根据图3(a)还可以看出,阶段Ⅰ与阶段Ⅱ的质量损失率之和约为5.84%,与上述差值十分接近。换言之,扣除阶段Ⅰ与阶段Ⅱ质量损失率之和,剩余阶段(Ⅲ,Ⅳ和Ⅴ)质量损失率之和与MoO3完全还原成金属Mo相当。因此,推测阶段Ⅰ与阶段Ⅱ的质量损失不由还原反应引起,并且在阶段Ⅱ结束之后残留样品仍为MoO3。本课题组在前期工作中曾将实验原料置于Ar气氛和12 K·min−1的升温速率下进行加热[17],结果表明,实验原料在此温度范围内展现出相似的质量损失阶段,并且在第一和第二阶段的质量损失率之和为5.88%,与本文阶段Ⅰ与阶段Ⅱ的质量损失率之和相符,这也证实了本文的上述推断。从图3(a)还可以看出,阶段Ⅲ和阶段Ⅳ的质量损失率之和为12.32%,与MoO3还原成MoO2的理论质量损失率(11.11%)相近,因此认为反应式(4)为该两个阶段发生的主要反应。阶段Ⅴ的质量损失率为20.65%,与MoO2还原至Mo的理论质量损失率(25.01%)相近,因此推测反应式(5)为阶段V发生的主要反应。[empty formula](3)[empty formula](4)[empty formula](5)
图3(b)是原料在5 K·min−1下经H2程序升温还原所得TG-DTA曲线,可以发现整个反应过程存在5个吸-放热峰,其中吸热峰1和峰2较为平缓,分别对应TG曲线中的阶段Ⅰ和阶段Ⅱ,该两处失重是由原料表面吸附水和铵根离子的逸出所致[17]。此外,DTA曲线还存在两个明显的放热峰(标记为3和4)和一个吸热峰(标记为5),其中,放热峰3对应于TG曲线中的阶段Ⅲ,产生该段失重的原因在于亚稳态六方相h-MoO3转变为稳定态正交相α-MoO3和Mo4O11,如反应式(6)所示[18],具体的物相组成将在下一部分进行分析;放热峰4和吸热峰5分别对应TG曲线中的阶段Ⅳ和Ⅴ,结合以上分析可知α-MoO3和Mo4O11被H2还原至MoO2的过程以及MoO2被H2还原至Mo的过程分别为放热反应和吸热反应。[empty formula](6)
对不同升温速率下所得DTA曲线同样进行了比较,结果如图3(c)所示。可以看出,升温速率越大,上述每个阶段发生反应时对应的吸-放热峰值温度越高,当升温速率分别为5,10,15和20 K·min−1时,反应式(4)发生时的峰值温度依次为840,878,904和925 K。产生该种结果的原因同样是由于高升温速率下反应温度存在一定的滞后现象,与图3(a)的TG曲线相符。与此同时,升温速率越大,原料能够在更短的时间内达到反应温度,从而促使反应速率明显增快,进而促使吸放热效应更加显著,在DTA曲线中则表现为吸-放热峰的强度越大。本课题组在前期工作曾对H2还原MoO3至MoO2展开动力学分析,结果显示该过程存在两个阶段,并且发现第一阶段(MoO3→Mo4O11)和第二阶段(Mo4O11→MoO2)分别由界面化学反应模型和扩散模型控速[19]。此后,本课题组又对H2还原MoO2至Mo进行动力学分析,结果发现该反应符合界面化学反应模型[12]。然而,前期工作均为恒温实验,而本文采用程序升温还原法对超细钼粉进行制备,属于变温实验,在还原过程中温度处于不断变化之中。为了探究变温环境中的反应动力学,选取阶段Ⅴ (MoO2→Mo)为例进行研究。为方便分析,避免与前文出现歧义,此时暂将阶段V (MoO2→Mo)的反应进度进行归一化处理,即此时反应进度(α*)定义为单位时间内H2程序升温还原MoO2的实际质量损失率与完全还原成金属Mo时的理论质量损失率之比。通过不同动力学模型的多次尝试,发现式(7)能够很好地对实验数据进行表达:[empty formula](7)式中,t为时间,min;k为化学反应速率常数,min−1,可由阿伦尼乌斯方程进行描述:(8)式中,A为指前因子(频率因子),min−1;ΔE为表观活化能,J·mol−1;R为摩尔气体常数,取值8.314 J·mol−1·K−1;T为反应温度,K。
反应达到任一温度所需时间t可按式(9)进行求取,其中,β为升温速率,K·min−1;T0为不同升温速率下该阶段的开始反应温度,K。(9)
将式(8)和式(9)代入式(7)中,可得:(10)
将阶段V (MoO2→Mo)的实验数据采用式(10)进行拟合,可得结果如图3(d)所示。可以发现,模型拟合结果与实验数据十分吻合,决定系数r2高达0.98,求取的表观活化能和指前因子分别为99.473 kJ·mol−1和4.6×10³ min−1,与本课题组前期工作所得结果相符[12]。因此,H2程序升温还原h-MoO3制备超细钼粉进程中阶段V (MoO2→Mo)由界面化学反应控速,此时反应速率方程可表示为:(11)
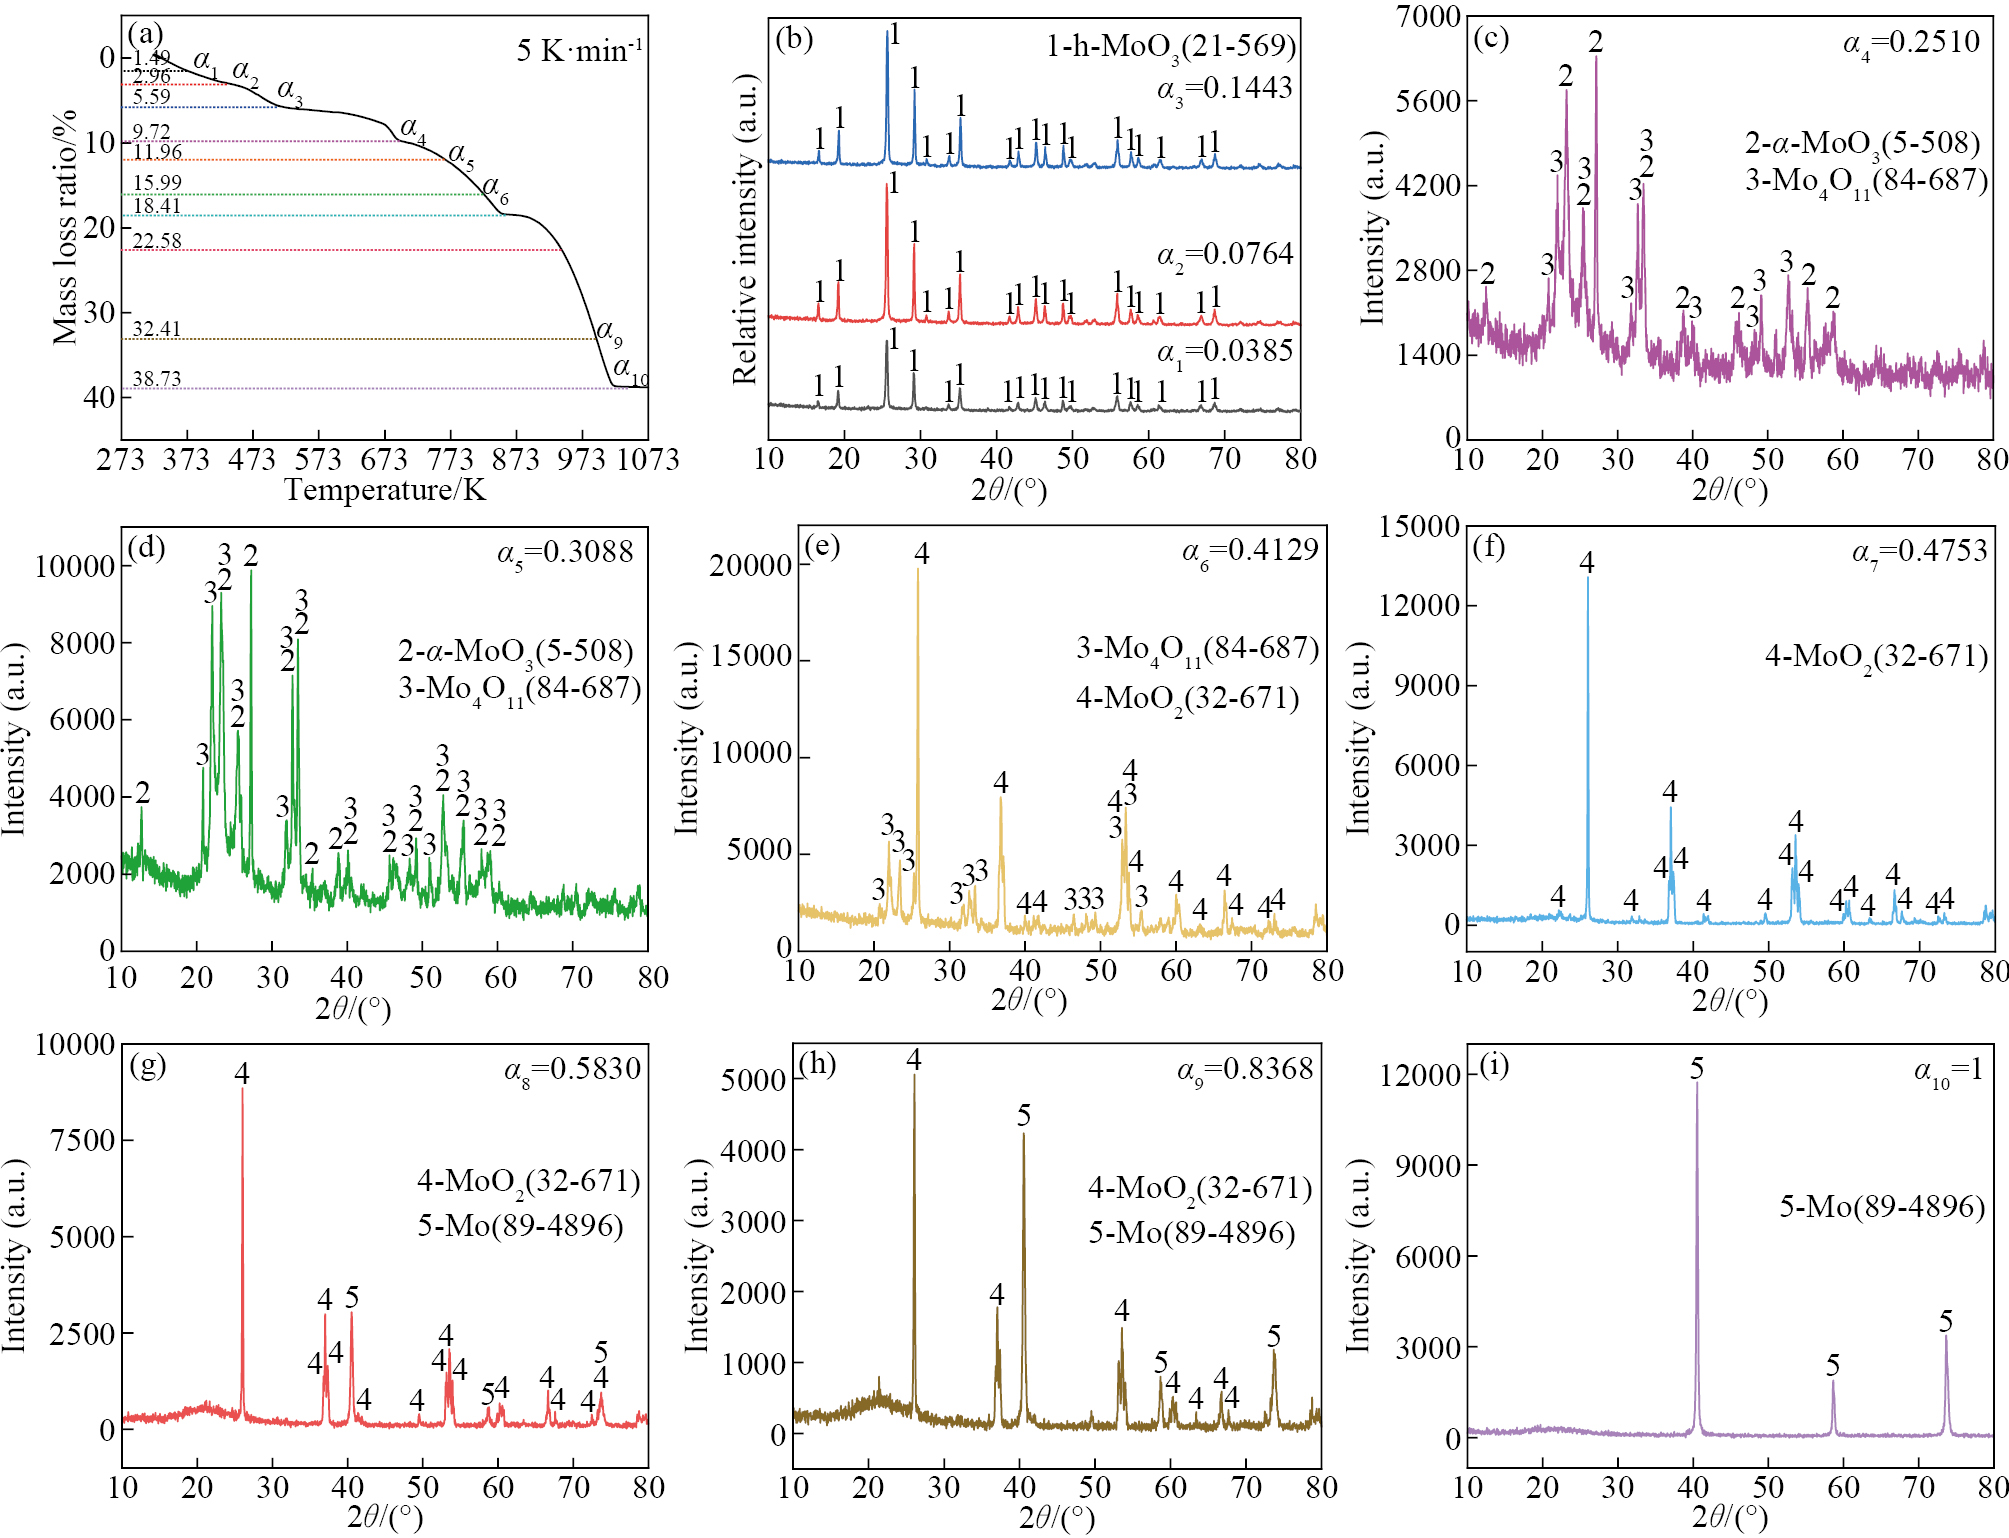
图4为5 K·min−1下H2程序升温还原h-MoO3至Mo不同反应进度所得产物的XRD图谱,其中,图4(a)为5 K·min−1升温速率下TG曲线及选取的10个反应进度位置点。当反应进度小于α3=0.1443时,样品物相均为h-MoO3,如图4(b)所示,表明此反应进度下还原反应并未发生,结合前期工作结果可知[18],此时主要发生吸附水和铵根离子的逸出反应。随着温度的继续升高(>673 K),反应进度不断增大,反应产物开始由h-MoO3转变为α-MoO3和Mo4O11,如图4(c)所示。当反应进度增加至α5=0.3088,反应产物仍由α-MoO3和Mo4O11组成,然而可以发现此时Mo4O11的含量相较α4=0.2510明显增多,如图4(d)所示,表明大部分α-MoO3已向Mo4O11转变。当反应进度增加至α6=0.4129时可以发现,α-MoO3完全消失,MoO2开始生成,反应产物由Mo4O11和MoO2组成,并且Mo4O11的衍射峰强相较于反应进度α5=0.3088明显减弱,如图4(e)所示。当反应进度增加至α7=0.4753时,反应产物全为MoO2,如图4(f)所示。此后,随着温度的继续升高,MoO2的还原反应开始进行,金属Mo开始形成,并且可以发现在接下来的反应过程中,MoO2的含量单调递减,Mo的含量单调递增,直至反应产物全为金属Mo,如图4(g~i)所示。
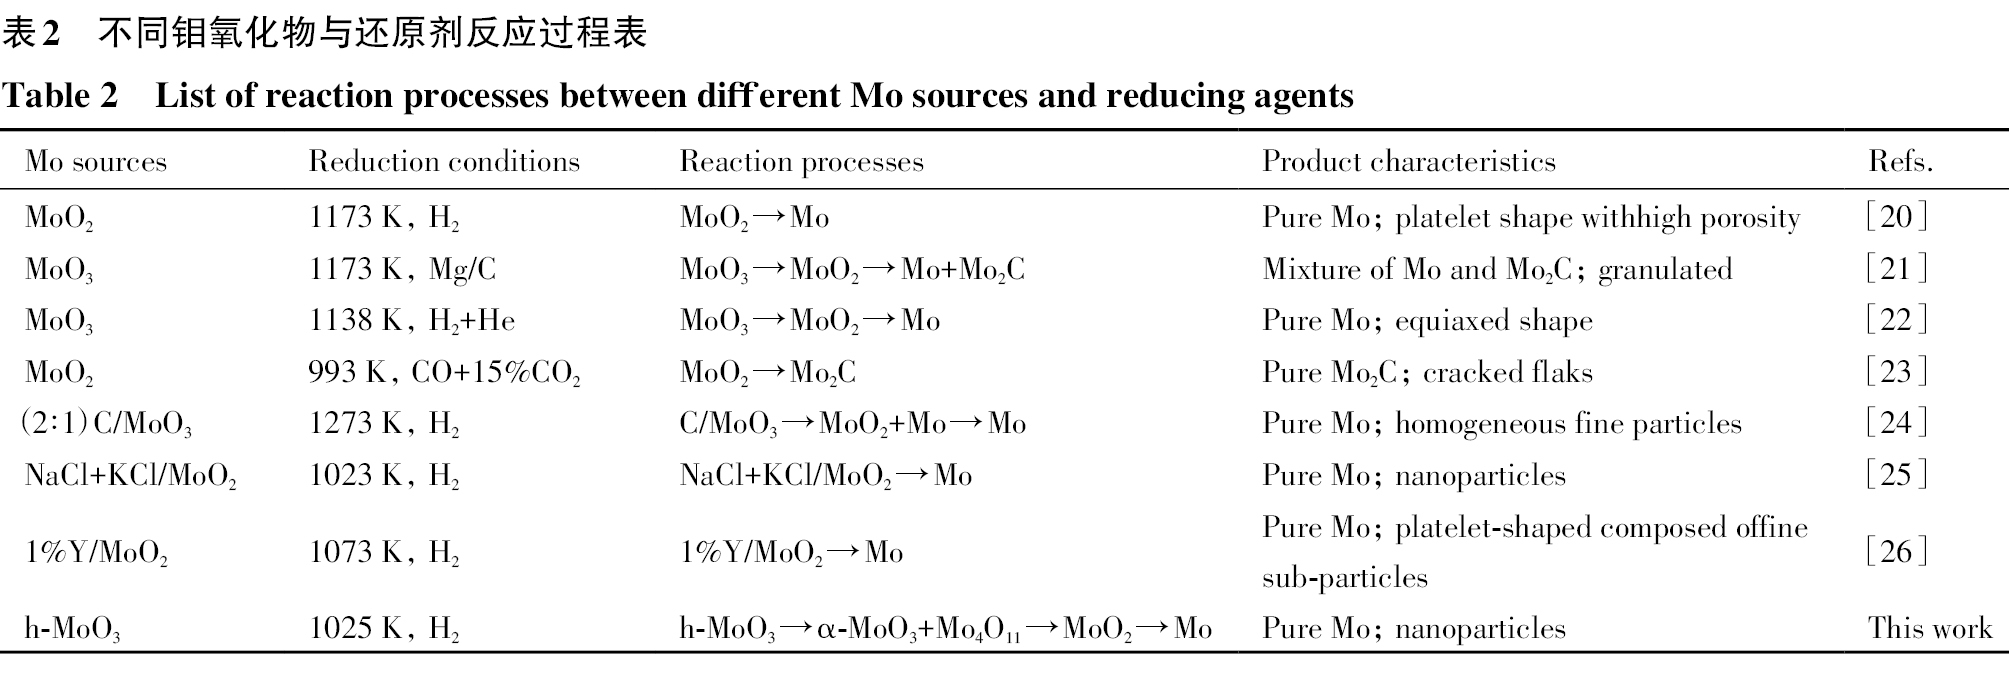
本课题组在前期工作中曾采用CO对h-MoO3进行了程序升温还原研究,结果发现在反应过程中同样存在h-MoO3→α-MoO3+Mo4O11→MoO2→Mo这一反应历程[17];然而不同的是,采用CO作为还原剂时大多反应均为放热过程,且形成的金属Mo易被再次碳化成Mo2C。本文采用H2作为还原剂,在MoO2→Mo这一关键环节为吸热过程,升高温度有利于还原反应的继续进行;而且,H2具有比CO更小的分子半径和更快的扩散能力,因而采用H2作为还原剂时更能显著提高反应速率,降低还原所需温度。表2列出了部分钼氧化物与不同还原剂之间的反应过程,可以看出,采用C或CO作为还原剂时不宜制备金属Mo;而当使用H2为还原剂时,尽管参加反应的钼氧化物有所不同(纯钼氧化物、掺杂其他原料的钼氧化物),均能获得结晶度较高的金属Mo。以h-MoO3为钼源,发现不仅可以制备出超细钼粉,而且制备温度相较其他钼源更低,具有一定的优势。
| Mo sources | Reduction conditions | Reaction processes | Product characteristics | Refs. |
|---|---|---|---|---|
| MoO2 | 1173 K,H2 | MoO2→Mo | Pure Mo;platelet shape withhigh porosity | [20] |
| MoO3 | 1173 K,Mg/C | MoO3→MoO2→Mo+Mo2C | Mixture of Mo and Mo2C;granulated | [21] |
| MoO3 | 1138 K,H2+He | MoO3→MoO2→Mo | Pure Mo;equiaxed shape | [22] |
| MoO2 | 993 K,CO+15%CO2 | MoO2→Mo2C | Pure Mo2C;cracked flaks | [23] |
| (2∶1)C/MoO3 | 1273 K,H2 | C/MoO3→MoO2+Mo→Mo | Pure Mo;homogeneous fine particles | [24] |
| NaCl+KCl/MoO2 | 1023 K,H2 | NaCl+KCl/MoO2→Mo | Pure Mo;nanoparticles | [25] |
| 1%Y/MoO2 | 1073 K,H2 | 1%Y/MoO2→Mo | Pure Mo;platelet-shaped composed offine sub-particles | [26] |
| h-MoO3 | 1025 K,H2 | h-MoO3→α-MoO3+Mo4O11→MoO2→Mo | Pure Mo;nanoparticles | This work |
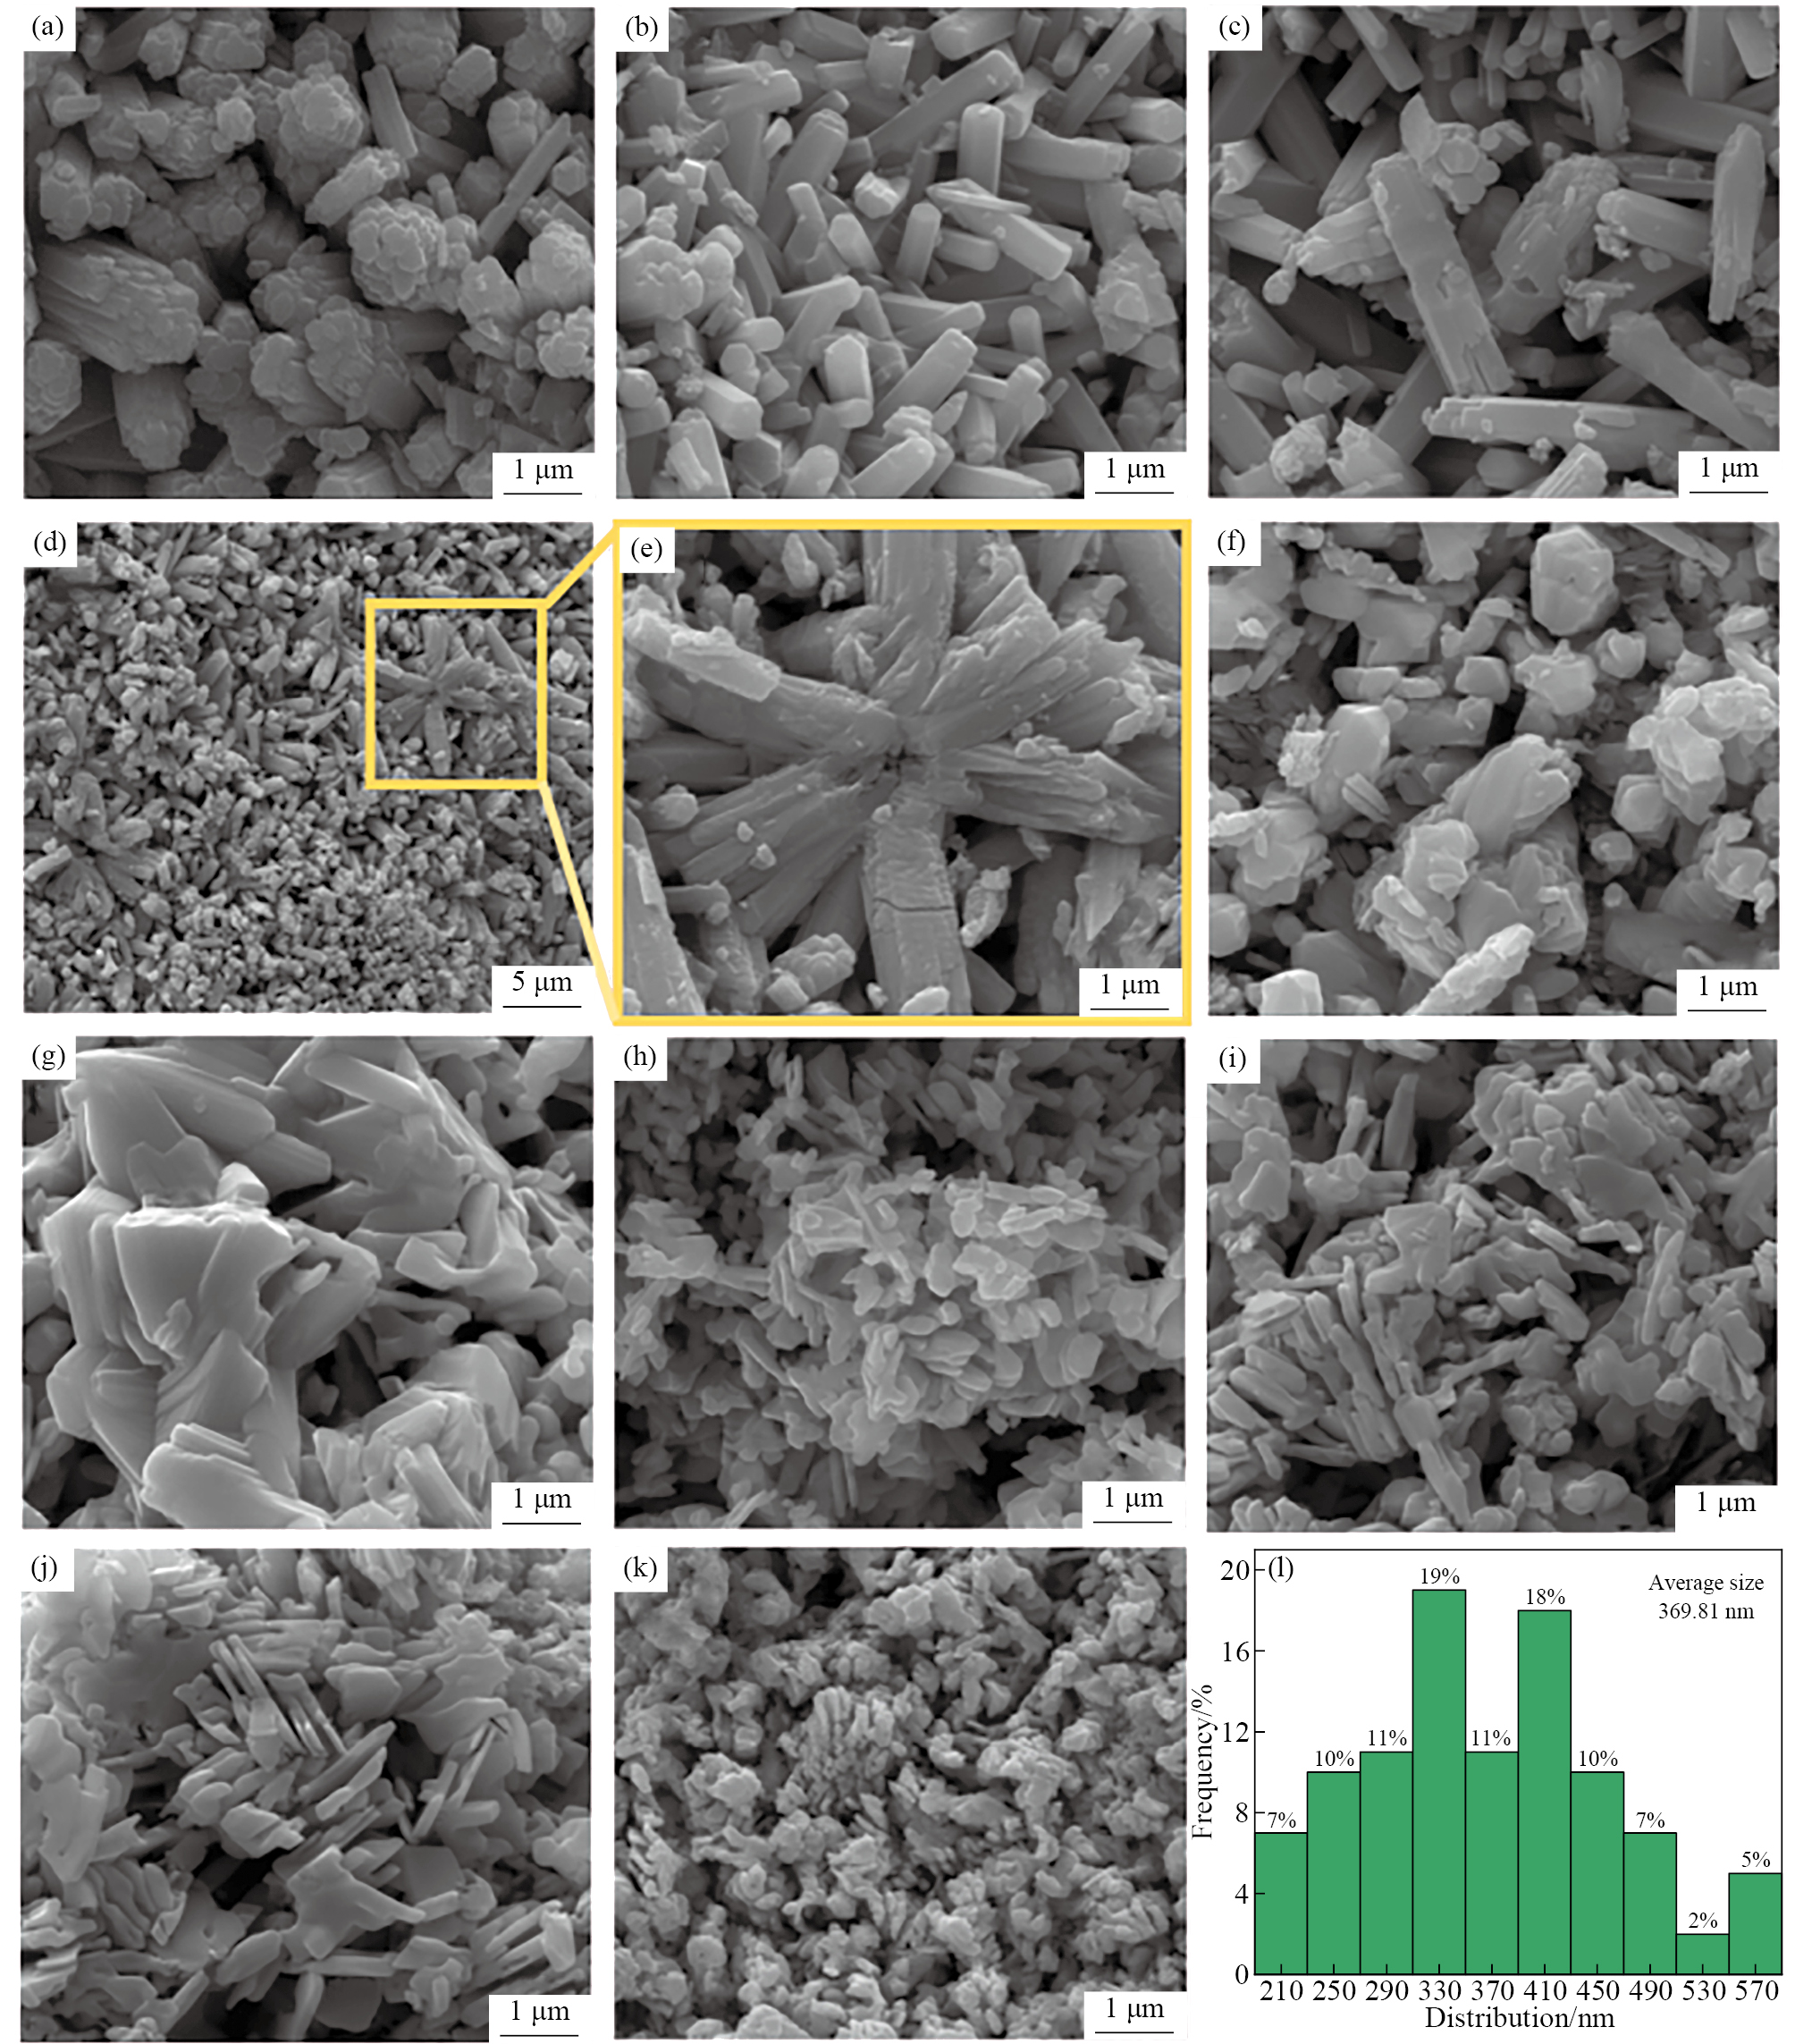
图5为5 K·min−1下H2程序升温还原h-MoO3至Mo不同反应进度下所得产物形貌结果及最终产物粒径分布图。可以看出,当原料未发生失重即反应进度α0=0时,原样呈现六方柱状形貌(图1(b));当反应进度小于α3=0.1443时,产物仍为h-MoO3,然而由于吸附水和氨气的移除,原本光滑的六方柱状表面开始变得粗糙,并且出现类似阶梯状的微观结构(图5(a~c))。当反应进度α4=0.2510时,h-MoO3转变为α-MoO3和Mo4O11,初始的六方柱状结构开始出现破裂并逐渐瓦解(图5(d,e))。随着反应进度的增大,如当α5=0.3088和α6=0.4129时,α-MoO3逐渐还原为Mo4O11和MoO2,产物形貌也由原来的粗糙六方柱状逐渐演变成不规则颗粒状并且表面较为光滑,产物以片状颗粒居多,六方柱状形貌不复存在(图5(f,g))。当Mo4O11全部还原为MoO2时产物仍然呈现片状形貌,颗粒细小(图5(h))。在随后的H2还原过程中,反应产物基本维持片状形貌,颗粒尺寸也与MoO2相当甚至更小(图5(i~k))。经过测量发现此时制备的钼粉平均尺寸约为369.81 nm(图5(l))。
结合以上分析可知,h-MoO3与H2间的程序升温还原反应历经多个质量损失阶段,并且每个质量损失阶段所需温度均随升温速率的提高有所增加,但它们的最终质量损失率和动力学曲线特征均较为接近,因此本文认为不同升温速率下H2程序升温还原h-MoO3至Mo的反应存在相同的内在机制。
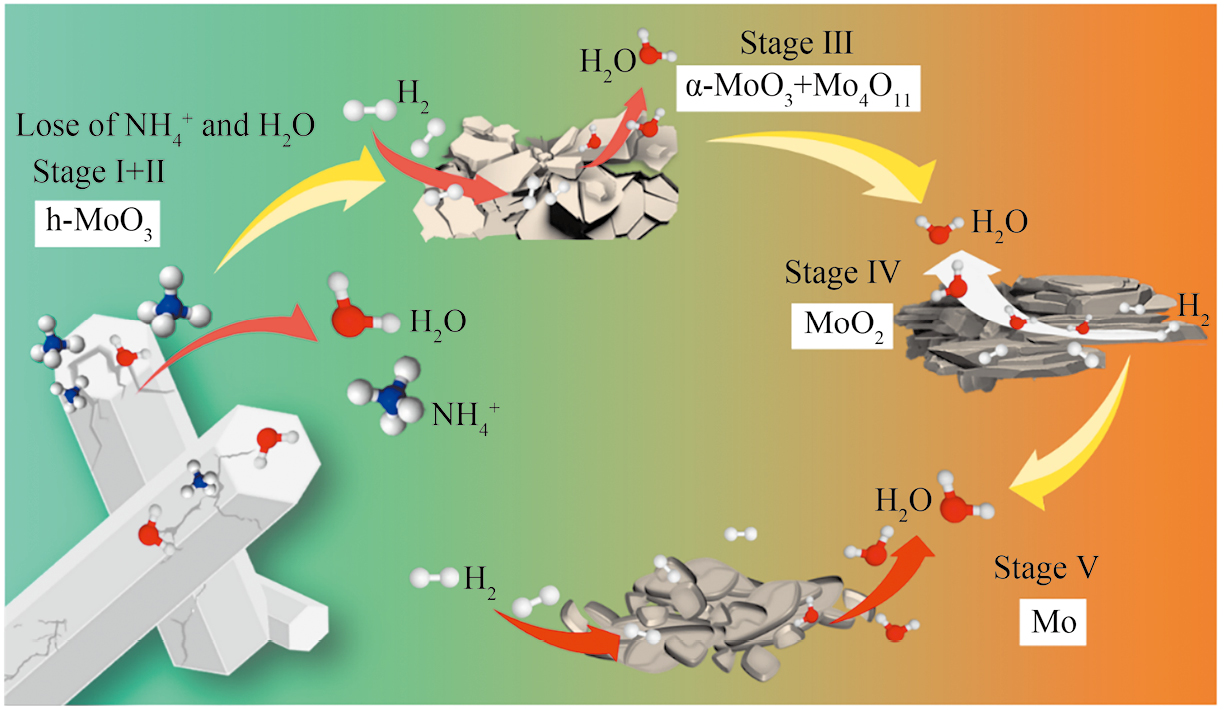
鉴于所用原料h-MoO3是由四水合七钼酸铵和浓硝酸经水热反应而成,吸附水和氨根离子的少量残留不可避免。因此,在温度低于573 K时主要发生吸附水和铵根离子的逸出。由于低温环境它们的逸出速率较慢,对产物形貌影响较小,故而在此温度范围内原料的初始六方柱状形貌能够得以基本维持。另外,热力学亚稳态六方相h-MoO3在高温环境下具有向热力学稳定态正交相α-MoO3和低价Mo4O11发生转变的驱势,这一趋势对热力学亚稳态单斜相β-MoO3同样适用[27]。进一步升高温度,还原反应开始进行,并且在该种情况下发现Mo4O11的衍射峰由弱变强,之后再次减弱直至消失,表明反应初始阶段Mo4O11会优先生成,之后随着温度的升高逐渐减少甚至消失。在MoO2的形成期间,水蒸气的产生无可避免,且随着温度的升高,释放速率加快;随后,生成的水蒸气能够与钼氧化物发生反应形成一种Mo-O-H化学气相传输相,紧接着该相又会被H2进一步还原以致生成的MoO2形态结构与初始六方柱状形态截然不同,这与化学气相传输机制十分吻合。水蒸气的存在可以对产物形态结构产生一定影响,这在Zhao和Jin[28]工作中也有过报道,作者利用水蒸气辅助形成的化学气相传输相对WS2-MoS2异质结构进行了可控合成,结果发现水蒸气释放速率的改变会使WS2在基底表面呈现不同的形貌(单层、多层和螺旋纳米片),这与本文MoO2的片状形貌相符。除此之外,正交相α-MoO3具有典型的层状晶体结构,该结构由两层Mo-O八面体组成并通过范德华力相互结合[29]。当H2与正交相α-MoO3接触之时,颗粒表面首先开始反应生成MoO2,表层生成的MoO2由于晶体结构的变化会产生一定的晶格应力,该应力在反应达到一定程度之后能够全部释放进而致使MoO2与里层MoO3发生剥离从而形成片状MoO2[30],这是本文MoO2呈现片状形貌的另一重要原因。随着温度的进一步提高,此时主要发生MoO2至Mo的还原反应,期间没有中间产物的生成。在该还原进程中,水蒸气同样也会生成,然而此时生成的水蒸气易被H2带离反应体系,以致化学气相传输相的生成受限,因此此阶段化学气相传输机制占比较小。另外,根据形貌结果可以发现,金属Mo与MoO2具有相似的片状形貌,产物结构由尺寸较大的一级微米结构转化为较小的二级微米结构,这与假晶转变机制[31–32]相符,因此可以认为此时假晶转变机制占据主导。根据以上分析,H2程序升温还原h-MoO3至Mo的反应机制示意图可以大致描述为图6。
1)随着升温速率的逐渐升高,H2程序升温还原h-MoO3至Mo的反应达到指定阶段所需起止温度和吸放热峰值温度和峰强均会增加;
2)当温度低于673 K时,原料主要发生吸附水和铵根离子的脱除反应;随着温度的逐渐升高,MoO3至MoO2的还原反应开始进行,期间伴随中间产物Mo4O11的生成;继续升高反应温度,MoO2至Mo的还原反应随之发生;整个程序升温还原过程可表述成:h-MoO3→α-MoO3+Mo4O11→MoO2→Mo;
3)在MoO3至MoO2的还原过程中,化学气相传输机制占据主导,产物形貌由起初的六方柱状逐渐转变成片状;然而,在MoO2至Mo的还原过程中,假晶转变机制占据主导,金属Mo基本维持与MoO2一致的片状形貌。
Kim B S,Kim E Y,Jeon H S,Lee H I,Lee J C. Study on the reduction of molybdenum dioxide by hydrogen[J].Mater. Trans.,2008,49(9):2147.
Saghafi M,Manesh S H,Ataie A,Khodadadi A A. Synthesis of nanocrystalline molybdenum by hydrogen reduction of mechanically activated MoO3[J].International Journal of Refractory Metals and Hard Materials,2012,30(1):128.
Wang L,Zhang G H,Wang J S,Chou K C. Study on hydrogen reduction of ultrafine MoO2 to produce ultrafine Mo[J].J. Phys. Chem. C,2016,120(7):4097.
Li H X,Wang L,Du F J. Controllable synthesis and formation mechanism of pure and Fe-doped h-MoO3 microrods under hydrothermal reaction conditions[J].CrystEngComm,2023,25(28):4089.
Yu J J,Wang L,Xue Z L. Preparation of Mo2C by the temperature-programmed reaction between h-MoO3 and CO[J].Ceramics International,2023,49(20):33135.
Wang L,Li H X,Xue Z L. Synthesis of h-MoO3 nanorods and h-/α-MoO3 composites and their photocatalytic performance[J].Transactions of Nonferrous Metals Society of China,2023,33(7):2155.
Wang L,Zhang G H,Chou K C. Mechanism and kinetic study of hydrogen reduction of ultra-fine spherical MoO3 to MoO2[J].International Journal of Refractory Metals and Hard Materials,2016,54:342.
Dang J,Zhang G H,Chou K C. A morphological study of the reduction of MoO2 by hydrogen[J].High Temp. Mater. Proc,2015,34(5):41.
Baghdasaryan A M,Niazyan O M,Khachatryan H L,Kharatyan S L. DTA/TGA study of molybdenum oxide reduction by Mg/Zn & Mg/C combined reducers at non-isothermal conditions[J].Int. Journal of Refractory Metals and Hard Materials,2015,51(4):315.
Majumdar S,Sharma I,Samajdar I. Kinetic studies on hydrogen reduction of MoO3 and morphological analysis of reduced Mo powder[J].Metall Mater Trans B,2008,39(2):431.
Sun G D,Zhang G H,Chou K C. Preparation of Mo nanoparticles through hydrogen reduction of commercial MoO2 with the assistance of molten salt[J].International Journal of Refractory Metals & Hard Materials,2019,78:68.
Li M C,Wang L,Xue Z L. Preparation of ultrafine Mo powder by the H2 reduction of MoO2:parameter optimization,reaction kinetic,and its reduction mechanism[J].International Journal of Refractory Metals and Hard Materials,2023,116:106358.
Wang L,Li M C,Zhang G H. Morphology evolution and quantitative analysis of β-MoO3 and α-MoO3[J].High Temperature Materials and Processes,2020,39(1):620.
Zhao Y Z,Jin S. Controllable water vapor assisted chemical vapor transport synthesis of WS2-MoS2 heterostructure[J].ACS Materials Lett.,2020,2(1):42.
Chen X H,Lei W,Liu D,Hao J,Cui Q L,Zou G T. Synthesis and characterization of hexagonal and truncated hexagonal shaped MoO3 nanoplates[J].The Journal of Physical Chemistry C,2009,113(52):21582.
Shao L,Fan F Q,Dai X Y,Fu H X,Li W Z. Pseudomorphic replacement in the transformation between metal-organic frameworks toward three-dimensional hierarchical nanostructures[J].Chem. Mater,2022,34(12):5356.
 顶部