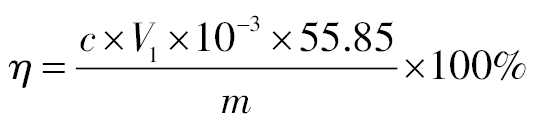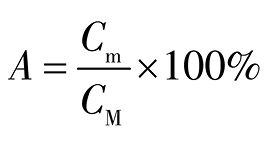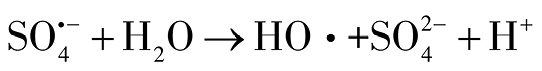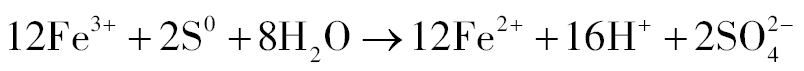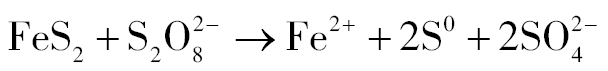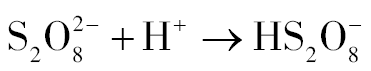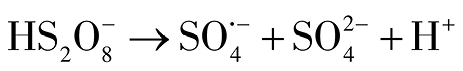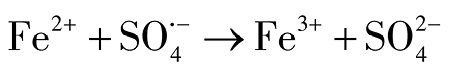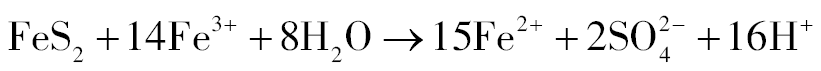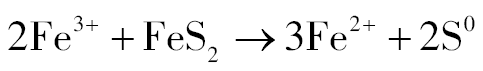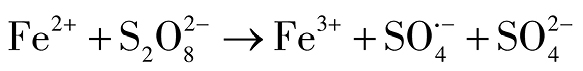目录图表
目前,氰化提金因工艺成熟、成本低廉、回收率高、对矿石适应性较强、可以就地产金等优点,仍在黄金提取工业中具有支配地位,但该技术产渣量大,中国每年将产生约1亿t氰化尾渣,其中包括7000万t低品位氰化堆浸尾渣[1],造成严重的环境污染隐患以及资源的严重浪费[2–4]。中国是铁资源匮乏的国家,高品位铁矿石几乎都依靠进口,而氰化尾渣中含有大量黄铁矿、黄铜矿等金属矿物,是宝贵的二次矿石资源。但这些金属矿物由于对金的包裹作用,使得其在氰化浸出过程中难以被释放出来,因此金精矿氰化尾渣、焙烧氰化尾渣等[5]具有较高的回收价值,对其进行无害化、减量化、资源化综合处理工艺研究对生态环境和金属资源的循环利用至关重要。目前氰化尾渣的处理方式主要有湿法(浮选法、微生物分解法等)、火法(氯化焙烧法、还原焙烧-烧渣浮选等)[6–8]。与其他技术相比,湿法反应条件温和可控、反应速度快、对原矿适应性强,不存在过烧或欠烧造成的二次堆浸问题[9]。
近些年来,过硫酸盐(PS)高级氧化技术因其较高的氧化还原电位、高活性和强氧化性特点而备受关注,且处理过程中对环境影响小,能有效减轻环境污染负担。PS的激活方法有热、紫外、过渡金属离子等[10–11],Han等[12]以热-超声联合活化PS去除高硫高铁金浸出渣中的氰化物,得到74.76%的去除率,但该活化方法较复杂且未关注其中铁矿物的回收利用。Chen等[13]利用黄铁矿活化过硫酸盐有效降解了硫代氨基甲酸乙酯(ETC),其降解率随黄铁矿投加量、PS浓度的增加和pH值的降低而增大。但在自然状态下,黄铁矿向溶液中释放Fe2+的速率缓慢,常温下采用氰化尾渣中金属离子自活化处理效率不高。在过硫酸盐的活化方法中,热活化是处理土壤和水的常用方法[14–15],Miao等[16]采用热活化PS去除废水中阿替洛尔(ATL),发现其降解具有很强的温度依赖性。在温度为60 ℃以下时活化效果不佳,但当温度上升至70 ℃时,PS的消耗速率加快,去除率得到明显上升。当活化温度较低时,羟基化是ATL转化的主要途径;温度过高时,ATL会降解为小分子中间体,最终矿化。Zrinyi和Pham[17]也认为温度的变化影响了PS的活化速率,控制了苯甲酸的分解产物和转化途径。因此可见,温度对过硫酸盐氧化过程中产物的生成及处理效果具有较大影响,在过硫酸盐处理氰化尾渣过程中研究温度的作用具有重要意义。
基于此,本文拟采用过硫酸盐处理氰化尾渣,探明不同温度下过硫酸盐对氰化尾渣的氧化作用机制,以期为后续金的提取提供有利条件,为氰化尾渣的高效环保处理技术的研究开发奠定基础。
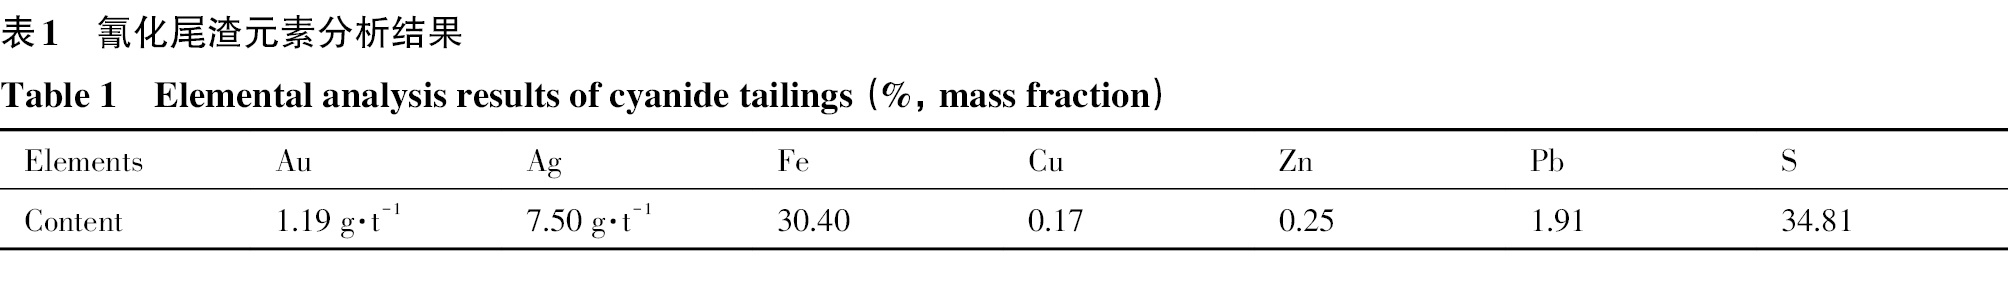
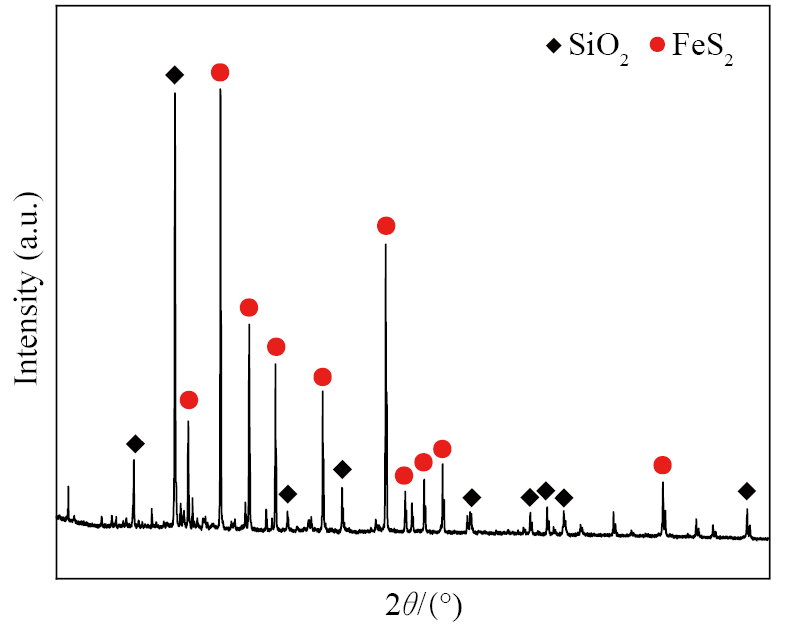
实验所用原料为陕西省某黄金冶炼厂金精矿经过氰化浸金、浮选铅、浮选铜后得到的氰化尾渣。将氰化尾渣破碎、筛分、研磨至+0.045~0.075 mm,70 ℃烘干,密封装袋保存。氰化尾渣元素分析结果如表1所示,X射线衍射(XRD)图谱如图1所示。可以看出氰化尾渣高硫高铁,主要矿物组成为FeS2与SiO2,Cu,Pb和Zn等重金属含量较低。
称取2 g氰化尾渣,23.81 g过硫酸钠于250 ml烧杯中配成矿浆,用封口膜密封,然后将反应瓶转移至已提前预热至设定温度的电热恒温水浴锅中,选择温度为常温,30,50,70及90 ℃,采用悬臂式电动搅拌器在300 r·min−1转速下搅拌浸出6 h。实验过程中定时取样,液固分离后测定浸出液中的铁含量,计算铁的浸出率。
溶液中总铁离子采用乙二胺四乙酸(EDTA)络合滴定法[18]测定,并将浸出率(η)作为氰化尾渣氧化浸出效果的评价指标:(1)式中,c为EDTA标准溶液的浓度,mol·L−1;V1为滴定Fe3+时EDTA溶液的体积,L;55.85为Fe的相对分子质量,g·mol−1;m为试样的质量,g。
浸出过程氧化离子对浸出率的贡献值(A)的计算公式为:(2)式中,A为氧化作用离子对浸出的贡献值,%;Cm为某种特定起氧化作用离子(如和HO·等)所释放Fe离子浓度,mg·L−1;CM为浸出到溶液中的总Fe离子浓度,mg·L−1。
采用日本理学公司Rigaku Smartlab型XRD以及Gemini SEM 300扫描电子显微镜(SEM)对氰化尾渣进行分析表征。
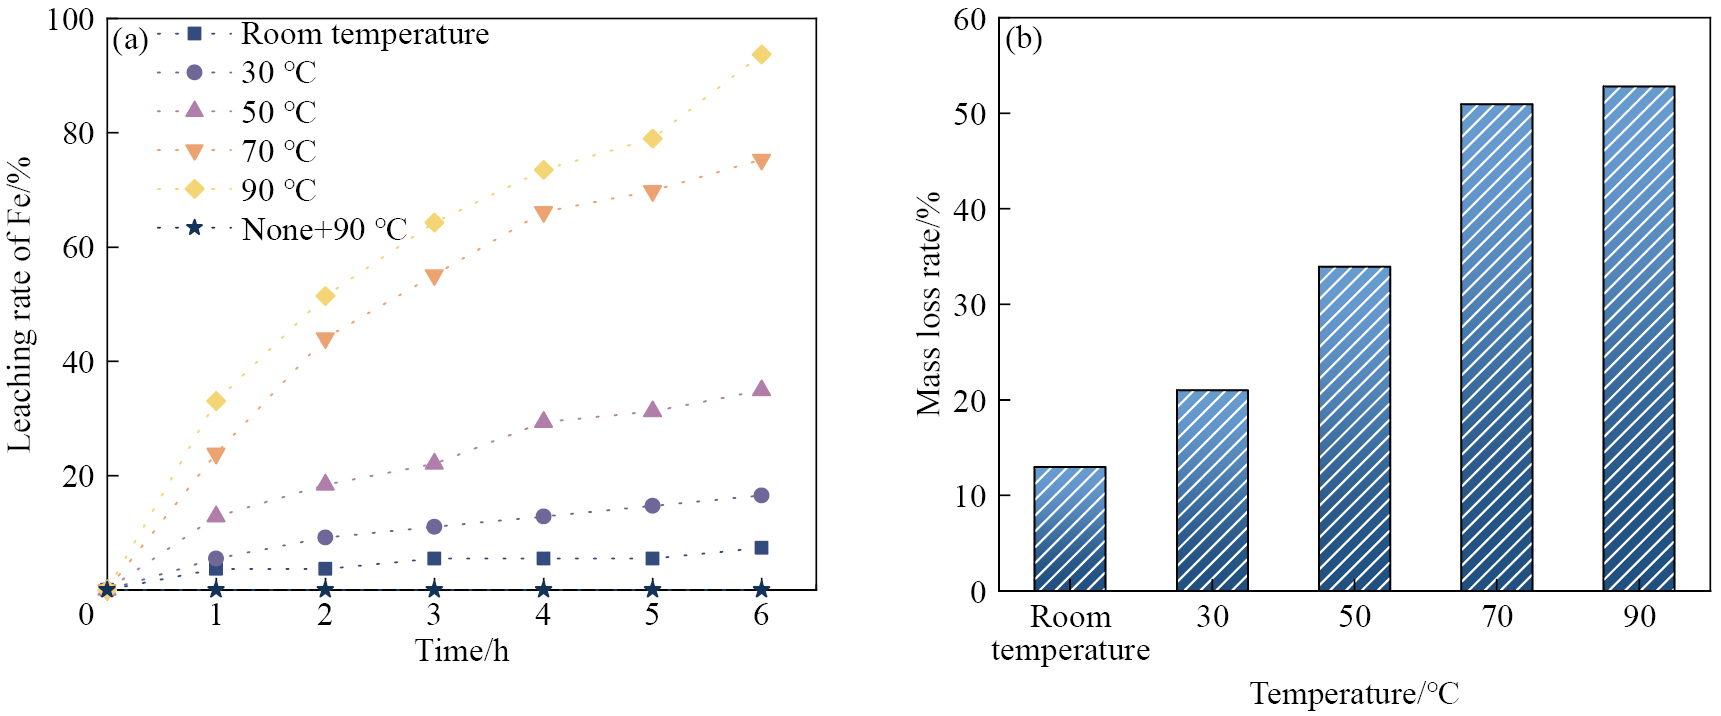
温度对氰化尾渣中Fe浸出率的影响及氰化尾渣的质量损失率如图2所示。可以看出,温度对氰化尾渣浸出影响较大。自然条件下,在周围O2和H2O作用下黄铁矿会被氧化释放Fe2+,但无过硫酸盐时升温至90 ℃反应6 h并未出现氰化尾渣中铁的溶出,说明单纯温度的升高并不会增快这一反应的进行,仍需添加外在氧化剂来促进黄铁矿的氧化。过硫酸钠存在条件下,常温时氰化尾渣中的Fe浸出率非常低,反应6 h仅有7.30%。随着温度的升高,Fe浸出率逐渐增大,在90 ℃时达到最大值,为93.69%,较常温时提升了近11倍。氰化尾渣质量损失率与Fe浸出率变化规律一致,在90 ℃时达到最大值为52.8%,说明尾渣中80%以上的黄铁矿发生了氧化还原反应。
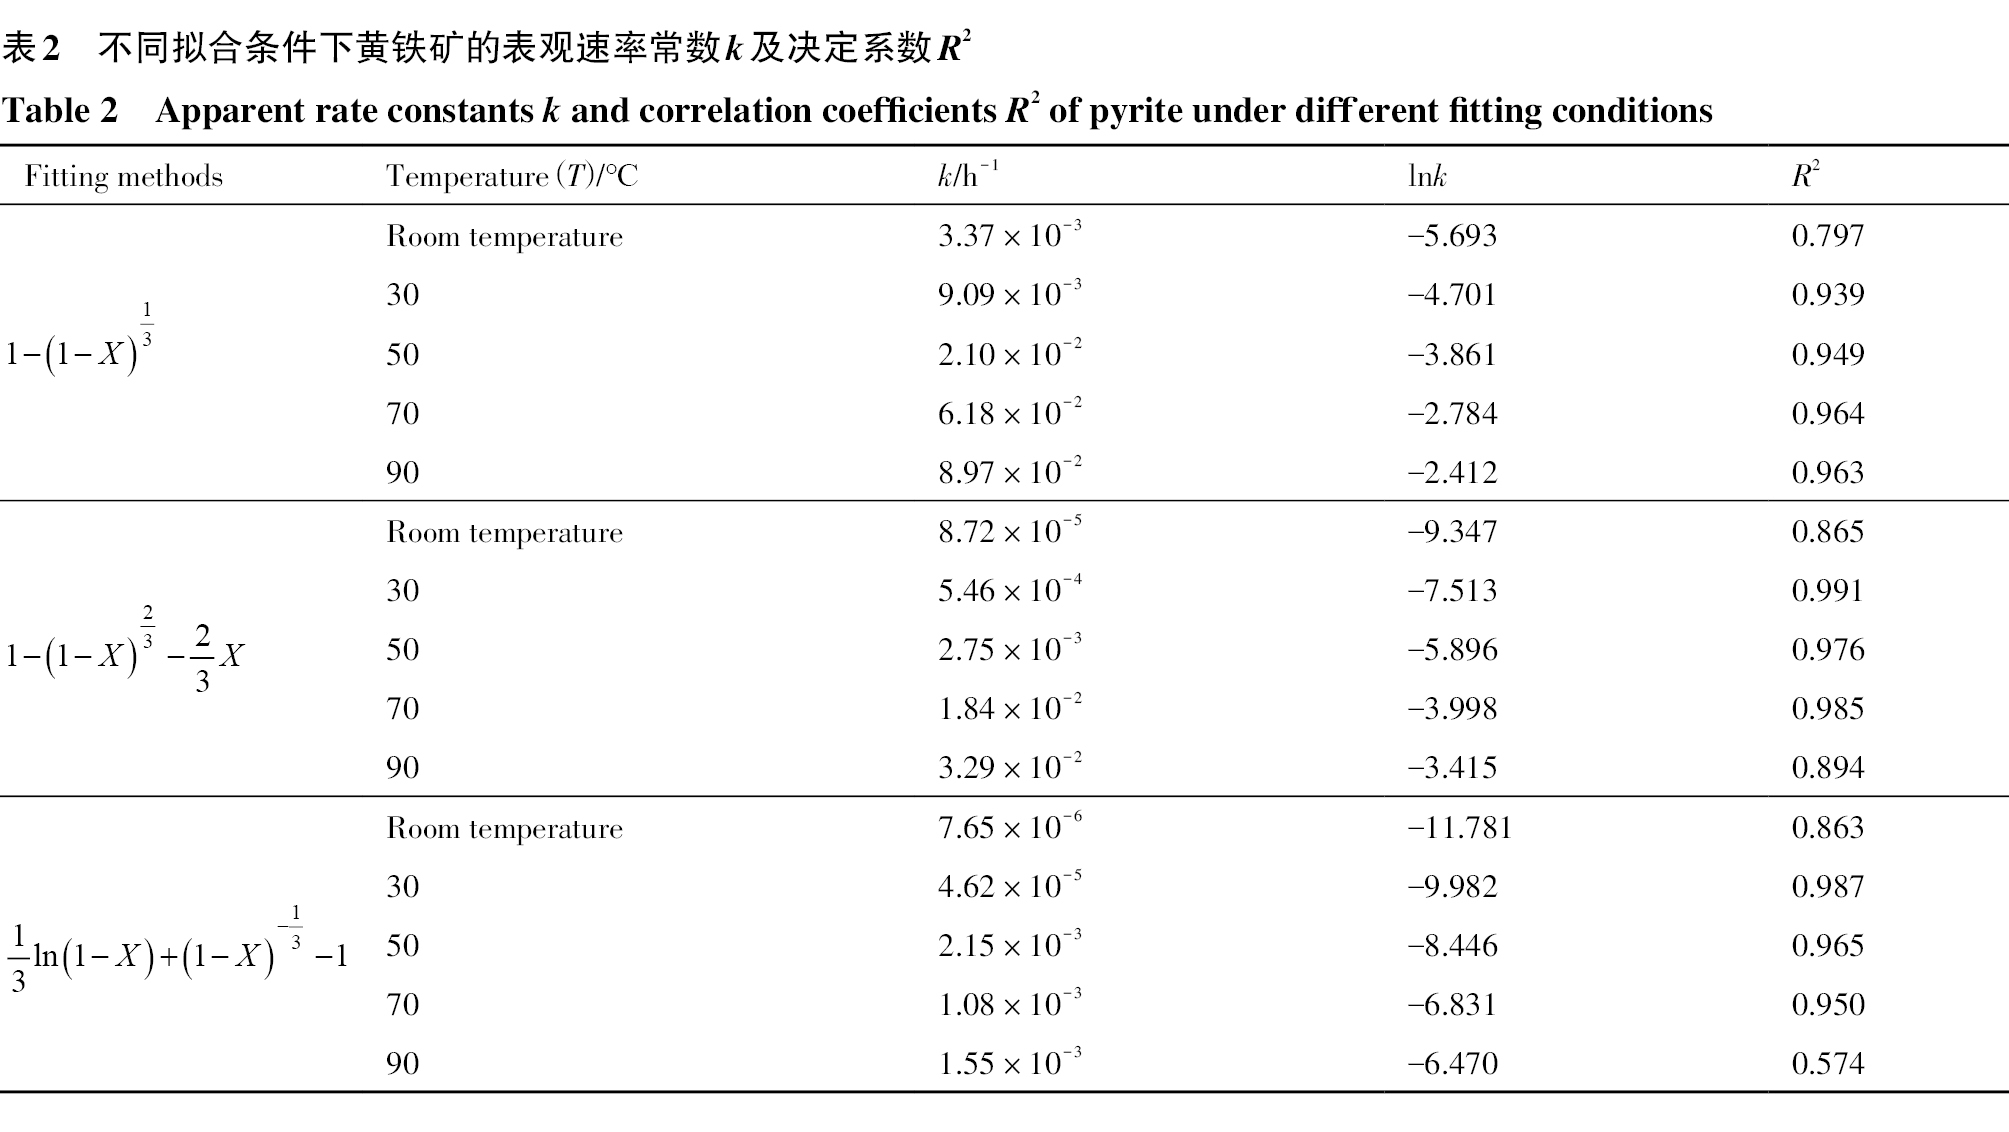
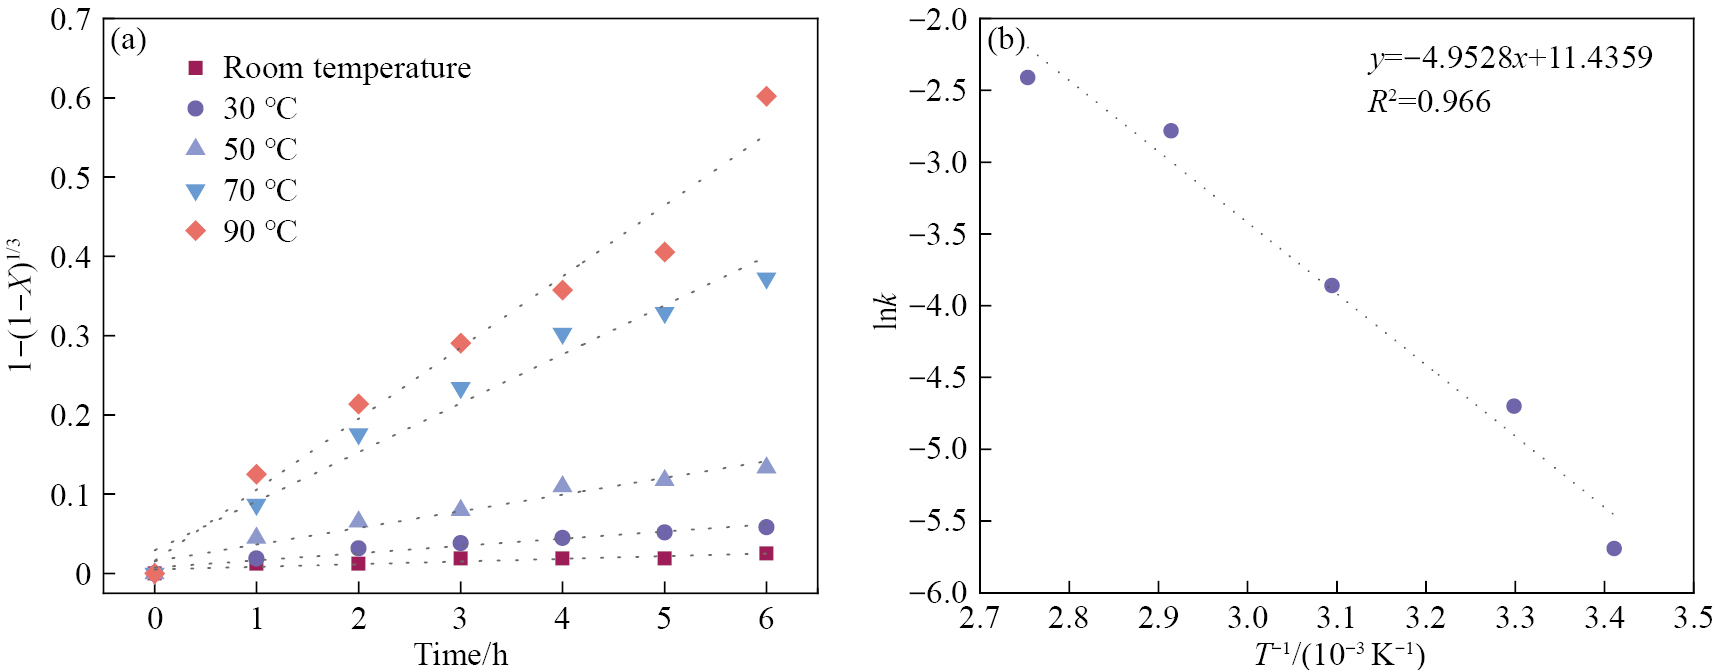
氰化尾渣在过硫酸盐体系中的溶解是一个非均相的不可逆过程,浸出动力学符合收缩核模型,分别采用扩散控制模型,化学反应控制模型及混合控制模型对不同温度下氰化尾渣的过硫酸盐浸出实验数据进行线性拟合(R2为决定系数),结果如表2和图3所示。可以看出,经化学反应控制模型拟合的曲线具有良好的线性关系,温度越高,Fe的浸出速率越快,90 ℃时反应速率常数k为8.97×10⁻² h−1,比常温时的3.37×10⁻³ h−1增大了近26倍。由图3(b)的结果根据阿伦尼乌斯方程计算可得,氰化尾渣浸出过程表观活化能为41.177 kJ·mol−1,化学反应为主要控制步骤。
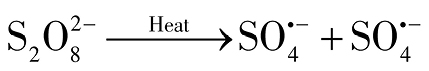
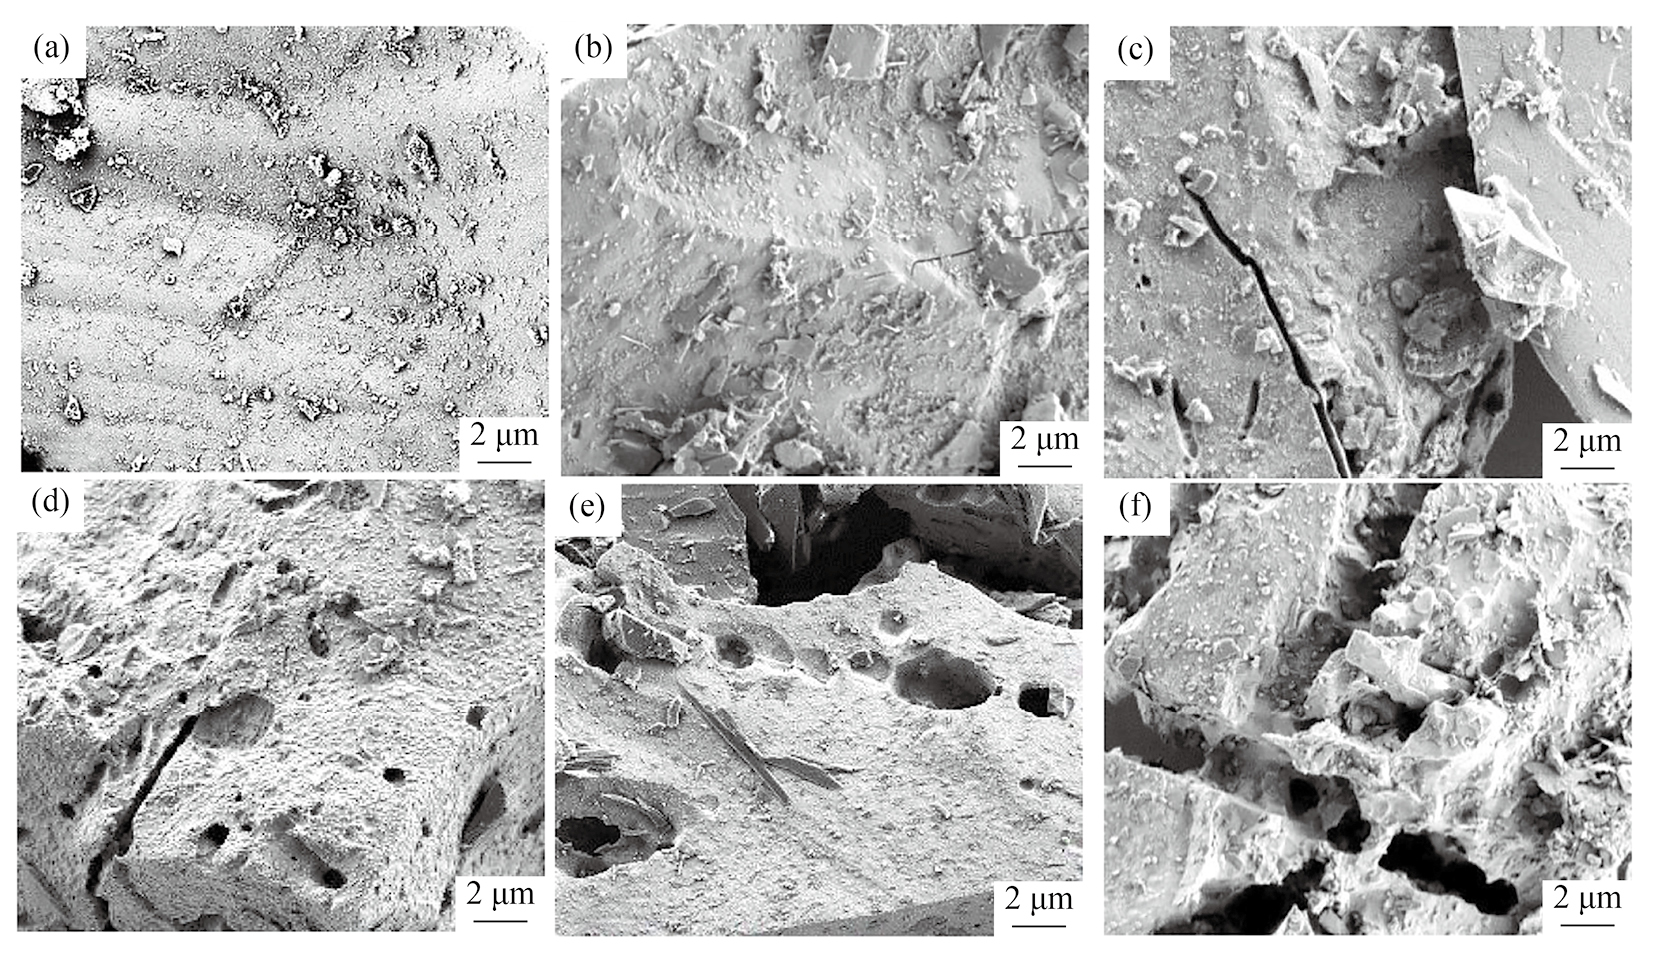
浸出前以及不同反应温度下浸出后氰化尾渣的SEM表征分析结果如图4所示。可以看出,原始氰化尾渣中黄铁矿的表面较为光滑,存在一些碎屑(图4(a)),随着反应温度的升高,其表面样貌发生显著变化,氧化程度明显加深。在30 ℃以下时黄铁矿氧化程度较浅,仅可看到少量开裂现象,50 ℃时凹坑和腐蚀开裂现象增多,特别是在边缘和角落处,温度继续升高,氧化程度加剧,诸多孔洞相连形成沟壑。这可能是因为温度较低时,自由基生成量较少,而S2O82−对黄铁矿氧化效果较差。随着温度的不断升高,大量自由基产生(式(3,4)),反应速率加快,同时黄铁矿表面的裂缝和空洞的形成使其自身缺陷增多,Fe浸出率得到显著提高。90 ℃浸出渣中金品位由原来的1.19 g·t−1增加到了2.88 g·t−1。黄铁矿腐蚀现象的加重,促进其包裹金、银的裸露,增大后续浸出剂与其接触面积,有助于金银的回收处理。(3)(4)
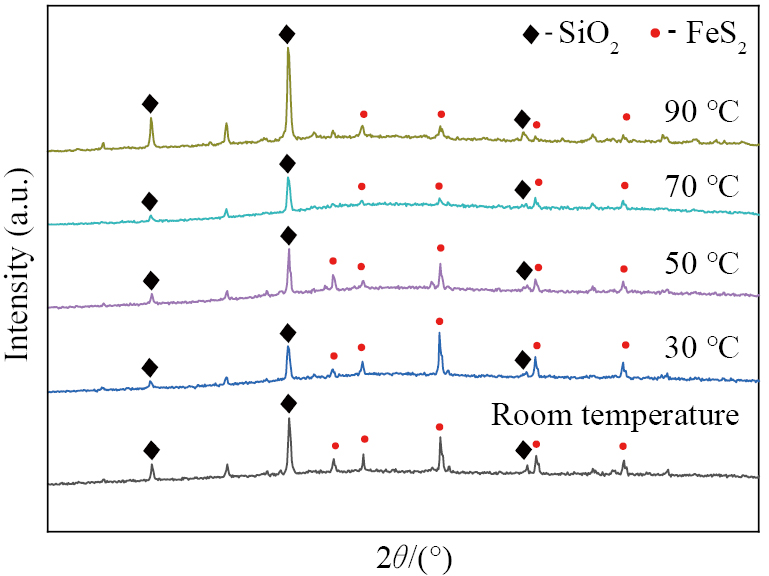
不同温度下氰化尾渣浸出渣的XRD分析结果如图5所示。可以看出,浸出前后氰化尾渣中FeS2和SiO2仍为主要矿物,随着温度的逐渐升高,FeS2的衍射峰逐渐减弱,并没有其他铁矿物的衍射峰出现,这说明浸出过程主要进行的是FeS2的溶解反应,并不是简单的氧化脱硫反应。浸出液中几乎没有Fe2+的存在,但在温度90 ℃和浸出时间6 h的条件下采用Fe2(SO4)3对氰化尾渣进行浸出实验,溶液中铁离子均以Fe2+形式存在,说明过硫酸钠浸出体系中氧化剂含量较高,Fe2+不能存在。此外,在XRD图谱中并没有检测到S0,与Tang等[19]的发现有所出入,推测原因可能是过硫酸钠等氧化剂含量较高及Fe3+的存在使其被进一步氧化(式(5))以SO42−或者HSO4−的形式进入到溶液中,以至于最大相对含量小于0.4%,低于XRD的检测限值。这一结果说明,在PS氧化系统中,温度对氰化尾渣最终产物没有影响,过程中仅有FeS2的物相改变,结合其90 ℃时52.8%的质量损失率,FeS2最终被氧化为Fe2(SO4)3等可溶性盐。
采用甲醇(MeOH)与叔丁醇(TBA)作为自由基清除剂[20–21]进行淬灭实验,结果如图6所示。可以看出,在分别添加MeOH和TBA的情况下,随着温度的升高,Fe的浸出率逐渐降低,90 ℃时由93.69%分别下降为1.84%和5.5%,自由基氧化所占比重逐渐增大,说明SO4·−和HO·均参与了氧化过程,但TBA相对MeOH存在时降低幅度较小。这一结果表明,常温下淬灭剂的存在基本没有改变氰化尾渣的浸出率,S2O82−的直接氧化起主要作用(式(6)),没有自由基的产生。随着温度升高,自由基开始产生,并成为主要的氧化离子,其中HO·自由基所占比重持续增加,如图6(b)所示。90 ℃时,HO·成为主要氧化自由基,贡献值高达94.13%,S2O82−对浸出率的贡献值仅为1.96%。结合图2不同温度下的浸出结果可知,产生这一现象的原因可以归结于以下几点:首先,在常温状态下,几乎没有自由基产生,主要是PS的直接氧化作用,但其本身的氧化电位较低,处理效果较差,浸出率仅为7.3%,故需要对其进行活化以产生氧化性更强的自由基。随着反应体系温度的升高,过硫酸盐吸收外部能量诱导O–O键的均分解[22],从而产生更多的SO4·−。此外,热活化下的PS会快速分解而产生大量H+(式(4)),导致溶液pH降低,此时PS可能会通过式(7,8)的方式进行活化,加速过硫酸钠的分解[23],进一步推动黄铁矿的氧化。然而,热活化的温度不易超过90 ℃,温度过高会影响PS的寿命,这是因为尽管短时间浸出率会迅速提高,但产生的大量自由基会发生自淬灭反应或被Fe2+消耗[24–25](式(9)),从而导致浸出率效果变差。(5)(6)(7)(8)(9)
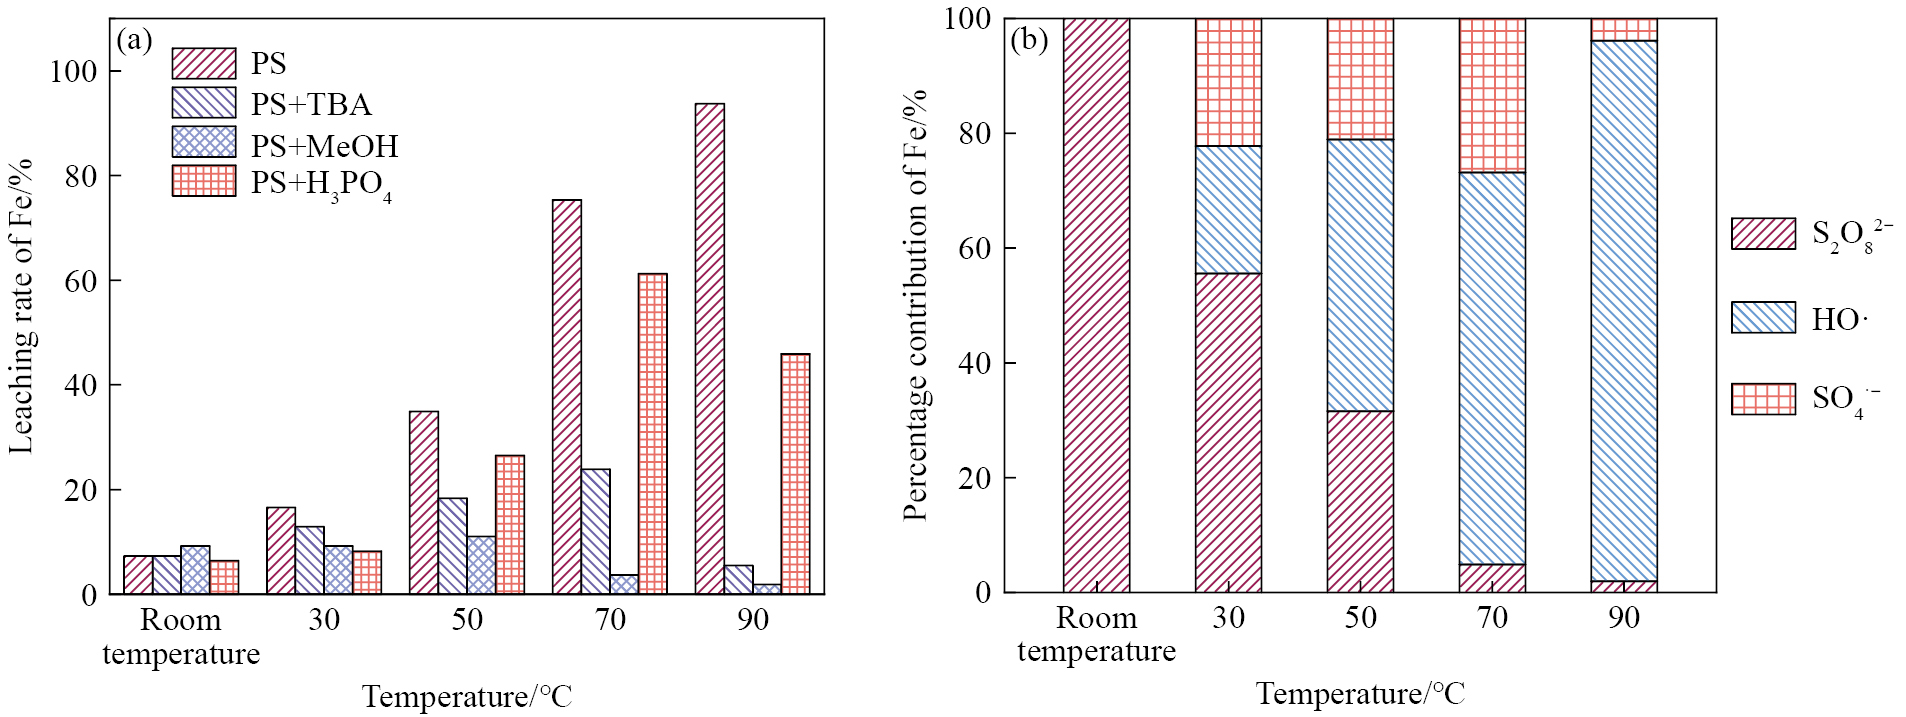
自然条件下,Fe3+存在时黄铁矿(式(10~12))的氧化速率比仅有O2存在下高出几倍[26–27]。而在过硫酸钠浸出氰化尾渣过程中,随着温度的升高,溶液中Fe3+的含量也在逐渐增大,因此有必要对Fe3+在浸出液中的行为进行研究。实验采用H3PO4对溶液中的Fe3+进行掩蔽[28],结果如图6(a)所示。可以看出,与PS单独存在相比在H3PO4存在条件下,Fe浸出率随着温度的升高被抑制程度逐渐增大,说明Fe3+在氧化过程所起作用逐渐增大。结合自由基淬灭实验结果,在温度较低时,溶液中Fe2+/Fe3+含量较低,且在黑暗条件下Fe3+无法被还原为Fe2+,Fe2+激活PS后转变为Fe3+将不再具有活化作用[25,29],贡献值较小。随着温度的升高,SO4·−和HO·的氧化作用开始发挥主导地位,溶液中Fe3+含量大幅度上升,有利于黄铁矿S–S键的断裂,同时实现Fe2+再生,即高温下铁离子间的这种循环转换被加强,强化了过硫酸钠的氧化作用,进而促进了Fe的浸出。(10)(11)(12)
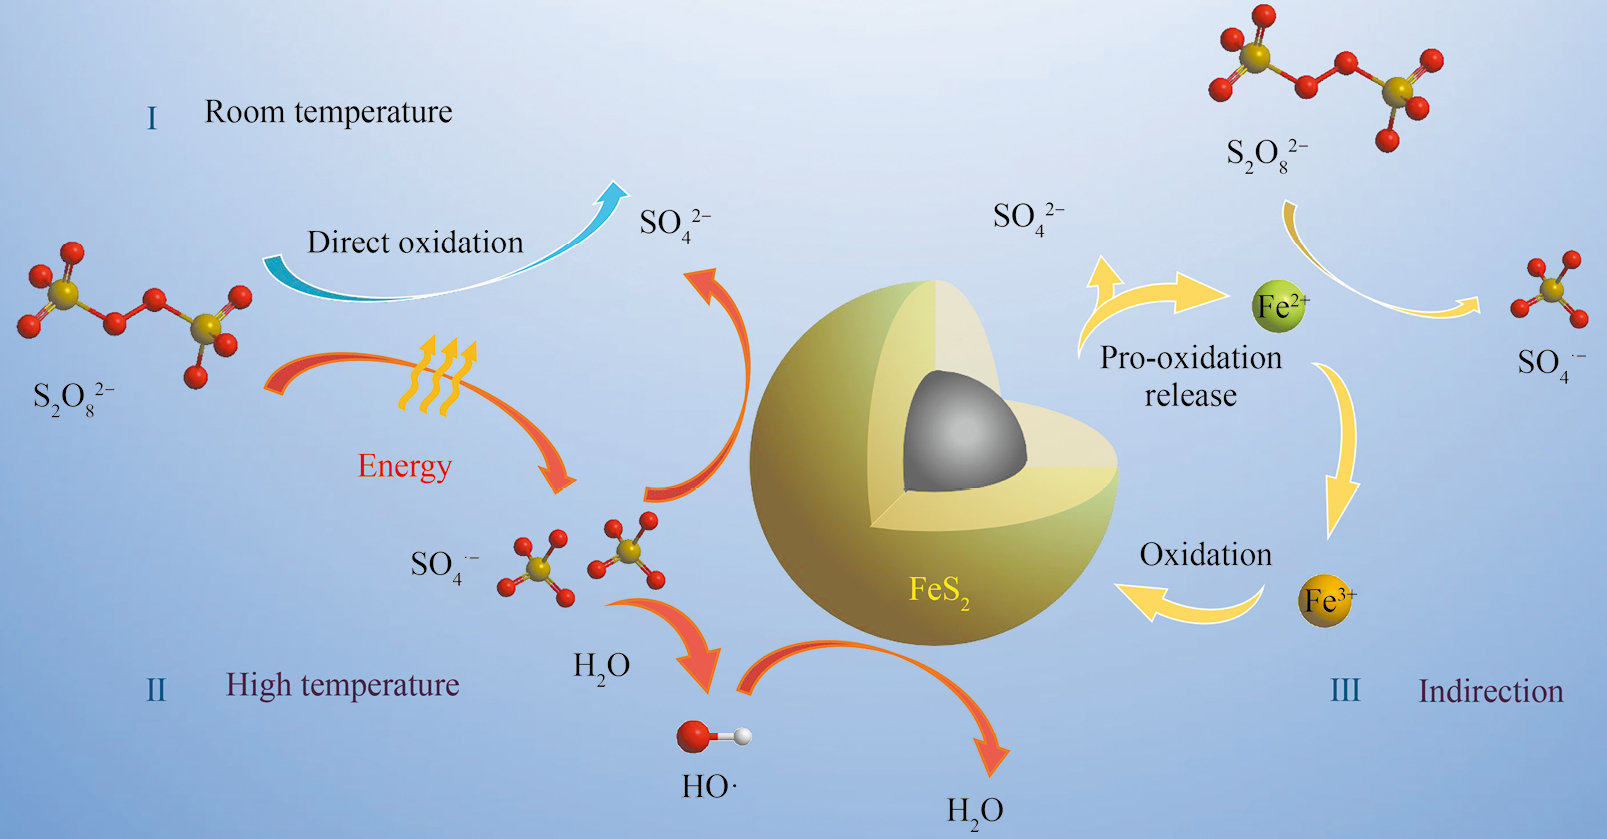
依据前文实验结果,总结过硫酸盐氧化氰化尾渣机制示意图如图7所示。常温下,过硫酸盐的氧化过程为S2O82− 的直接氧化(过程Ⅰ),但PS本身的氧化电位较低,黄铁矿不能被有效氧化。随着反应体系温度的升高,S2O82− 获得足够的能量均分解,产生大量的SO4− 自由基,并在较高温度下HO·成为主要的氧化离子(过程Ⅱ),同时带来的pH大幅下降有利于自由基通过HSO4−分解途径产生。SO4·− 和HO·自由基对黄铁矿的氧化机制相似,均优先与S原子反应,但由于S原子的配位数限制,此时临近的Fe原子相较之与自由基具有更强的亲和力,Fe原子的优先氧化将进一步促进S原子的深度氧化,这可能是FeS2在氧化过程物相保持不变的根本原因[30]。高温下Fe3+的大量产生有利于S–S键的破坏,同时实现Fe2+/Fe3+间的循环转换[31],使其在氧化过程中贡献值增大(过程Ⅲ)。但在整个氧化过程中仍以能量转移的活化方式为主,Fe2+为电子供体的电子转移活化方式为辅。这说明温度对PS处理氰化尾渣的影响主要体现在对反应速率常数及自由基生成反应中吉布斯自由能的改变上[32],进而影响反应体系的pH及氧化物质组成。
1)过硫酸钠作为一种强氧化剂,在处理氰化尾渣时表现出良好的氧化浸出效果,而通过热活化可明显增强过硫酸钠的氧化能力。随着温度升高,氰化尾渣的Fe浸出率不断提高,90 ℃,反应6 h时达到最大值93.69%,质量损失率为52.8%。反应速率常数k从常温的3.37×10⁻³ h−1变为8.97×10⁻² h−1,增大了近26倍。
2)过硫酸盐处理氰化尾渣的过程中,常温状态下为S2O82−的直接氧化,随着温度的升高,SO4·−和HO·开始产生,以HO·为主要氧化自由基的间接氧化起主导作用,在90 ℃时贡献值可达94.13%。同时,浸出液中Fe3+作为氧化剂继续氧化FeS2,促进反应过程的进行,并且其所占比重随温度升高逐渐增大。
3)随着温度升高,氰化尾渣浸出残渣表面凹陷和腐蚀开裂现象加深,FeS2含量逐渐降低,金含量由1.19 g·t−1富集到2.88 g·t−1,为后续进行金的回收创造有利条件。
Donato D B,Nichols O,Possingham H,Moore M,Ricci P F ,Noller B N. A critical review of the effects of gold cyanide-bearing tailings solutions on wildlife[J].Environment International,2007,33(7):974.
Li H Y,Ma A Y,Srinivasakannan C,Zhang L B,Li S W ,Yin S H. Investigation on the recovery of gold and silver from cyanide tailings using chlorination roasting process[J].Journal of Alloys and Compounds,2018,763:241.
Lv C C,Ding J,Qian P,Li Q C,Ye S F ,Chen Y F. Comprehensive recovery of metals from cyanidation tailing[J].Minerals Engineering,2015,70:141.
Zhao D,Liao X Y,Yan X L,Huling S G,Chai T,Tao H. Effect and mechanism of persulfate activated by different methods for PAHs removal in soil[J].Journal of Hazardous Materials,2013,254-255:228.
Zheng X X,Niu X J,Zhang D Q,Lv M Y,Ye X Y,Ma J L,Lin Z,Fu M L. Metal-based catalysts for persulfate and peroxymonosulfate activation in heterogeneous ways:a review[J].Chemical Engineering Journal,2021,429:132323.
Han W W,Yang H Y,Tong L L. Removal of cyanide in gold cyanide residues through persulfate-advanced oxidation process[J].Minerals,2023,13(5):613.
Chen S H,Xiong P,Zhan W,Xiong L. Degradation of ethylthionocarbamate by pyrite-activated persulfate[J]. Minerals Engineering,2018,122:38.
Liao L,Song Y H,Zhang P P,Li Y F,Bao J ,Zhou J M. Treatment of actual cyanide gold extraction wastewater by persulfate oxidation and its reaction mechanism[J].Research on Chemical Intermediates,2023,49:3705.
Héctor I L,Brian L B,Luis B B,Efraím A S G,Ricardo A T P,Fiderman M M,Samir F C A. Degradation of hexacyanoferrate (Ⅲ)ion by the coupling of the ultraviolet light and the activation of persulfate at basic pH[J].Journal of Environmental Chemical Engineering,2021,9:106233.
Miao D,Peng J B,Zhou X H,Qian L,Wang M J,Zhai L,Gao S X. Oxidative degradation of atenolol by heat-activated persulfate:kinetics,degradation pathways and distribution of transformation intermediates[J].Chemosphere,2018,207:174.
Zrinyi N,Pham A L T. Oxidation of benzoic acid by heat-activated persulfate:effect of temperature on transformation pathway and product distribution[J]. Water Research,2017,120:43.
Tang Y,Li G H,Yang Y,Ma J,Zhi Y X,Yao Y Y,Zheng L L,Tuo B Y. Oxidation of gold-bearing pyrite by ammonium persulfate[J].Journal of Sustainable Metallurgy,2021,7:1280.
Neta P,Huie R E,Ross A B. Rate constants for reactions of inorganic radicals in aqueous solution[J].Journal of Physical and Chemical Reference Data,1988,17(3):1027.
Nasseri S,Mahvi A H,Seyedsalehi M,Yaghmaeian K,Nabizadeh R,Alimohammadi M ,Safari G H. Degradation kinetics of tetracycline in aqueous solutions using peroxydisulfate activated by ultrasound irradiation:effect of radical scavenger and water matrix[J].Journal of Molecular Liquids,2017,241:704.
Peng W Y,Dong Y X,Fu Y,Wang L L,Li Q C,Liu Y J,Fan Q Y,Wang Z H. Non-radical reactions in persulfate-based homogeneous degradation processes:a review[J]. Chemical Engineering Journal,2020,421:127818.
Kim C,Ahn J Y,Kim T Y,Shin W S,Hwang I. Activation of persulfate by nanosized zero-valent iron (NZVI):mechanisms and transformation products of NZVI[J].Environmental Science & Technology,2018,52(6):3625.
Liu Z B,Ren X,Duan X Y,Sarmah A K ,Zhao X S. Remediation of environmentally persistent organic pollutants (POPs)by persulfates oxidation system (PS):a review[J].Science of the Total Environment,2022,863:160818.
Tu Z H,Guo C L,Zhang T,Lu G N,Wan J J,Liao C J,Dang Z. Investigation of intermediate sulfur species during pyrite oxidation in the presence and absence of acidithiobacillus ferrooxidans[J].Hydrometallurgy,2017,167:58.
Dong H Y,Qiang Z M,Hu J,Sans C. Accelerated degradation of iopamidol in iron activated persulfate systems:roles of complexing agents[J].Chemical Engineering Journal,2017,316:288.
Lin K Y A,Lin J Y,Jochems A P. Oxidation of amaranth dye by persulfate and peroxymonosulfate activated by ferrocene[J].Journal of Chemical Technology and Biotechnology,2016,92(1):163.
Zhang T,Wang Y Q,Hu Y N,Wang Z,Chen J H,Niu X P,Li Y Q,Gong X Z. HO selective cleavage FeS bond for FeS2 electrolysis in alkaline solution[J]. Electrochimica Acta,2019,306:327.
He P,Zhu J Y,Chen Y Z,Chen F,Zhu J L,Liu M F,Zhang K,Gan M. Pyrite-activated persulfate for simultaneous 2,4-DCP oxidation and Cr(Ⅵ)reduction[J]. Chemical Engineering Journal,2020,406:126758.
 顶部