目录图表
近年来,能源日趋紧张,环境污染也不断加剧,世界正面临着一系列的能源与环境问题。为实现经济和社会的可持续发展,能源节约、新能源开发和环境治理越发重要和迫切。2020年,中国提出2030年前实现“碳达峰”、2060年前实现“碳中和”的战略目标。在“双碳”背景下,“碳中和”相关的关键材料、关键技术的研究备受国内外广泛关注,节能和减污已成为能源与环境领域的研究热点[1]。
在化工冶金领域,电解、电镀、电积和化成等都是消耗大量电能的工艺单元,因此电解节能是该领域关注的重点[2]。在环境领域,环境污染物尤其是持久性有机污染物,是电催化降解研究的重点。作为清洁处理方法,电化学法具有广泛的应用前景。电极是电化学反应器的心脏,决定着电化学反应的速率、转化率和电能消耗。因催化活性高、化学稳定好,金属氧化物电极备受国内外关注[3]。由于钛材具有密度低、强度高和可反复利用等特点,所以金属氧化物电极一般选用钛材为基体。换而言之,典型的金属氧化物电极即钛基金属氧化物电极。该电极是在钛基体表面涂覆或沉积金属氧化物涂层而制得的不溶性电极。典型的电极包括氧化钌电极、氧化铱电极、氧化铅电极和氧化锡电极等。近10年,在新材料的引领下,在材料表面技术和纳米技术的推动下,金属氧化物电极的理论研究持续深入,改性研究也取得突破性进展。为此,本文简要阐述钛基金属氧化物电极电解失效机制,综述氧化物电极耐久性的改进研究进展,分析金属氧化物电极在特殊电解场景下耐用性的改进策略,并展望钛基金属氧化物电极未来的发展方向。
电极表面催化涂层中的活性氧化物一般是n型半导体氧化物,且涂层大多为金红石型结构,因此它们的电解时效过程和失效形式大体相同。
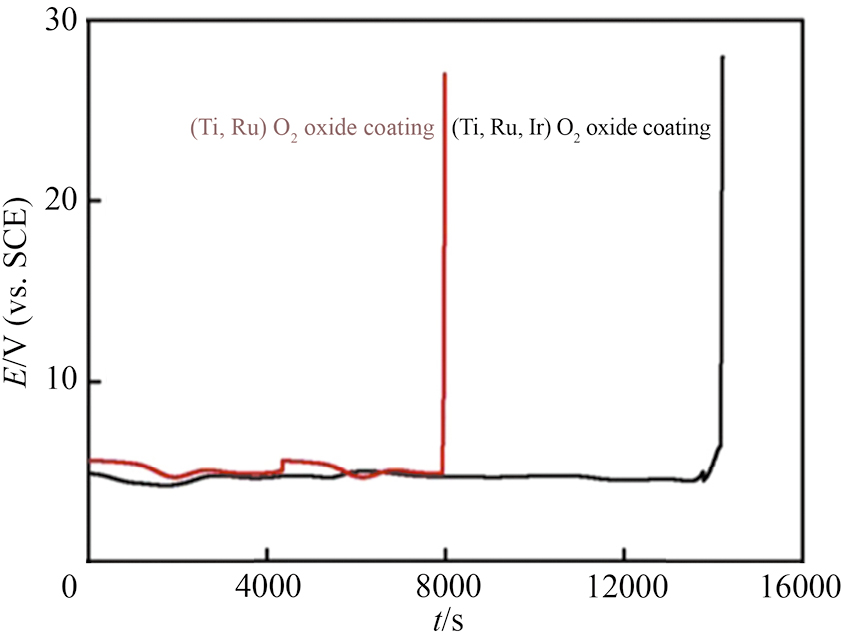
钌钛氧化物电极与钌钛铱氧化物电极在0.5 mol·L−1 NaCl溶液中1.2 A电流下电解时效过程如图1所示(t为施加电流时间,E为电极的电位)[4]。可知,金属氧化物电极的电解时效过程大致可分为3个过程,即活化、稳定和失效过程。从电极电位的变化来分析,与起始电位相比,活化区的电位稍微下降,稳定区的电位基本不变,而失效区的电位迅速升高直至电解结束。从失效形式来看,在活化区和稳定区,氧化物涂层的损失以活性氧化物溶解为主,在失效区涂层的损失以机械脱落为主。
由于氧化钌电极涂层为有限固溶的缺氧型固溶体(RuO2–x),而氧化铱电极涂层具有过氧型涂层结构(IrO2+δ),所以它们在水溶液中的电解失效机制有所不同。
典型氧化钌电极为钌钛氧化物电极(Ti/RuO2-TiO2电极),其催化涂层为扭变的金红石型有限固溶体。随着水溶液电解的进行,耐腐蚀性差的涂层部分先被溶蚀,涂层晶体变碎,晶体间缝隙变大变深。氧化物涂层裂缝深处的Cl−浓度逐渐降低,而OH−放电析氧反应占据优势。涂层裂缝深处的H+浓度逐渐升高,从而加速Ru失效过程,化学反应式为:[empty formula](1)
随涂层不断溶蚀,裂缝也逐渐向钛基体方向扩展。析出的活性氧一部分从溶液中逸出,另一部分向涂层内部扩散和渗透。一方面,活性氧破坏氧涂层缺陷固溶体结构,O2−在晶格中电迁移加快;另一方面,氧扩散到催化涂层与钛基体的界面,逐渐生成n型TiO2钝化膜。在催化涂层中活性氧化钌的溶蚀和氧进入氧化物晶格的共同作用下,催化涂层类型由n型变成p型。在钛基体与催化涂层的界面,形成n-p结的反向电阻,最终使涂层失去导电特性,钛基氧化钌电极即表现为失效[5]。
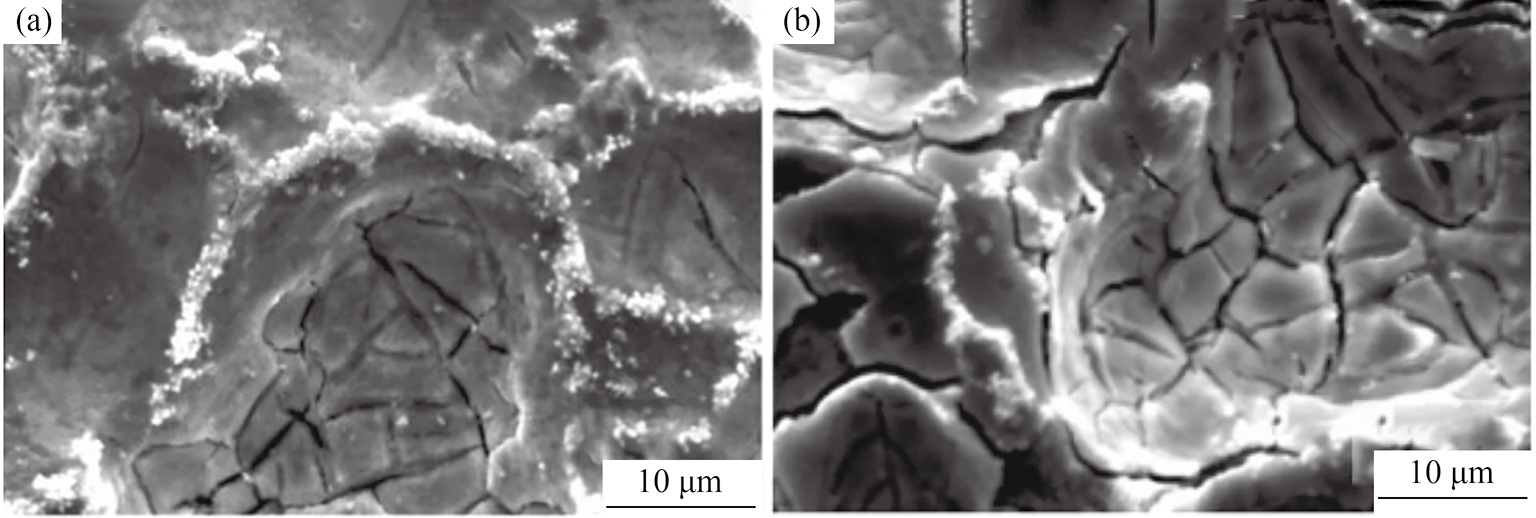
典型氧化铱电极为铱钽氧化物电极(Ti/IrO2-Ta2O5电极),其催化涂层是由结晶态IrO2和非晶态Ta2O5组成。图2为Ti/IrO2-Ta2O5电极强化寿命测试前后的表面形貌图像[6]。可知,氧化铱涂层电极经强化电解后,电极表面涂层的裂缝变宽变深,涂层的完整性不断遭到破坏。电极表面的涂层也逐渐剥离,钛基体暴露在水溶液中的面积逐渐增大,导致钛的钝化速率加快。
氧化铱电极的失效形式大致包括钛基体钝化、涂层损耗、涂层脱落和机械损坏等4种形式[7]。如具体到溶液体系、电流强度和槽面操作时,可能是某种形式占主导,也可能是几种形式,但大多情况下电极表现为多种失效形式。钛基体钝化形式的失效一般在高电流密度下电解时发生。涂层损耗形式失效大多是出现在中等、低电流密度电解时。涂层脱落则是钛基体的化学溶蚀、内部析出气体的冲击和反向电流的冲击的结果。
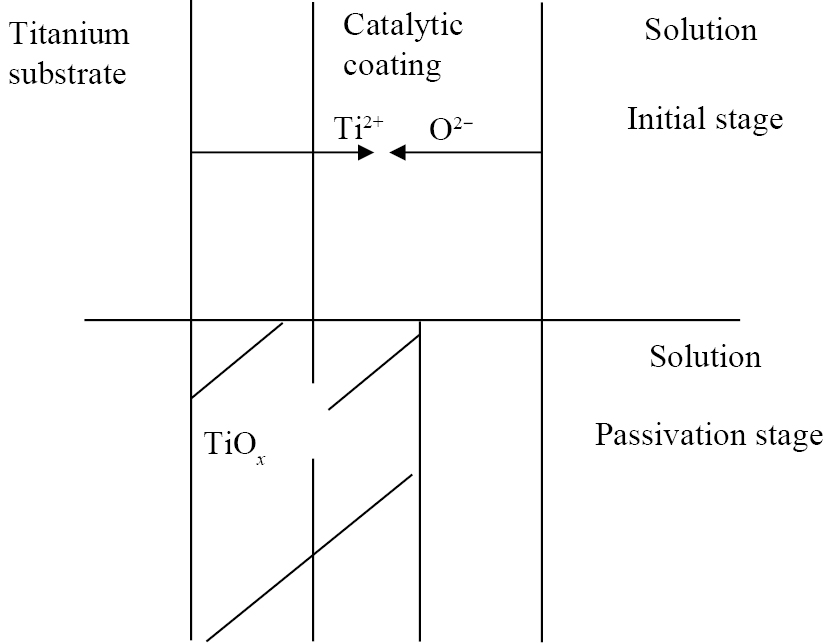
尽管氧化铱电极失效形式多样,但失效大体由钛基体钝化和活性成分氧化铱的损失引起。当钛基体发生阳极氧化时,在表面形成具有n型半导体特性的TiOx(半导体禁带宽度Eg=3.2 eV),钛基表面的钝化膜的生长模型如图3所示[8]。涂层界面状态因氧化铱的溶解和涂层结构的破坏而发生改变,电极的导电性和涂层的催化活性降低,直至氧化铱电极失效。
由氧化铱电极的析氧催化机制可知,活性氧化物IrO2是参与电极反应的。IrO2可能发生反应生成IrO42−,而溶解于溶液。比较典型的是(110)晶面、(101)晶面上的原子优先溶解。化学反应式为:[empty formula](2)
随着涂层中IrO2载量减少,O2−在氧化物晶格中电迁移加快,从而加速钛基体的钝化。当涂层中IrO2含量低于临界值时,氧化铱电极就表现为失效[7–9]。
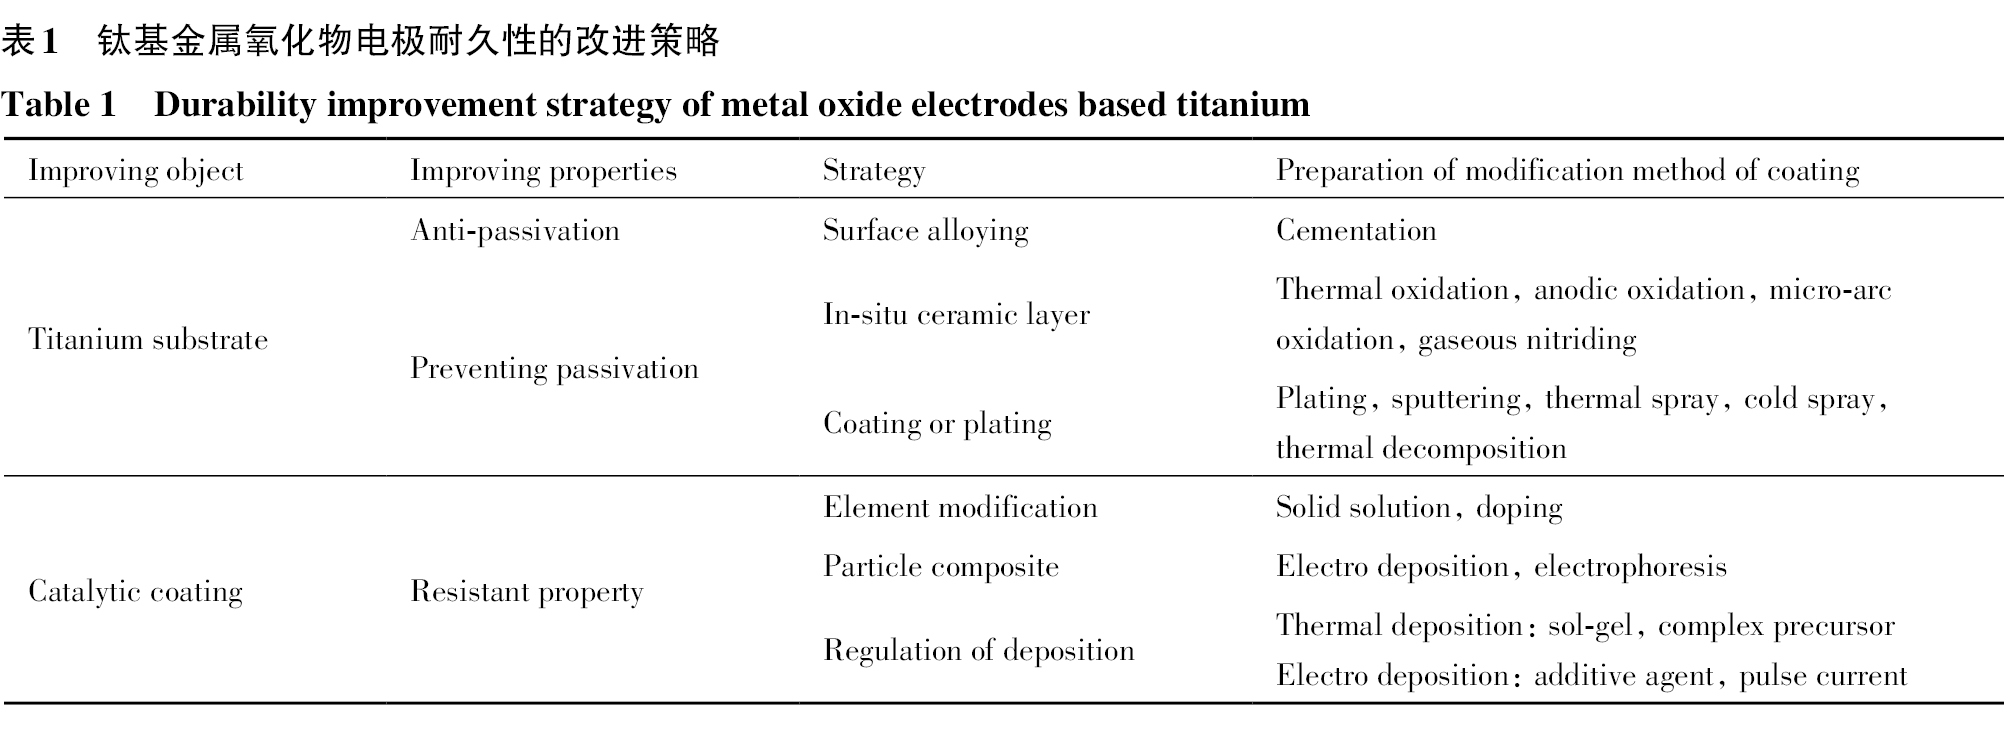
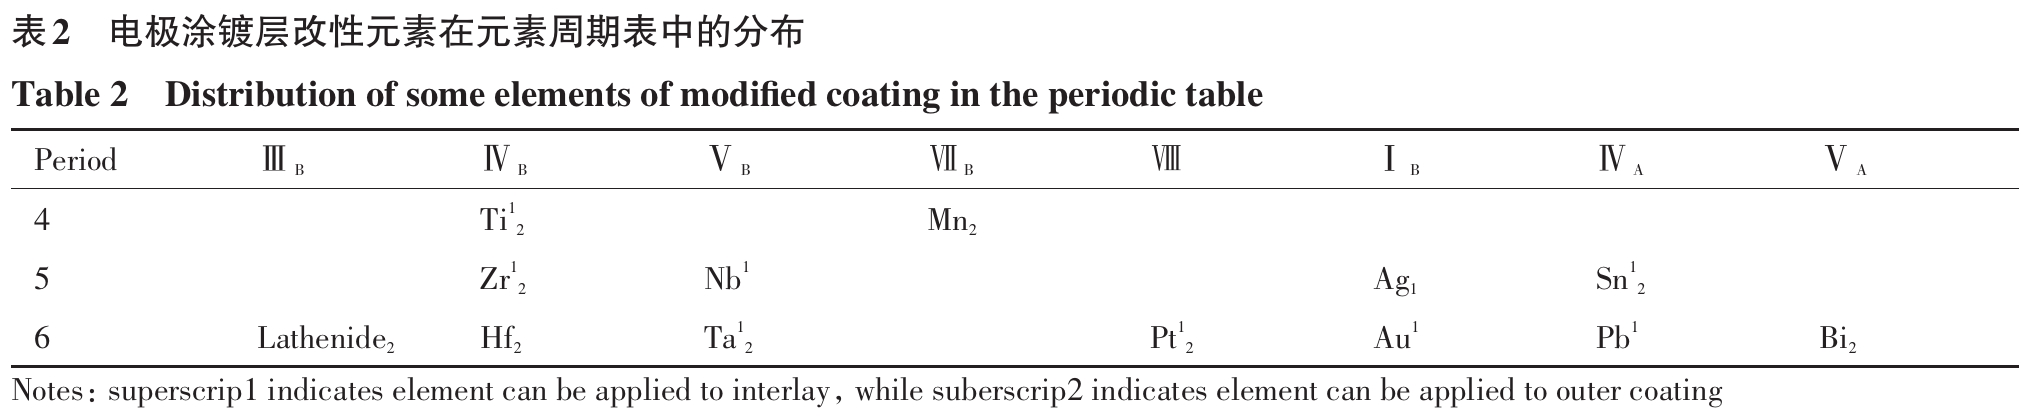
耐久性是金属氧化物电极实用性的重要判据。近年来,金属氧化物电极的研究主要集中在稳定性和耐久性的提升。由前述的氧化物电极失效过程可知,电极的失效大致归因于钛基体钝化、涂层溶蚀和涂层剥落等。基于此,一般从钛基体的抗钝化、钛基体的防钝化(插入中间层)和催化涂层的耐蚀性改进等3个方面加以提高钛基金属氧化物电极的稳定性,具体的策略如表1所示。电极涂镀层改性元素在元素周期表中的分布见表2。可以看出,中间层元素或改性元素主要选择稀有金属元素,这主要归因于稀有金属和稀有金属化合物具有良好的耐酸蚀性和化学稳定性,从而有效保护钛基体,避免过早地发生钝化。催化外层的改性元素一般选择贵金属元素或稀土元素,主要是因为可改善涂层的形貌和结构。
从腐蚀电化学角度分析,钛的平衡电位较低,为–1.63 V,热力学上腐蚀倾向较大。从钛和氧反应生成二氧化钛的标准吉布斯焓变来说,在0~200 ℃的范围内均小于–800 kJ⋅mol−1,可见钛氧化反应的热力学趋势较大,生成的氧化物比较稳定。采用非热氧化分解法制备金属氧化物电极时,可以用渗金属合金化的策略,提高钛基体的抗钝化性能。李献凯和舒蒙展[10]以及何芬等[11]在纯钛表面涂覆Mn粉,然后烧结,再进行预烧结,最后进行高温合金化,制得Ti-Mn合金层。Ti-Mn合金层厚度为100~140 μm,Mn含量为12%~14%。结果表明,在30 g⋅L−1 H2SO4和+88 g⋅L−1 MnSO4溶液中于20 A⋅dm−2下,渗锰钛材不发生钝化,而纯钛于0.80 A⋅dm−2下电解就已钝化[7]。这表明钛基体的抗钝化性能得到较大改善,但因元素锰的大量扩散,往往造成钛板易于脆化,其稳定性会降低。
钛基体的防钝化策略一般采用物理、化学和电化学等方法,在基体表面制备致密的涂镀层。该涂层位于钛基体、催化涂层的中间,即为中间层。作为阻挡层,中间层可阻碍催化涂层产生的活性氧,扩散或渗入钛基表面生成氧化膜。另外,为保证电解电压,中间层须具有良好的导电性、较优的耐腐蚀性和较低的析氧催化活性。目前钛基防钝化改性策略主要有内生、外涂等两种方式。内生法制备膜层与钛基结合牢固,但厚度较薄,而外涂法制备膜层的厚度变化范围大,易于调控。
利用液相、气相中的氧,或者气相的氮,在钛基体表面原位制备陶瓷膜层。该膜层的一部分位于钛基体的内部,可产生锚定作用,另一部分覆盖于基体表面,可阻隔氧气渗入,因此陶瓷膜层与基体的附着强度较高,接触电阻也较低。
1) 热氧化膜: 热氧化是指纯钛基体在一个大气压的空气气氛中、400~450 ℃下进行热处理。在氧化过程中,钛基可均匀氧化成膜。氧化膜层呈金黄色,为均质的n型半导体膜,具有良好的导电性。不过,热氧化时间不宜过长,否则易生成绝缘性的氧化钛膜。Behnami等[12]在450 ℃下、大气中,热氧化45 min生成TiO2薄膜,并在其表面涂覆RuO2-IrO2-TiO2涂层制得氧化钌基复合电极。该TiO2薄膜具有良好的电性能,层状复合电极在0.1 mol⋅L−1 NaCl溶液的强化寿命较未改性电极提高30%。
2) 阳极氧化膜: 阳极氧化是指纯钛基体在酸性溶液中较正的电极电位下电化学成膜。该氧化膜具有双层结构,其中内层为致密的结晶氧化物层,外层为疏松的非晶氧化物层。将钛基体于含25~30 g⋅L−1 HF的醋酸溶液中进行阳极极化[13]。钛基表面生成的TiO2膜层中的O2−被F−置换,而生成Ti3+,导致TiO2膜导电性提高,氧化膜内电势下降。在钛阳极极化时,电极表面电场抑制了TiO2膜层的生长,延迟钛基体的钝化。Zahedi等[14]将钛基体在0.5%(质量分数)的氢氟酸中、20 V电压下,氧化成膜,在其上涂覆IrO2-RuO2-Ta2O5涂层,制得复合氧化物电极。在0.5 mol⋅L−1 H2SO4溶液中,2 A⋅cm−2电流密度下,改性氧化铱电极的寿命较未改性提高20%。
3) 微弧氧化膜: 微弧氧化是在阳极氧化基础上发展起来的表面改性新技术,将电压工作区间由法拉第区引入火花放电区,产生等离子体气氛,可熔融、激冷阀型金属表面的金属氧化物,从而快速完成晶型转变。Vasil'eva等[15]将钛基体在0.1 mol⋅L−1四硼酸盐溶液中0.2 A⋅cm−2下预制微弧氧化膜,然后在其上涂覆-热分解制备RuO2-TiO2涂层,制得Ti/ TiO2/RuO2-TiO2电极。结果表明,微弧氧化膜均匀且致密,可抑制钛基体的钝化,显著提高催化涂层与钛基体间的结合力。
4) 氮化钛膜: 氮化钛具有良好的导电导热性,耐酸腐蚀,而且与钛基体有良好的结合力。叶张军等[16]采用钛片在氮气中700 ℃下退火的方法,预先在钛表面原位生成TiN薄膜,然后在其表面热分解制备IrO2-Ta2O5涂层钛电极。含TiN薄膜的IrO2-Ta2O5涂层裂纹不连续,在涂层裂纹处析出氧化铱纳米棒。在55 ℃下、1 mol⋅L−1 H2SO4溶液中,电流密度为2 A⋅cm−2时,改性电极强化寿命较Ti/ IrO2-Ta2O5电极提高了10 h。
除上述的原位膜层外,原位制备的碳化膜和硼化膜均可防止钛基体钝化,能显著改善钛基金属氧化物电极的耐用性。
与原位制备膜层相比,钛基表面涂镀防钝化层法具有较大的灵活性。一方面,膜层的材质能够多样化,可为金属、氧化物、碳化物、氮化物或者金属与氧化物的混合物等;另一方面,涂镀层的厚度可在较大范围内调节,以适应不同的电解液环境。
(1)金属镀层: 从理论上讲,在一定电位下极化时,不发生溶解,也不发生钝化,且析氧催化活性较低的金属,都可作为金属氧化物电极的中间层金属材料。目前镀层材料研究较多的是Ta,Pt,Pt基合金和Pd等金属材料。
1)钽镀层: Ta金属是阀型金属,20 ℃下电阻率约为12.4 μΩ⋅cm,为钛金属的30%。在30 ℃下、5%NaCl(质量分数)水溶液中,Ta金属的破坏电位高于120 V(vs. SCE),而钛金属的破坏电位仅为12 V。由此可见,Ta金属非常适合用作金属中间层。潘建跃等[17]采用磁控溅射法先沉积Ta膜,再电镀β-PbO2,得到PbO2复合电极。Ta膜的颗粒细小,约为47 nm,薄膜较为致密。该改性电极的强化寿命较Ti/β-PbO2电极提高了40倍。Piercy等[18]采用冷喷涂法预先沉积Ta膜,再热沉积IrO2-Ta2O5涂层,得到层状复合电极。结果表明,冷喷Ta膜比较致密,无孔隙。铱负载量30 g⋅m−2的复合电极在60 ℃下、150 g⋅L−1 H2SO4溶液中,电流密度为3 A⋅cm−2时的强化寿命为6307 h。在完全失效时,电极表面的无残余铱,即电解过程中只发生电极涂层的缓慢溶解,没有过早发生钛基体的钝化。
2)铂镀层: Pt金属的平衡电极电位1.20 V(vs. NHE,25 ℃),具有较高的化学稳定性。Pt金属的析氧过电位高,这样可以使Pt中间层不会优先活性氧化物析氧,延缓其钝化进程,从而保证了钛基体和催化涂层的稳定性。Devillier等[19]采用金属有机化学气相沉积法在钛基体表面制备Pt中间层,然后再电沉积PbO2镀层。Ciriaco等[20]和Jose等[21]采用化学镀的方法在钛基体的表面制备Pt层,来改善PbO2电极的稳定性,均取得良好的效果。
PtTi3合金层是先将金属铂粉涂覆于钛基表面,然后进行激光合金化而制得[22]。PtTi3合金层表面粗糙度均匀,凹坑径向尺寸小于2 μm。所制的Ti/PtTi3/IrO2-Ta2O5电极表面裂纹小,在60 ℃下、30%H2SO4(质量分数)溶液中,电流密度为100 A⋅cm−2时强化寿命较Ti/IrO2-Ta2O5电极提高了一倍以上。
3)钯镀层: Pd金属的平衡电极电位0.99 V (vs. NHE,25 ℃),具有较高的化学稳定性。可将钛基体置于二氯二氨络亚钯镀液中,电镀2~5 min,制得Pd中间层,进而制备出Ti/Pd/SnO2-Sb电极,结果表明,改性电极在氯化钠溶液中的稳定性较好。
除了上述金属材料外,还有Au[23],Ag[24],Pb-Ag合金材料[24]用作金属中间层材质。这些金属的电阻率较低,可提高金属氧化物电极的电导率、耐腐蚀性,从而改善金属氧化物电极的耐久性。
(2)金属氧化物涂层: 典型的氧化物涂层包括氧化锡、氧化钛、氧化钽和氧化铌等4大类。这些金属氧化物具有与氧化钌、氧化铱等贵金属氧化物相同的金红石型结构。从所起作用上来看,这些氧化物都是贵金属催化涂层的惰性成分,因此金属氧化物中间层与催化涂层不存在明显的界面,两者间的附着力较强,稳定性也较高。
1)氧化锡涂层: 氧化锡具有良好的化学稳定性和电化学稳定性。氧化锡具有搪瓷性,与钛基体有良好的附着性。氧化锡为n型半导体氧化物,与氧化钛、氧化钌、氧化铱等类型相同,因此与催化涂层有较好的相容性。为了提高导电性,可利用F,Sb,P,W等元素掺杂,其中较为有效的方式是掺杂Sb元素,即SnO2-Sb涂层。比如SnO2-6%Sb涂层,其电阻率可达2.5×10⁻⁴ Ω⋅cm。黄永昌等[25]以锡锑氯化物为源物质热解制备出SnO2-Sb涂层。该中间层致密、均匀,厚度为2~3 μm。所制备的Ti/SnO2-Sb/PbO2电极在20%Na2SO4(质量分数)溶液中、30 A⋅dm−2电流下,强化寿命较Ti/PbO2电极提高10倍。
2)氧化钛涂层: 二氧化钛具有良好的化学稳定性和电化学稳定性。二氧化钛涂层有搪瓷性,与钛基体间有良好的结合强度。氧化钛为n型半导体氧化物,与氧化钌、氧化铱等晶型相同,因此与催化涂层的固溶性好。为了改善二氧化钛涂层的电性能,一般加入贵金属氧化物、金属价态高于4价的稀有金属氧化物。常见的改性氧化钛涂层主要有30%RuO2-70%TiO2涂层、30%IrO2-70%TiO2涂层和70%TiO2-30%Ta2O5涂层等。
3)氧化钽涂层: 氧化钽是一种n型半导体氧化物,具有优于氧化钛的化学和热力学稳定性。氧化钽具有良好的耐蚀性能,不溶于盐酸、硫酸和硝酸。范亚卓等[26]以五正丁氧基钽为钽的源物质,采用热分解法制备含钽中间层的Ti/Ta2O5/IrO2电极。由于涂层中增设了Ta2O5膜,所以可提高耐腐蚀电位。在1 mol⋅L−1 H2SO4溶液中,60 ℃下,电流密度为4 A⋅cm−2时,强化寿命较未改性电极提高了20%。
4)氧化铌涂层: 氧化铌是一种n型半导体氧化物,具有优于氧化钛的化学和热力学稳定性。经灼烧的氧化铌具有优异的耐蚀性能,不溶于盐酸、硫酸、硝酸和氢氟酸等无机酸。潘懋[27]利用氟铌酸在450 ℃下热解制备NbOx层,并在其表面制备RuO2-TiO2涂层,制成Ti/NbOx/RuO2-TiO2电极。氧化铌为金红石型结构,与氧化钌涂层结合牢固。该复合电极在0.5 mol⋅L−1 H2SO4溶液中,60 ℃下,电流密度为1 A⋅cm−2时,强化寿命较Ti/RuO2-TiO2电极提高了10倍。Iwakura等[28]用含氯化铌的HCl溶液涂覆在钛基体上,450 ℃下热分解,制得NbOx中间层。结果表明,预处理生成的TiO2中的Ti4+被Nb5+置换生成Ti3+,从而抑制TiO2的生长,延迟钛基体的钝化。
除了上述的氧化物外,一氧化钛[29]、亚氧化钛[30]等氧化物也可作为金属氧化物电极的中间涂层材料。一氧化钛(TiO)具有缺氧结构,为金红石型结晶,可延缓电极失活钝化的历程;亚氧化钛(TinO2n–1)是一系列缺氧的钛氧化物通称,具有优异的耐无机酸腐蚀、抗氧化性和良好的抗电化学腐蚀性,且析氧过电位较高,能改善钛基体的抗钝化性[31]。
(3)非氧化物型陶瓷涂层: 在电极材料领域,典型的非氧化物陶瓷材料为碳化物、氮化物。大多碳化物具有良好的电导率和热导率,如碳化硼的电阻率为0.3~0.8 Ω⋅cm,氮化锆的电阻率为13.6×10⁻⁶ Ω⋅cm。过渡金属碳化物一般不发生水解,不与冷酸起作用,但会受到硝酸和氢氟酸的侵蚀。与前述的氧化物涂层不同的是,非氧化物陶瓷涂层在制备时易生成氧化物。另外,氧化物原子间的化学键主要是离子键,而非氧化物则是键强的化合键,因此在成型时不易烧结。唐长斌等[32]在钛基体上电弧喷涂氮化锆中间层,然后在其上阳极电沉积β-PbO2催化表层,制备出Ti/ZrN/PbO2电极。ZrN中间涂层表面凹凸不平,厚度不均匀,厚度范围为40~110 μm。在50 ℃下、1 mol⋅L−1 H2SO4溶液中,施加电流密度为1 A⋅cm−2时,复合电极强化寿命较Ti/PbO2电极提高了7倍。
(4)复合材料涂层: 通常金属镀层、金属氧化物涂层和非氧化物型陶瓷涂层为均质涂层,均存在一定的弊端,而复合材料有望发挥各自优势。它是由基体组元和功能体组成,基体不仅起到构成整体的作用,而且能产生协同或加强功能的作用。典型的金属基复合中间涂层为Pt基氧化物涂层和Pd基氧化物涂层,常见的为Pt-SnO2涂层[7]、Pt-PdO涂层[24]、Pd-TiO2涂层。Pt基复合涂层中Pt呈颗粒状,能提供电子转移路径,而SnO2具有搪瓷性,可有效提高中间复合涂层的整体强度,以及与钛基体的结合牢固度。另外,在基体与涂层的界面,钛与部分锡生成金属间化合物Ti6Sn5,改善了基体与涂层间的结合强度。
(5)叠层结构复合涂层: 通常电极的防钝化涂层为单层结构。在更正的电极电位下,或者含氟、硫氰根离子配体等苛刻溶液环境中,传统的电极中间层适应性仍显不足。松本幸英和岛宗孝之[33]在钛基体表面构筑了稀土氧化物/含钽的氧化物涂层,如Ti/Ce2O3/SnO2-Ta2O5。采用热氧化分解法所制的Ti/Ce2O3/SnO2-Ta2O5/RuO2-IrO2电极,在1 mol⋅L−1 H2SO4溶液中、50 ℃下和1 A⋅cm−2电流密度时,强化寿命较Ti/RuO2-IrO2电极提高了1.7倍。蒋玉思等[34]构建梯度叠层复合涂层,即在钛基体表面涂覆(Ru-Ti)O2/TiO2-x涂层,并在含氟20 mg⋅L−1的0.5 mol⋅L−1 H2SO4溶液中进行测试。结果表明,钛基的开路电位较纯钛提高了0.9 V,即钛基体的耐氟腐蚀性能有较大提升,氧化物电极的稳定性相应得到改善。
在电解过程中,电极/溶液界面处于微观振荡状态,界面析出气泡(Cl2,O2,N2)的溃灭会周期性的冲刷涂层,并加速涂层的溶蚀。析出的氧原子[O]扩散、填充到n型氧化物(RuO2,PbO2,SnO2)晶格中,使其发生钝化,进而失去催化活性。基于此,催化涂层耐久性的提升一般从涂层元素改性、颗粒复合和沉积行为调控等3方面展开研究。
金属元素改性是提高金属氧化电极耐用性的有效手段,也是常用的调控手段。
1)贵金属元素: 氧化钌电极为钌钛氧化物电极,其表面涂层的裂纹宽而深,且数量较多,导致耐蚀性不好。由于氧化铱、铂的稳定性高于氧化钌,所以涂层可望通过稀有金属元素Ir提升电极的稳定性。Moradi和Dehghanian[35]在RuO2-TiO2涂层中掺入Ir,制备出的Ir0.1Ru0.5Ti0.4O2电极寿命较Ru0.6Ti0.4O2电极提高了5倍。
2)稀土元素: 稀土元素具有特殊的4f电子结构,原子易于极化变形,能以填隙或与主体原子置换的方式进入到PbO2晶格中,形成空穴、空位等缺陷。这种缺陷可能带来电极材料的性能的提高。Song等[36]在PbO2沉积液中加入Ce(NO3) 2,制得PbO2-CeO2复合电极。经强化电解,发现这种改性电极的强化寿命为1100 h,远高于未改性电极的300 h。
3)其他金属元素: 在氧化钌催化涂层中加入Sn,Mn等过渡金属元素,这些改性金属原子半径与Ru半径相近,可置换钌原子进入晶格中,形成Sn-RuO2,Mn-RuO2,这种复合体阻碍新生O向RuO2体相扩散,使其保持缺氧构型,延缓其发生钝化。半径较小的金属原子掺杂会使氧化钌晶格收缩,裂缝细小,涂层变得平滑和致密,这样就有效延长氧化钌电极的寿命。
目前电极的非金属改性主要针对氧化铅电极。一般利用F元素掺杂,得到的F-PbO2镀层晶粒细小,镀层表面较为致密。F原子进入PbO2晶格中取代一部分O原子,成为F-PbO2,能阻挡新生态的O向PbO2体相扩散,从而保持缺氧性的半导体结构,有效延缓氧化铅电极的钝化。Cao等[37]制备了F改性的PbO2-F电极,在2 mol⋅L−1 H2SO4溶液中,电流密度为2 A⋅cm−2时,强化寿命较Ti/PbO2电极提高了1.8倍。
采用电沉积制备氧化铅镀层时,电极镀层一般存在晶格畸变。这种电积畸变往往产生微细的裂纹,从而降低了氧化铅电极的稳定性。在镀层中添加稀有金属氧化物粉末、稀有金属碳化物粉末、稀有金属氮化物粉末或树脂纤维/颗粒等惰性分散剂,均可有效分散镀层电积应力,从而改善镀层的稳定性能。
在β-PbO2镀层电积时,往镀液中加入0.5 g⋅L−1 Ta2O5粉末,制得的PbO2镀层畸变可降低66%,电极使用寿命也相应提高[24]。Yao等[38]在Pb(NO3)2溶液中加入ZrO2颗粒,制得PbO2-ZrO2纳米复合电极。与未改性电极相比,颗粒改性PbO2复合电极的使用寿命提高了4倍。
1)热沉积行为调控: 贵金属氧化物电极一般采用热分解法制备。在制备过程中,钛基体与金属氧化物涂层存在线膨胀系数差异,往往造成催化涂层呈多孔多裂纹特征。这种形貌特征使得电极在强酸性环境中,耐久性不好。通过调控活性氧化物(IrO2,RuO2)和惰性氧化物(SnO2,TiO2)的热沉积行为,能实现可控沉积,并采用烧结法改善涂层的微结构,可提高催化涂层的致密度。
通常以金属氯化物为源物质热解法制备IrO2-SnO2涂层,而蒋玉思和肖方明[39]利用高热稳定性的铱锡双配体热分解法来制备。由于铱锡配合物间的热力学稳定性差异较小,所以确保氧化铱和氧化锡的热沉积行为大致相同。在480 ℃下制备的涂层表面裂纹宽度较小,最小可达0.25 μm。裂纹深度较浅,裂纹数量也较少。这种配合物法制备的铱锡氧化物电极,在含20 mg⋅L−1 F−的1.0 mol⋅L−1 H2SO4溶液中的强化寿命是常规氯化物法制备的1.97倍。另外,蒋玉思等[40]采用柠檬酸与乙二醇改性的氯化物热分解法制备铱锡氧化物涂层。在480 ℃下制备的涂层表面裂纹较少较小,最小裂缝可达0.2 μm。这种改进热解法制备的铱锡氧化物涂层,在含0.5 mol⋅L−1 H2SO4溶液中的开路电位是常规氯化物法制备的提高0.13 V,表现出良好的稳定性。
2)电沉积行为调控: 电沉积法制备氧化铅电极时,采用改善电场、流场,或者添加表面活性剂等方式,均可调控氧化铅的沉积行为,进而改善镀层的微观结构和化学稳定性。付芳等[41]利用聚乙二醇调节氧化铅的沉积速度,来制备改性氧化铅电极。结果表明,这种改性氧化铅电极具有良好的耐腐蚀性和化学稳定性,使用寿命较未改性电极提高4倍以上。
上述改性的金属氧化物电极主要用于常规电解中。然而工业中存在脉冲电解、换向电解等特殊电解过程。以换向电解为例,传统氧化物电极处于较负的电位下,催化涂层中的金属氧化物可能被还原为金属,从而导致电极催化活性和耐久性降低。由此可见,特种电解对金属氧化物电极耐久性的要求较高。基于此,特殊场合下金属氧化物电极稳定性能的提升研究同样备受关注。
通常金属氧化物电极是在恒流条件下运转。但在线路板孔金属化过程中,为提高深镀能力,需在电极上需施加脉冲电压,这使贵金属氧化物电极面临适用性挑战。黄永昌[42]以含Pd的IrO2-SnO2-Pd电极为阳极,在2 mol⋅L−1 H2SO4溶液中,正向通电42 s且正向电流为13 A⋅dm−2,反向通电2 s且反向电流为40 A⋅dm−2,55~60 ℃条件下,运转8个月仍未失效,这表现出良好的耐久性。
在正反交替电解条件下,常规的铱钽氧化物电极容易损伤,其使用寿命明显缩短。为此,许立坤等[43]将PtOx添加到IrO2-Ta2O5涂层中,或者插入IrO2-Ta2O5-PtOx中间层。在40 ℃,1 mol⋅L−1 H2SO4溶液中,正向电流为20 A⋅dm−2,反向电流为5 A⋅dm−2,换向周期为1 min下,IrO2-Ta2O5-PtOx电极(0.6 Ir∶0.3 Ta∶ 0.1 Pt,摩尔占比)的强化寿命是IrO2-Ta2O5电极(0.7 Ir∶0.3 Ta,摩尔占比)的10.36倍。究其原因,可能是因为Pt对氧、氢的吸附力较弱,所以它既耐氧化又抗还原。该Pt元素可改善金属氧化物电极的换向电流电解的承受能力,提高了金属氧化物电极在倒极条件下的适用性。
金属氧化物电极的工作温度一般为中高温。在海水电解防污时,船舶压载水处理的温度通常在0~15 ℃间。传统的Ti/RuO2-IrO2-SnO2电极在低温环境下催化活性较差,且耐久性不良。王锐等[44]采取在钛基体与活性涂层间插入(Ti-Tax)O2中间涂层的策略,制得Ti/(Ti-Tax)O2/IrO2电极。(Ti-Tax)O2中多晶TiO2诱导催化涂层中IrO2晶体的形核和生长,提高了其稳定性。(Ti-Tax)O2层比较致密,可改善钛基、中间层和催化涂层的结合强度。这种改性电极在4 ℃和100 mA⋅dm−2电流密度下的电极电位较传统的Ti/IrO2电极降低0.10 V,强化寿命提高10倍以上。由此可见,改性氧化铱电极在低温海水环境中具有较好的适用性。
从溶液流场来看,金属氧化物电极通常在层流场中进行运转。在稀溶液中电解时,为减小浓差极化和提高电解时空效率,采用平行流、旋流等液流强化电解是一种较为有效的策略。在此情形下,电解液在电极表面的流动状态已由层流过渡到呈紊流状态,这时电解液与电极涂层间的磨蚀问题变得较为突出。范亚卓等[26]采用氧化钌改性铱钽氧化物电极的策略,所得铱钽钌催化涂层(IrO2-Ta2O5-Ru)的微观结构由晶粒团簇变为致密均匀涂层结构。结果表明,氧化钌的改性明显改善了电极涂层的耐磨蚀性能。蒋玉思等[45]构建了钛基铋掺杂金红石型混合氧化物涂层(Ir-Sn-Bi)O2,在2 mol⋅L−1 H2SO4溶液中运转,其使用寿命已达12个月。由此可见,改性氧化铱电极表现出良好的稳定性。
基于钛基金属氧化物电极电解失效机制的指引,从钛基体、中间涂镀层和催化涂镀层等3个方面,系统、全面地评述了近年来钛基金属氧化物电极耐久性改进的研究进展。经掺杂改性或结构优化的钛基金属氧化物电极耐久性均得到较大提升。电极耐久性改进的策略顺序为: 改良催化涂层>设置中间涂镀层>制备原位陶瓷层>钛表面制备合金层。改进方法的适应性顺序为: 涂覆-热解法>电沉积>喷涂。涂镀层材料的选择顺序: 金属基复合材料>金属氧化物>金属。
即使在苛刻的电解条件下,改性金属氧化物电极也表现出较好的适应性,从而显示出较大的发展前景。尽管如此,但总体上来讲,金属氧化物电极中间层组分的设计仍缺乏理论指导,中间层与催化涂层间的界面研究及催化涂层表面研究也较少,导致金属氧化物电极发展显得缓慢。
在理论研究方面,从晶体尺度研究钛基金属氧化物电极的失效机制,探究涂层氧化物晶粒取向调控机制,可更有效提升氧化物电极的耐久性;通过电极涂层表面粗糙度对涂层耐蚀性影响机制的研究,有望运用现代表面技术有效改善金属氧化物电极的稳定性。在金属氧化物电极优化方面,以下的工作值得进一步研究:
(1)贵金属氧化物电极: 贵金属氧化物电极在高速电解和高速电镀等方面具有较大发展前景,但在含有害杂质的强酸性溶液环境中或溶液呈紊流状态下,化学稳定性仍显不足,以下几个方面值得探讨和研究:
1)催化涂层中惰性氧化物的优选。在含F−,SCN−等配体的电解液中,铱钽氧化物电极稳定性不好。通过极化曲线、电化学阻抗图等研究,筛选出耐蚀性良好的过渡金属元素,可望改善催化涂层的化学稳定性。
2)催化涂层结构的调控。旋流场中的溶液对电极表面铱钽氧化物涂层的磨蚀较为严重,导致传统氧化物电极的稳定性较差。通过晶形调控、元素替代等策略进行涂层结构调控,有望改善金属氧化物涂层表面的耐磨蚀、耐腐蚀性能。
(2)贱金属氧化物电极: 贱金属氧化物电极在减污、减毒等方面具有广阔应用前景,改性研究已取得较大进展,但其化学稳定性仍不高,在一定程度上限制了其推广应用。贱金属氧化物电极有待进一步研究:
1)掺杂元素仅限于稀土元素和极少量过渡金属元素,氧化石墨烯、二维氮化物材料等新型功能材料改性研究仍有欠缺。
2)氧化锡电极表面涂层多为一元涂层,构建以氧化锡为基的二元、三元甚至多元涂层体系,将是未来氧化锡电极的研究重点。
3)电极涂层结构与⋅OH生成能力和析氧过电位等性能间的关系需进一步明确,以便于指导氧化锡催化涂层的科学设计。
Goudarzi M,Ghorbanni M. Deposition of (Ti,Ru) O2 and (Ti,Ru,Ir) O2 oxide coatings prepared by sol-gel method on titanium [J]. Journal of Sol-Gel Science and Technology,2016,79: 44.
Xu L K,Scantlebury J D. A study on the deactiviation of an IrO2-Ta2O5 coated titanium anode [J]. Corrosion Science,2003,45(12): 2729.
Martelli G N,Ornelas R,Faita G. Deactivation mechanisms of oxygen evoling anodes at high densities [J]. Eletrochimica. Acta.,1994,39(11/12): 1551.
Ferro S,Rosestolato D,Martinez-Huitle C A,Battist A D. On the oxygen evolution reaction at IrO2-SnO2 mixed oxide electrodes [J]. Eletrochimica. Acta.,2014,146(10): 257.
Behnami F V,Jafarzadeh K,Shooshtari G H,Mirali S M. A study on electrical properties of thermally grown TiO2 film at the interface of Ti/RuO2-IrO2-TiO2 anode using Mott-Schottky and electrochemical impedance spectroscopy techniques [J]. Materials Chemistry and Physics,2020,256: 123756.
Zahedi M,Jafarzadeh K,Mirjani M,Abbasi H M. The effect of anodising time on the electrochemical behavior of the Ti/TiO2 NTS/IrO2-RuO2-Ta2O5 anode [J]. Ionics,2018,24: 451.
Vasil'eva M S,Rudnev V S,Tyrina L M,Kondrikov N B,Kuryanyi V,Shchitovskaya E. Influence of plasma-electrolytic treatment of titanium on the composition and properties of ruthenium-titanium oxide anodes [J]. Russian Journal of Applied Chemistry,2004,77(12): 1945.
Piercy B,Allen C,Gulla A F. Ta and Ti anti-passivation interlayers for oxygen-evolution anodes by cold gas spray [J]. Journal of Thermal Spray Technology,2015,24(4): 702.
Devillers D,Dinh Thi M T,Mahe E,Le X Q. Cr(Ⅲ) oxidation with lead dioxide-based anodes [J]. Electrochimica Acta,2003,48: 4301.
Ciriaco L,Anjo C,Correia J,Pacheco M J,Lopes A. Electrochemical degradation of Ibuprofen on Ti/Pt/PbO2 and Si/BDD electrodes [J]. Electrochimica Acta,2009,54: 1464.
Jose M A,Gabriel F P,Romeu C R. Electrochemical degradation of a real textile effluent using boron-doped diamond or β-PbO2 as anode [J]. Journal of Hazardous Materials,2011,192: 1275.
Chen A C,Nigro S. Influence of a nanoscale gold thin layer on Ti/SnO2-Sb2O5 electrodes [J]. Journal of Physics and Chemistry,2003,107(48): 13341.
Iwakura C,Kuwabata S,Tamura H. Improvement of characteristics of DSA-type manganese oxide electrode by pretreatment of titanium substrate [J]. Electrochemistry and Industrial Physical Chemistry,1983,51(1): 195.
Moradi F,Dehghanian C. Addition of IrO2 to RuO2+TiO2 coated anodes and its effect on electrochemical performance of anodes in acid media [J]. Progress on Nature Science,2014,24: 134.
Song Y H,Wei G,Xiong R C. Structure and properties of PbO2-CeO2 anodes on stainless steel [J]. Electrochimica Acta,2007,52: 7022
Cao J L,Zhao H Y,Cao F H,Zhang J Q. The influence of F− doping on the activity of PbO2 film electrodes in oxygen evolution reaction [J]. Electrochimica Acta,2007,54(28): 2595.
Yao Y W,Zhao M M,Zhao C M,Zhang H J. Preparation and properties of PbO2-ZrO2 nanocomposite electrodes by pulse electrodeposition [J]. Electrochimica Acta,2014,117: 146.
 顶部