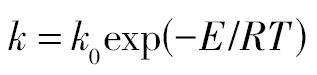目录图表
稀有金属铌钽及其化合物具有优良的耐高温、抗腐蚀及良好的加工性能等特点,已经广泛应用于钢铁、航空航天工业、电子元器件等领域[1–3]。中国铌钽矿床大都是多金属伴生矿,矿物多以铌铁矿、钛铁矿石等形态存在,原矿品位比较低(大部分<0.02%),难采、难分、难选,回收率低,赋存状态差[4–6]。Wang等[7]研究了HF酸浸铌钽矿时矿液界面溶解机制,表明HF浓度的增加,Nb和Ta的浸出率增加,从而促进溶解。Yang等[8]研究了铌铁矿的界面结构变化以及选择性溶解,表明Fe和Nb元素的浸出率随HF浓度增加而增加。周宏明等[9]研究难分解铌钽矿在高浓度氢氧化钾溶液中浸出过程的机制表明,铌的浸出速率随初始KOH浓度,温度的增大而升高,由阿累尼乌斯公式求得铌的表观活化能为72.2 kJ·mol−1。Rodriguez等[10–11]研究了铌铁矿在氢氟酸介质中的溶解动力学,表明随着浸出温度、反应时间和HF浓度的增加,Ta和Nb氧化物的溶解增加。本文主要通过研究铌钽矿浸出过程中随酸浸介质、温度变化;探索氧化条件对铌钽矿的浸出影响因素,实现低氟提取铌、钽等元素,达到绿色、高效资源化利用铌钽矿的目标。
实验所用原料主要是天然矿,来于江西宜春某铌钽原矿。该铌钽矿为不规则的颗粒状固体,颜色为褐黑色。文献[12]表明,矿物中所含的成分对其中的锡石影响明显,且Nb,Ta,Fe,Mn含量愈高,锡石的颜色则愈深。
采用在金相显微镜(OM)下挑矿的方法来使得铌和钽得到相对富集,该矿主要成分为锡石(SnO2)和(Fe,Mn)(Nb,Ta)2O6,Mn,Fe元素主要存在于MnO,Fe3O4及(Fe,Mn)(Nb,Ta)2O6矿相中,Nb,Ta主要在(Fe,Mn)(Nb,Ta)2O6矿相中。
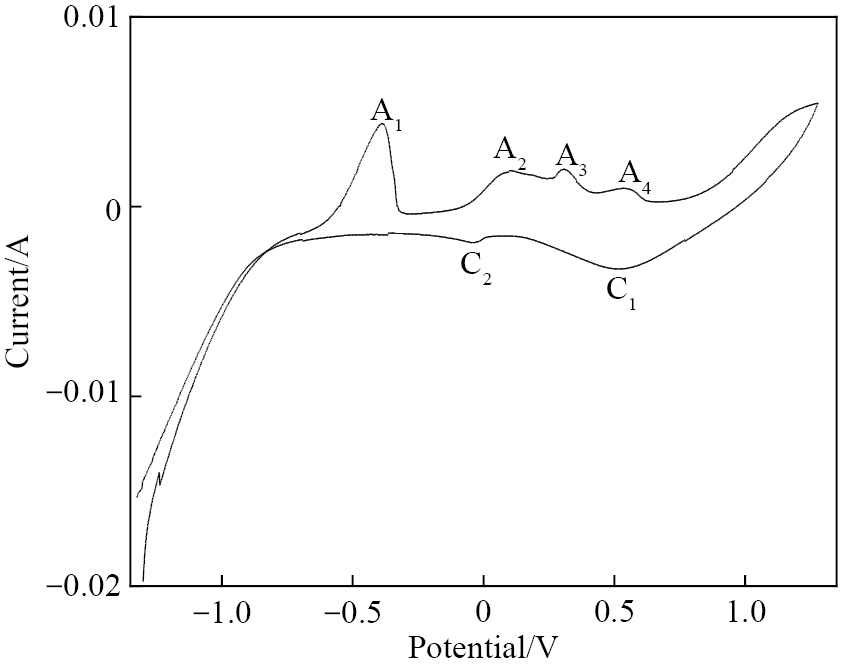
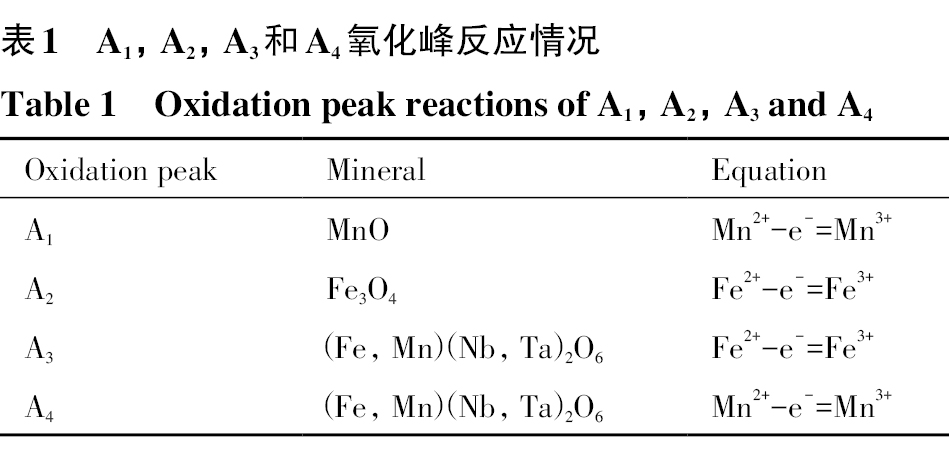
铌钽矿在HF电解液中的循环伏安曲线如图1所示,循环伏安曲线有4个氧化峰,将这4个氧化峰命为A1,A2,A3和A4,其氧化峰电位值分别为–0.38,0.1,0.31和0.6 V。结合各矿相的化学电势电位分析,确定了氧化峰的反应情况,如表1所示。
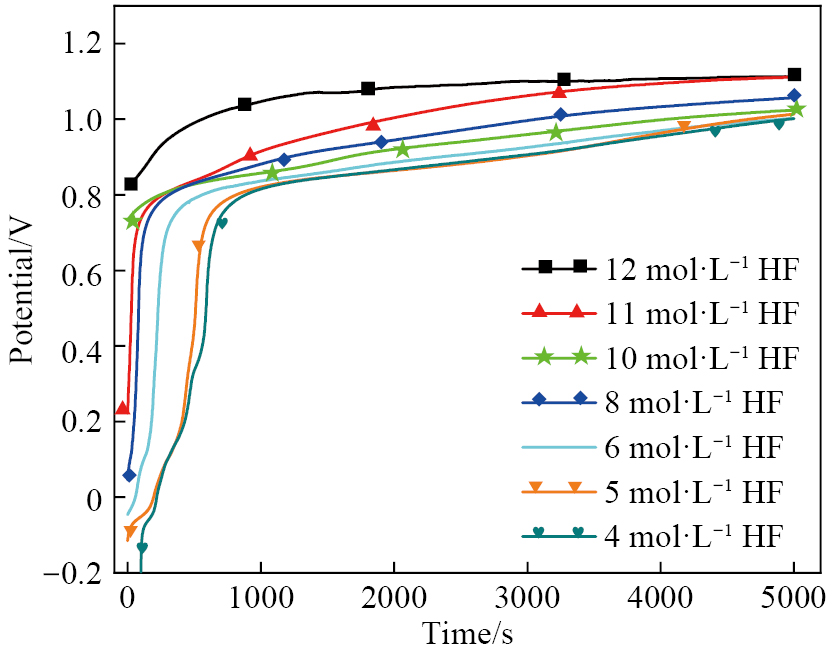
图2为铌钽矿在含不同浓度HF溶液中的开路电位和时间关系,可以发现铌钽矿电极的开路电位值先急速上升,然后趋于稳定,这是由于开路电位在一定程度可以反应体系内氧化还原电位的大小。HF浓度的增加增大了溶液的氧化还原电位,也增大了电极和电解液界面的开路电位值,趋于稳定表明铌钽矿电极在溶液中一开始无法产生钝化层与水和氧化层,在铌钽矿电极的表面只有矿/液双电层的产生。
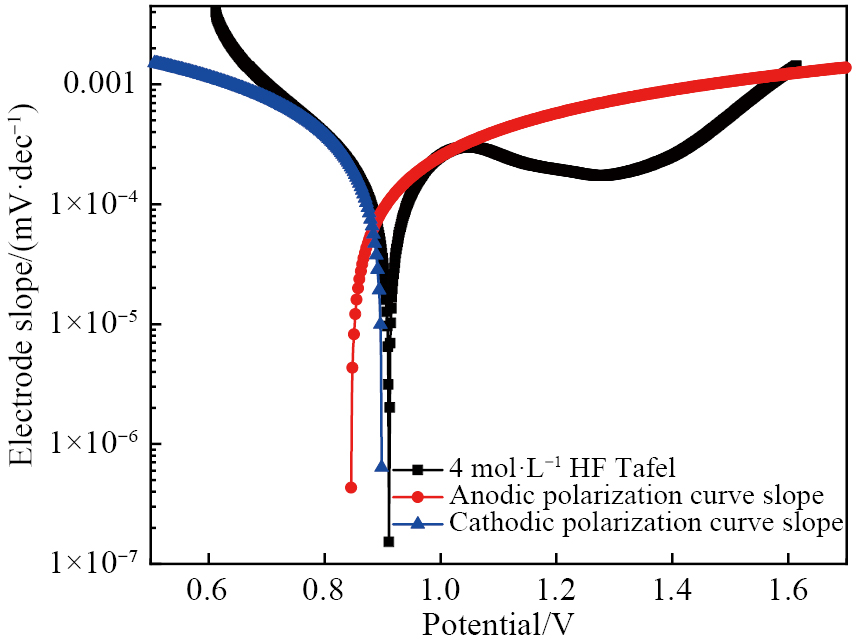
铌钽矿氧化速率参数可通过Tafel曲线获得。图3是以4 mol·L−1 HF浸出液为例,含石墨的铌钽矿电极在HF电解液中所测定的Tafel极化曲线,采用阴阳极切线外推法对Tafel曲线的强极化区的阴、阳极曲线进行拟合,对Tafel区做切线进行数据拟合获得腐蚀电位(Ecorr)、电流密度(Jcorr)、阴极斜率(Ba)、阳极斜率(Bc)等数据[15–16]。
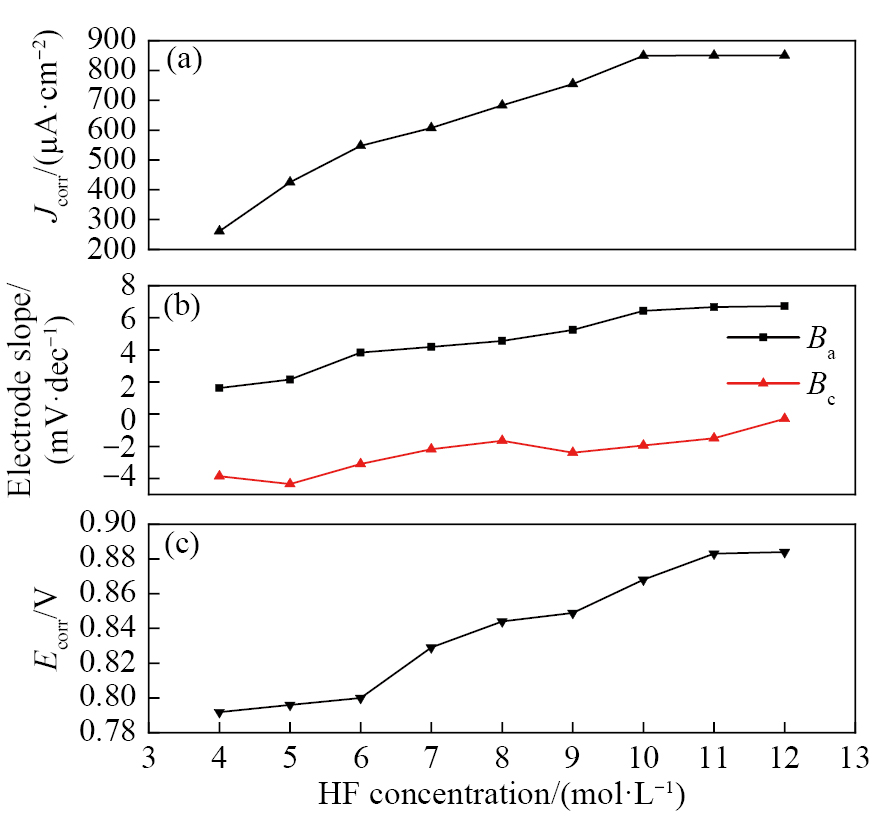
将铌钽矿石墨电极在不同浓度HF下测得的Tafel极化曲线进行拟合,图4为拟合后的腐蚀电位(Ecorr)、电流密度(Jcorr)、阴极斜率(Ba)、阳极斜率(Bc)等数据,结果表明随着加入的HF浓度的升高,Ecoor逐渐升高,这与铌钽矿石墨电极自身的氧化还原电位以及溶液中的电位有关。铌钽矿电化学实验过程中,随着HF浓度的升高,电解液中的离子浓度越高,电子的转移速度也越快,越有利于反应的进行,电阻密度也会越小,最后趋于平缓。表明铌钽矿石墨电极在强酸和强氧化势的条件下,电极的矿/液界面没有出现钝化膜,而是铌钽矿矿/液界面直接与铌钽矿发生了氧化浸出腐蚀反应。电流密度Jcoor在金属的腐蚀及矿物氧化浸出理论中被用来评价金属腐蚀速率大小及矿物氧化浸出速率的大小。实验铌钽矿石墨电极在4 mol·L−1 HF时Jcoor为261.15 µA·cm−2,其值随着HF浓度的上升逐渐升高到最大值849.68 µA·cm−2,其结果表明铌钽矿石墨电极表面矿/液界面处氧化浸出速率随着HF浓度的增加而升高后在10 mol·L−1 HF后趋于稳定。阳极斜率随着电解液中HF浓度的增加而减小随后趋于稳定不变,说明随着HF浓度的增加溶液中游离的离子浓度增加导致电子转移系数变大进而有利于铌钽矿石墨电极矿/液界面的氧化反应电子的转移,从而铌钽矿电极表面的氧化浸出反应速率逐渐加快最终趋于基本稳定不变。
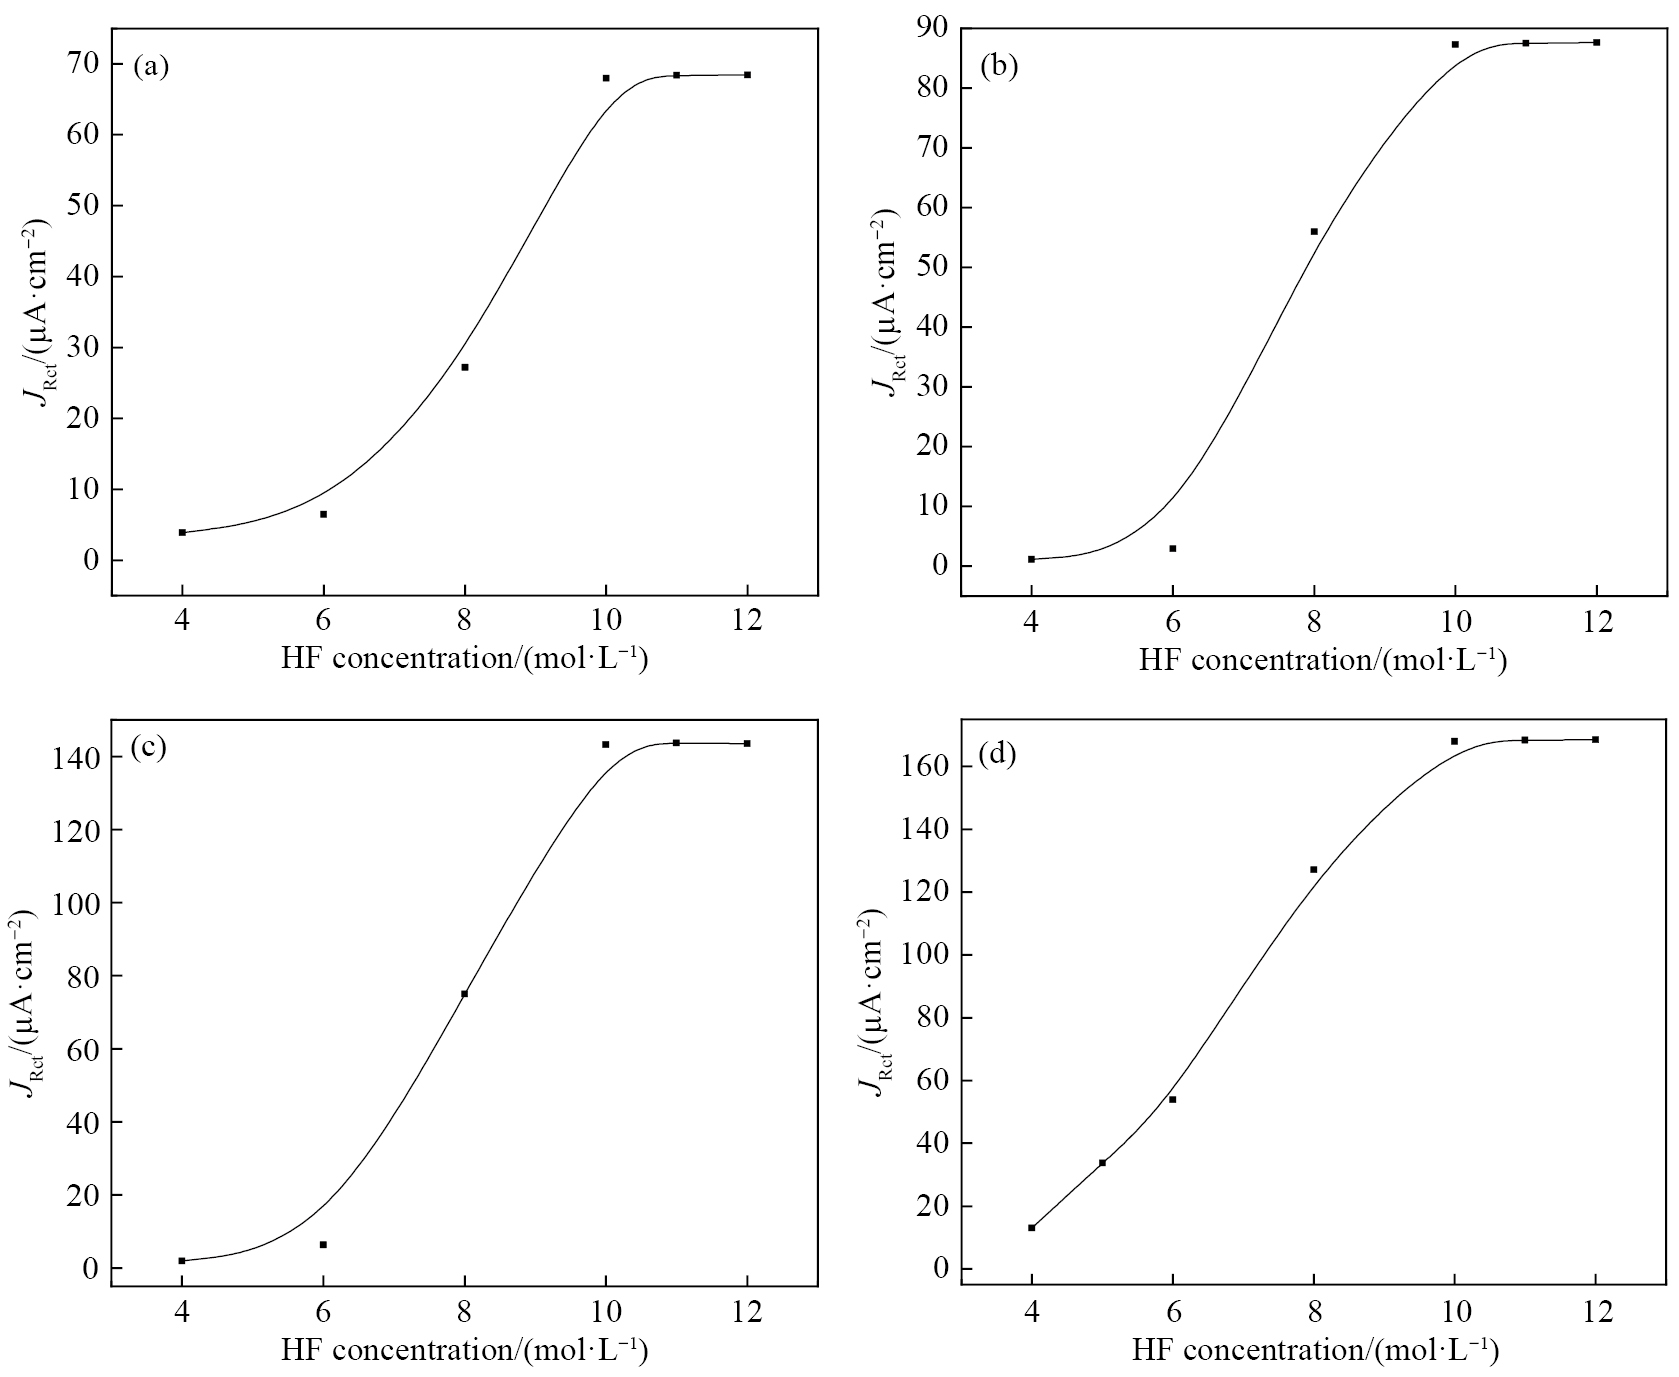
-0.38 V (氧化峰A1)、0.1 V (氧化峰A2)、0.31 V (氧化峰A3)和0.6 V (氧化峰A4)氧化势下(分别对应是MnO矿相、Fe3O4矿相、(Fe,Mn)(Nb,Ta)2O6矿相中亚铁离子和(Fe,Mn)(Nb,Ta)2O6矿相中亚锰离子发生氧化反应发生氧化反应)铌钽矿石墨电极在不同浓度的HF电解液中进行EIS实验,EIS图谱的数据采用Zview进行拟合并进行等效电路Rs分析,Rs可视为溶液的电阻,结果主要表现在电荷转移密度(JRct)的变化。
图5为不同矿相的氧化浸出电荷转移密度JRct随HF浓度的变化趋势曲线,可得随着HF浓度的升高,铌钽矿电极表面低价离子被氧化浸出的反应过程中交换电荷的离子越来越多。在–0.38 V外加氧化势下(图5(a)),铌钽矿石墨电极矿液界面的电荷转移密度JRct先升高,在10 mol·L−1时铌钽矿的MnO矿相氧化反应的电荷转移密度达到最大值68 µA·cm−2继续升高HF的浓度其上升的曲线趋于平缓。在0.1 V的外加氧化势下(图5(b)),电荷转移密度JRct随着电解液中HF浓度变化曲线,从4 mol·L−1 HF的1.11 µA·cm−2逐渐升高到10 mol·L−1 HF的最大值87.32 µA·cm−2时,之后曲线逐渐趋于平缓。在0.31 V的外加氧化势下(图5(c)),电荷转移密度JRct随着电解液中HF浓度增加而增加在11 mol·L−1 HF时达到最大值143.71 µA·cm−2。在0.6 V的外加氧化电压下(图5(d)),电荷转移密度JRct随着电解液中HF浓度升高在超过11 mol·L−1时达到最大值168.4 µA·cm−2之后其上升的曲线开始趋于平缓。这是由于此时与铌钽矿电极表面的交换电荷的离子基本已经达到饱和,继续升高HF的浓度对铌钽矿表面低价离子的氧化浸出并不会起促进作用。
为了更直观的看出铌钽矿MnO矿相、Fe3O4矿相、(Fe,Mn)(Nb,Ta)2O6矿相在不同浓度的HF电解液中的Mn,Fe和Nb元素的氧化浸出速率。常温下分别外加–0.38,0.1,0.31和0.6 V氧化势,铌钽矿电极在不同浓度的HF下电解6 h后用ICP检测电解液中各元素含量,得到的Fe,Mn和Nb元素浸出速率随HF变化的曲线如图6所示。从图6(a)可知在MnO矿相中Fe和Nb元素的氧化浸出速率随着HF浓度的升高轻微增长,而Mn元素的氧化浸出速率增加较明显,在10 mol·L−1 HF时氧化浸出速率达到最大值29.4 mg·L−1·h−1后趋于平缓。在10 mol·L−1 HF时氧化浸出速率达到最大值5.5 mg·L−1·h−1之后趋于平缓。从图6(c)可以看出(Fe,Mn)(Nb,Ta)2O6矿相中Mn元素的氧化浸出速率随着电HF浓度的升高有较缓的增长变化,Fe,Nb元素的氧化浸出速率随HF浓度的升高也是逐渐增加,在11 mol·L−1 HF时Nb的浸出速率达到最大值2.56 mg·L−1·h−1之后趋于平缓。从图6(d)可以看出在11 mol·L−1 HF时Nb和Mn的氧化速率分别达到最大值2.88和29.94 mg·L−1·h−1之后趋于平缓。与EIS的实验结果相一致,进一步的验证了在氧化峰A1,氧化峰A2和氧化峰A3的电位下分别是铌钽矿中的MnO矿相、Fe3O4矿相、(Fe,Mn)(Nb,Ta)2O6矿相中的亚铁离子发生氧化反应,而氧化峰A4的电压下主要是铌钽矿(Fe,Mn)(Nb,Ta)2O6矿相中的亚锰离子发生氧化反应。
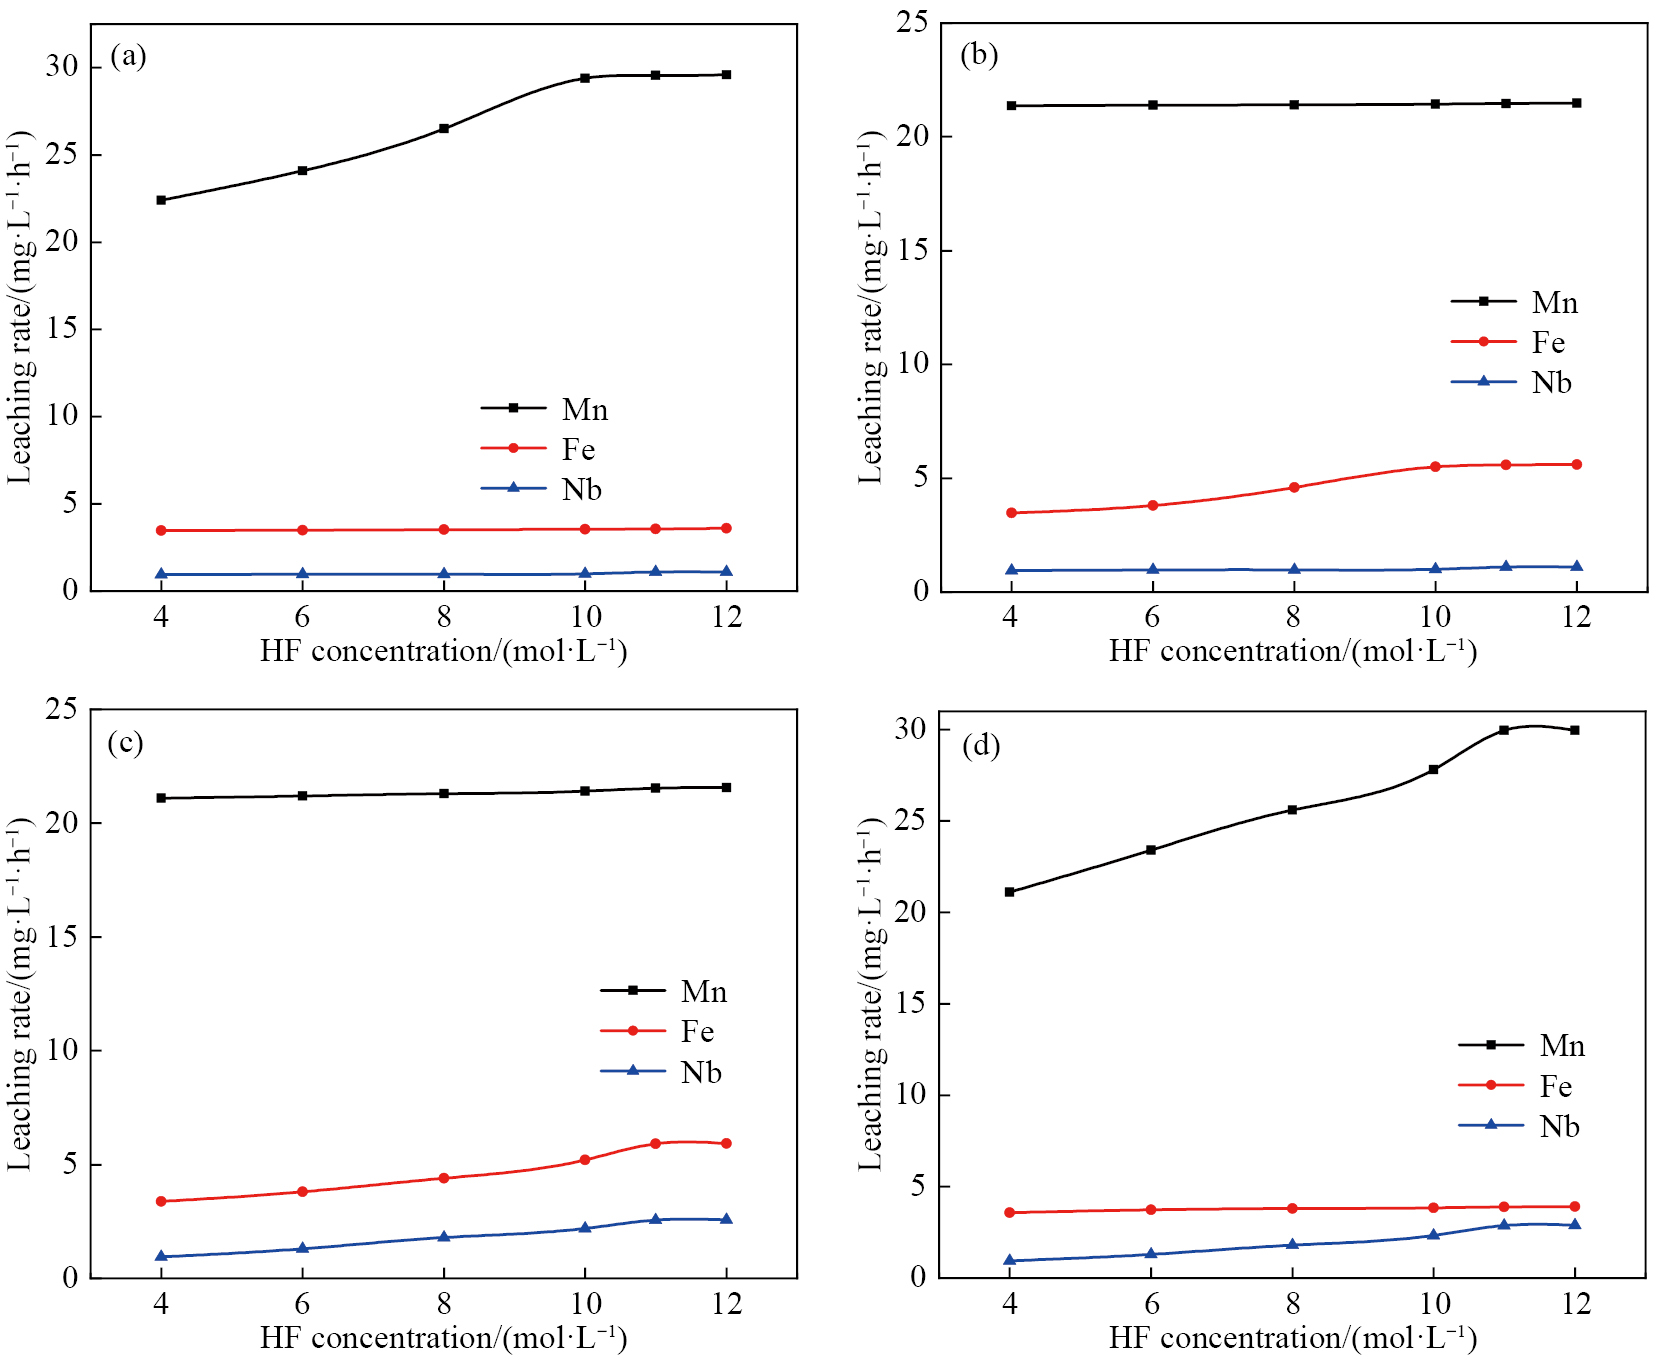
比较图5和图6可知,电荷转移密度和元素浸出速率随HF浓度变化的趋势大致相同,在4~11 mol·L−1 HF浓度范围之间,图5(a,d)的Mn2+的电荷转移密度和图6(a,d)的Mn元素的浸出速率均与HF浓度呈现正相关性;同理,在图5(b,c)的Fe2+的电荷转移速率与图6(b,c)的Fe元素的浸出速率也同样表现出和HF浓度呈现正相关性。所以在一定的情况下根据电路分析计算得到的电荷转移密度可以用来大致描述其相对应元素浸出速率的变化,可作为一种手段进行元素浸出速率的定性表示。
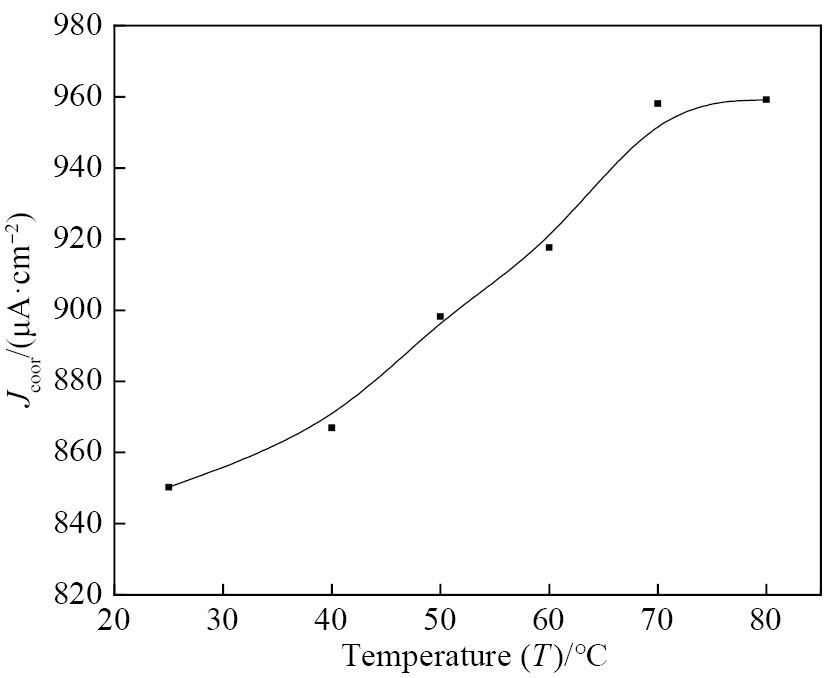
固液反应对温度的变化很敏感,温度升高会促进固体的溶解,因此在铌钽矿氧化浸出过程中温度的改变会对浸出过程有一定的影响。为了探究温度对铌钽矿氧化浸出的影响,研究了铌钽矿在不同温度梯度下的Tafel实验,选用11 mol·L−1的HF溶液,设置温度梯度为25,40,50,60,70和80 ℃进行Tafel电化学实验。对Tafel强极化区曲线进行拟合,得到在11 mol·L−1 HF溶液中不同温度梯度下的Tafel的拟合电流密度是铌钽矿固液界面总的浸出速率,结果如图7所示。测得的在11 mol·L−1 HF溶液中不同温度梯度下的Tafel的拟合电流密度是铌钽矿固液界面总的浸出速率,包括氧化反应的电荷转移、溶液中离子的移动速率、固液界面离子交换速率、双电层离子及半无限层扩散速率。随着温度的增加,铌钽矿的腐蚀电流密度也逐渐增加,随后在80 ℃后电流密度达到最大值并趋于平缓,表明了铌钽矿的氧化浸出速率随着温度的增加而加快,在温度为80 ℃时,固液界面总的浸出速率达到最大,为959.20 μA·cm−2。
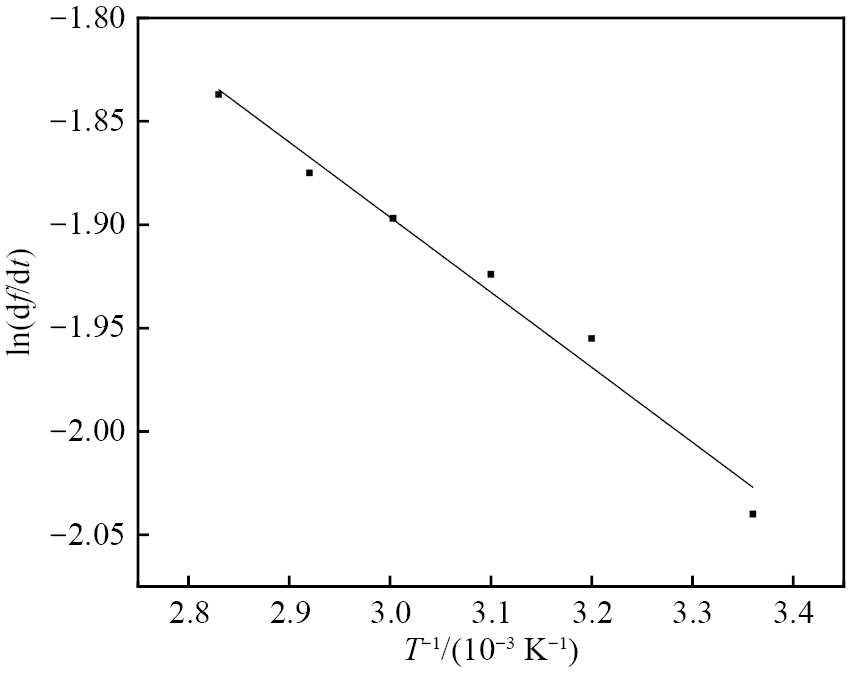
铌钽矿中Nb的氧化浸出活化能可以根据不同温度下的Nb浸出速率获取,浸出速率k可通过浸出率f来表达: k=df/dt,t为时间。根据阿累尼乌兹公式来求得:(3)式中,k氧化浸出速率,mg·L−1·h−1;k0频率因子;E为反应活化能,kJ·mol−1;R为热力学常数,取值8.314 J·mol−1·K−1。
将铌钽矿在11 mol·L−1 HF溶液中不同反应温度下反应后的溶液进行电感耦合等离子体质谱(ICP)检测,得到在25,40,50,60,70和80 ℃的反应温度下Nb的氧化浸出速率分别为2.95,3.3,3.8,4.34,5.88和5.89 mg·L−1·h−1;lnk与1/T的关系图如图8所示,由图中的直线斜率再结合方程式(3)计算出其Nb5+氧化浸出阶段的显性活化能为3.018 kJ·mol−1。
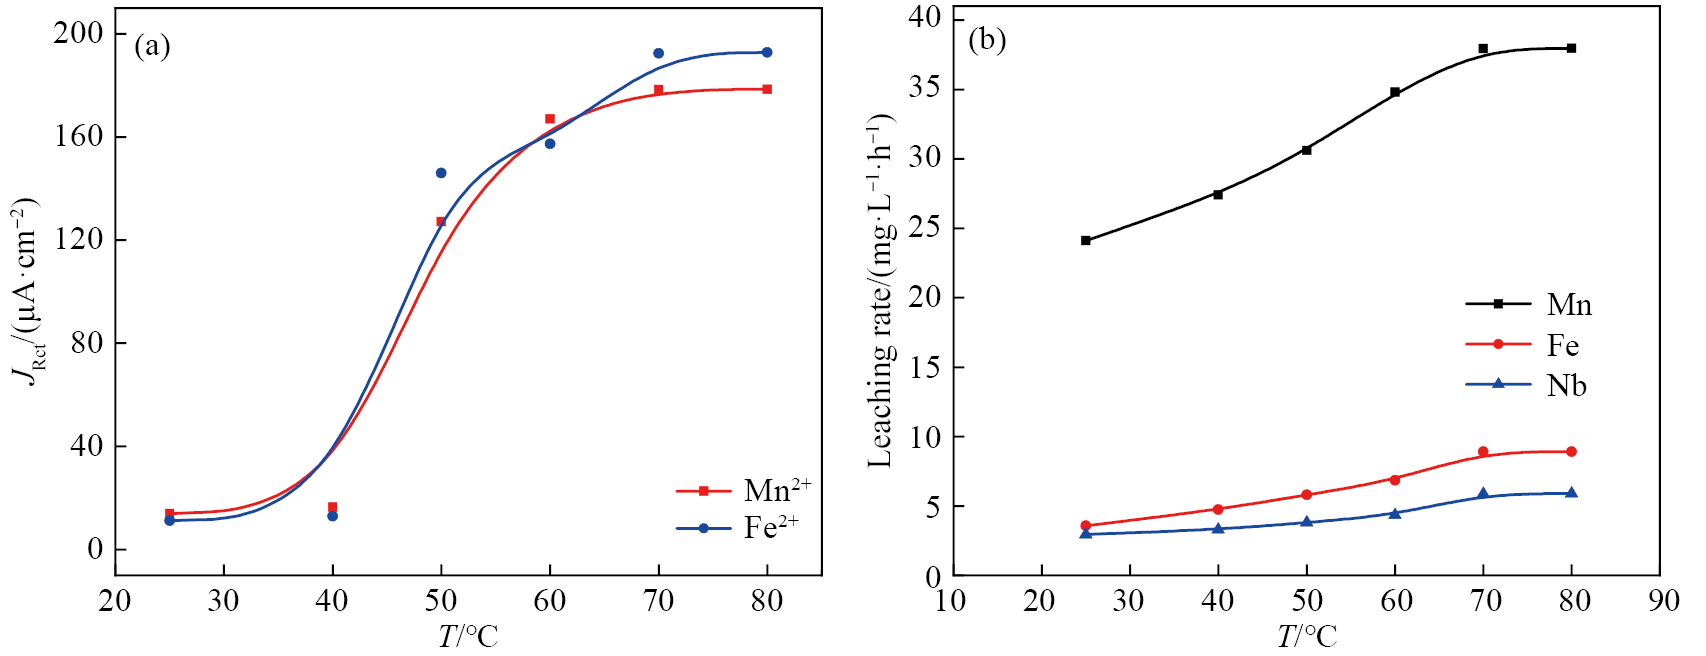
为了研究温度对铌钽矿(Fe,Mn)(Nb,Ta)2O6矿相中亚铁离子和亚锰离子的氧化浸出的影响进而影响Nb5+的浸出;进行了外加0.31 V (vs. 350)(主要是(Fe,Mn)(Nb,Ta)2O6矿相中亚铁离子发生氧化反应)和0.6 V (vs 350)氧化势(主要是(Fe,Mn)(Nb,Ta)2O6矿相中亚锰离子发生氧化反应)下不同反应温度的交流阻抗实验。选用电解液在11 mol·L−1HF,温度梯度为25,40,50,60,70和80 ℃。对EIS图谱的数据采用Zview进行拟合并进行等效电路分析,将拟合电路得到的数据进行绘图如图9所示。通过等效电路图拟合的氧化反应的阻抗随着温度的增加而减小,在温度达到80 ℃时铌钽矿中(Fe,Mn)(Nb,Ta)2O6的Fe2+,Mn2+的氧化反应阻抗分别达到最小值(0.42和0.4 kΩ)。经过计算得到的铌钽矿表面的Fe2+,Mn2+的氧化反应过程的电流密度变化及ICP测得的各离子的氧化浸出速率如图9(b)所示,随着HF浓度的升高,电流密度也逐渐增大,在80 ℃分别达到最大值178.4和192.5 µA·cm−2。Fe,Mn氧化速率的增大会促进Nb元素浸出速率的增加。Nb的氧化浸出速率随着温度的升高而增大,在11 mol·L−1 HF时达到最大值5.32 mg·L−1·h−1;继续升高温度,Fe,Mn的氧化反应速率基本不发生变化,这可能是由于随着温度的增加使得铌钽矿/液界面的双电层结构发生变化所致。
采用循环伏安法、Tafel极化曲线、交流阻抗、开路电位和ICP检测法,探究了铌钽矿中MnO,Fe3O4,(Fe,Mn)(Nb,Ta)2O6矿相在不同的氧化势、HF浓度、温度对浸出速率的影响,得出了以下结论:
1) 循环伏安法证明了铌钽矿HF酸浸过程中在电位为–0.38,0.1,0.31和0.6 V处发生氧化反应,分别对应着MnO矿相中Mn2+氧化浸出、Fe3O4矿相中Fe2+氧化浸出、(Fe,Mn)(Nb,Ta)2O6矿相中Fe2+和(Fe,Mn)(Nb,Ta)2O6矿相中Mn2+氧化浸出。
2) Tafel极化曲线的电流密度Jcoor随着HF浓度的升高而增加,在10 mol·L−1 HF时达到最大值849.68 µA·cm−2;铌钽矿的氧化浸出速率随着HF浓度的增加而升高,在10 mol·L−1 HF达到最大值后趋于稳定。
3) 在-0.38和0.1 V外加氧化势下,HF浓度对MnO和Fe3O4矿相以及在0.31和0.6 V外加氧化势下,HF浓度对铌钽矿(Fe,Mn)(Nb,Ta)2O6矿相的交流阻抗实验表明,电荷转移密度JRct随着HF浓度升高而增大,在10 mol·L−1 HF时,MnO和Fe3O4矿相的JRct达到最大值,在11 mol·L−1 HF时,(Fe,Mn)(Nb,Ta)2O6矿相的JRct达到最大值。Mn,Fe和Nb元素浸出速率随HF浓度的增加而加快,Mn和Fe元素在10 mol·L−1HF时浸出速率达到最大值,Nb元素在11 mol·L−1HF时最大值。
4) 铌钽矿在不同反应温度下的Tafel结果表明,随着温度的增加,铌钽矿的氧化浸出速率加快;腐蚀电流密度逐渐增加,在80 ℃时达到最大值959.20 µA·cm−2后趋于平缓。Nb5+氧化浸出阶段的显性活化能为3.018 kJ·mol−1。铌钽矿的(Fe,Mn)(Nb,Ta)2O6矿相在不同反应温度的交流阻抗实验结合ICP测定的Nb5+浸出速率的结果表明,电流密度随着温度的增加逐渐增大,在80 ℃时,Fe2+,Mn2+电流密度达到最大值;Nb的氧化浸出速率随着温度的升高而加快,在80 ℃时达到最大值5.32 mg·L−1·h−1。
Gao W C,Wen J K,Wu B,Shang H. Extraction of niobium yttrium and cerium from a low-grade niobium-bearing ore by roasting (NH4)2SO4-Na2SO4-H2SO4 system [J]. Rare Metals,2014,33(6): 754.
Wöhlecke M,Corradi G,Betzler K. Optical methods to characterise the composition and homogeneity of lithium niobate single crystals [J]. Applied Physics B,1996,63(4): 323.
El-Hussaini O M,Mahdy M A. Sulfuric acid leaching of Kab Amiri niobium-tantalum bearing minerals,Central Eastern Desert,Egypt [J]. Hydrometallurgy,2002,64(3): 219.
Wang D,Li Q J,Guo X,Zou X L. Study on dissolution mechanism of mineral/liquid interface during HF acid leaching niobium-tantalum ore [J]. Minerals Engineering,2022,188: 107835.
Yang F X,Li Q J,Wang D,Zhou C,Zheng S B. Interfacial structure change and selective dissolution of columbite-(Fe) mineral during HF acid leaching [J]. Minerals,2021,11(2): 146.
Rodriguez M H,Gustavo D R,Eliana G P,Daniela S S. Extraction of niobium and tantalum from ferrocolumbite by hydrofluoric acid pressure leaching [J]. Hydrometallurgy,2015,156: 17.
Rodriguez M H,Quiroga O,Ruiz M D. Kinetic study of ferrocolumbite dissolution in hydrofluoric acid medium [J]. Hydrometallurgy,2007,85(2): 87.
Candon P B. Proeess for Recovering Colubium and Tantalum from Ore Concentrates Containing Same[P]. USA: 2058825,1962.
 顶部