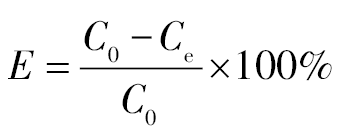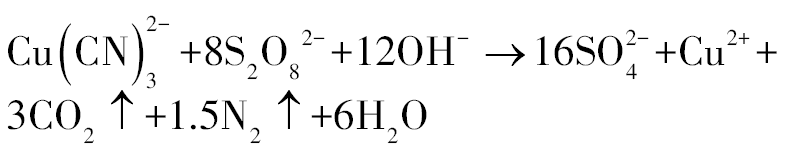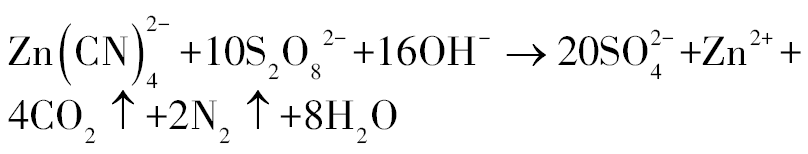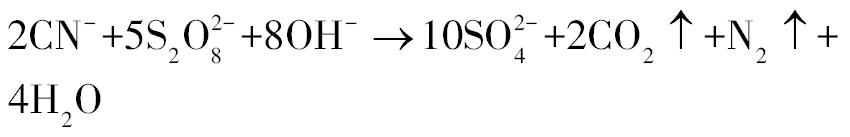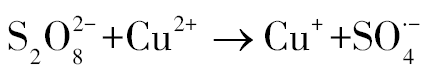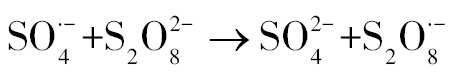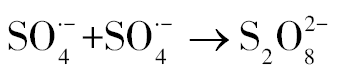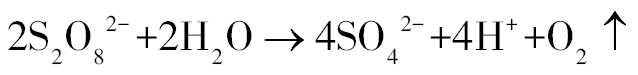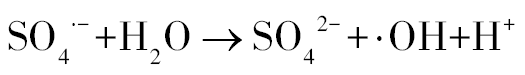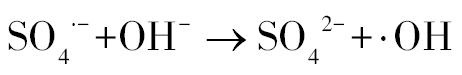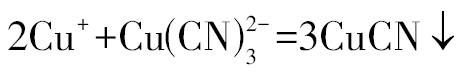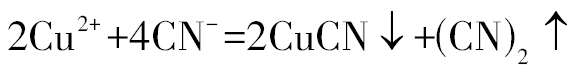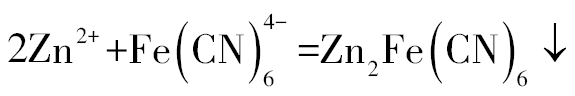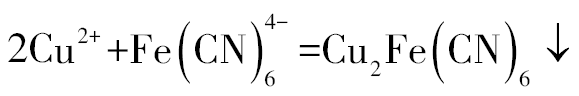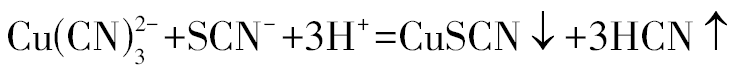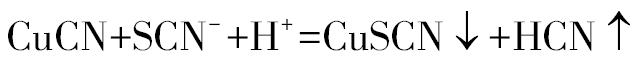目录图表
目前,氰化法在黄金提取工艺仍占统治地位,产生的氰化废水中含有游离氰、铜氰、锌氰、铁氰等络合物,成分复杂、处理难度大。循环利用过程中重金属离子在系统中不断累积,使得浸出成本大幅增加,如果不经处理直接排放会对环境造成潜在的危害[1–2]。碱性氯化法是最常用的处理方法之一,但是它会产生氯气、氯化氰等有毒、刺激性恶臭气体,同时消耗大量次氯酸钠,对相关设备造成严重腐蚀[3]。传统的臭氧氧化、过氧化氢氧化、SO2-空气氧化和电解氧化,大多存在能耗高、发展不成熟等问题[4–5]。因此,寻找一种高效、环保、节能的处理方法引起了研究人员的普遍关注。
过硫酸盐高级氧化技术是以自由基为活性物种,将难降解污染物完全矿化为二氧化碳和水[6],是一种很有前景的废水处理技术。常用的过硫酸盐种类包括过二硫酸盐(PS)和过一硫酸盐(PMS),具有稳定性高、易于操作、价格低廉等优点[7]。通过活化过硫酸盐可以产生SO4·−,·OH,O2·−等多种自由基,提高对目标污染物的去除效果。其中,SO4·−具有半衰期长(40 µs)、对pH适用范围广、氧化性强等优点[8],引起了研究人员的广泛关注。研究表明,过硫酸盐作为氧化剂可以有效降解氰化废水中的金属氰络合物。Wang等[9]采用电活化K2S2O8增强Cu(CN)32−的氧化去除效果,结果表明随着K2S2O8浓度的增加,氰化物的去除效率显著提高。当K2S2O8浓度为1.00 mmol·L−1,电流密度为14.80 A·m−2时,氰化物的去除率从34.3%提高到89.1%。这是由于Cu(I)与S2O82−通过类Fenton反应,形成SO4·−自由基,SO4·−与OH−/H2O反应生成·OH自由基,这些活性自由基和阳极氧化共同对氰化物去除发挥作用。Yang等[10]结合掺硼金刚石电极电化学氧化和过硫酸盐高级氧化技术(EO-PS)处理复杂化学废水中的有机化合物和氰化物,发现在高电流密度、酸性环境、适宜温度和低初始浓度的条件下可以有效去除废水中的氰化物,SO4·−是主要的活性物质。Guo等[11]采用二氧化钛纳米棒(NRs)阳极和CuFe2O4改性石墨毡(CuFe2O4/GF)阴极构建了光电催化(PEC)体系催化过硫酸盐降解废水中的氰化物,在过硫酸盐添加量为0.5 mol·L−1,氰化废水初始浓度为0.9 mmol·L−1的条件下处理120 min,氰化物的去除率可以达到98.21%,溶解的Cu2+以氧化铜的形式沉积在阴极上。过硫酸盐氧化处理氰化废水效果显著,但目前的研究大都集中于单一低浓度或模拟氰化废水的处理,对成分更复杂的高浓度实际废水鲜有报道。
本文采用过硫酸钠作为氧化剂处理高浓度的氰化提金废水,以期探明过硫酸盐氧化过程中氰化物与重金属离子的氧化去除规律与反应机制,为高效、环保、节能的氰化废水处理技术的研究开发奠定基础,研究结果对黄金冶炼企业的节能减排与资源综合利用具有重要的意义。
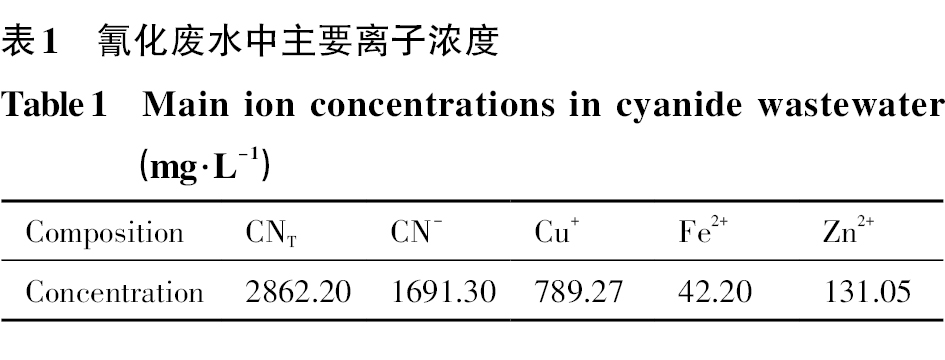
实验所用含氰废水来源于陕西某黄金冶炼厂,废水pH为12,主要组成如表1所示。可以看出,该氰化废水中主要以CNT,CN−,Cu+为主,其中CNT浓度大于800 mg·L−1,属于高浓度的氰化提金废水。实验所有试剂均为分析纯。
常温条件下,取100 ml含氰废水置于250 ml烧杯中,分别加入0.0042,0.0063,0.0084,0.0105和0.0125 mol过硫酸钠置于磁力搅拌器上,搅拌反应30 min后进行液固分离。沉淀物采用去离子水洗至出水pH为7时,置于DHG-9070A型电热恒温鼓风干燥箱中60 ℃烘干8 h,取样分析。沉淀后液取样测定游离氰与金属离子含量。
废水中CNT采用《水质氰化物的测定容量法和分光光度法》(HJ484—2009)中的硝酸银滴定法测定;金属离子利用火焰原子吸收法(GB7475-87,GB11911-89)测定;S2O82−利用分光光度法测定[12];溶液中SO42−的含量利用重量法(GB11899-89)测定。沉淀物的分析表征采用Rigaku Smartlab(日本理学公司)X射线衍射仪(XRD)。
氰化废水中各离子去除率的计算方法为:(1)式中,E为废水中各离子的去除率,%;C0为废水中各离子的初始浓度,mg·L−1;Ce为氧化处理后溶液中各离子的浓度,mg·L−1。
过硫酸钠添加量对氰化物及金属离子去除率的影响如图1所示。可以看出,随着过硫酸钠添加量的增加,废水中的CN−与Fe2+去除率很快就达到了最大值,随后不再发生明显变化,而Zn2+去除率逐渐减小,CNT与Cu+去除率则呈现出先上升后下降的趋势。过硫酸钠添加量为0.084 mol·L−1时,CNT,CN−及Cu+,Fe2+,Zn2+去除率分别为89.2%,100%及92.7%,97.4%,42%。
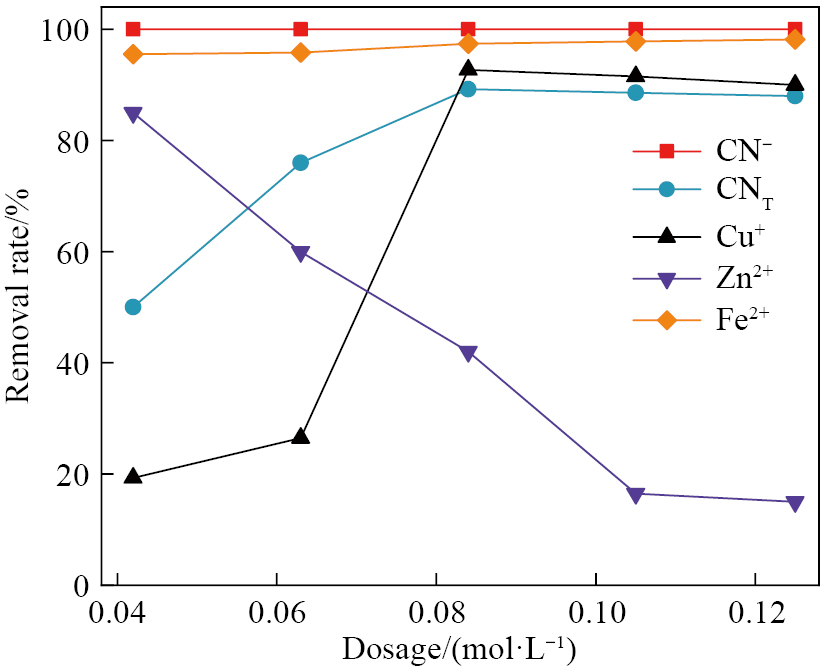
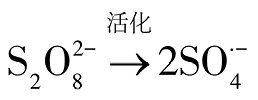
这是因为过硫酸钠加入后,弱络合的Cu(CN)32−,Zn(CN)42−发生破络反应释放出Cu+,Zn2+与强络合的Fe(CN)64−发生共沉淀反应,CN−与强氧化性S2O82−反应迅速被完全消耗(式(2~4)),各离子去除率很快达到最大。另外,在该体系中产生的Cu2+会活化过硫酸盐产生SO4·−(式(5)),SO4·−能够无选择性的氧化废水的氰化物[13–14],有利于氰化物的去除。当过硫酸钠添加量增加至0.084 mol·L−1时,体系中S2O82−浓度增加,活化产生的强氧化性SO4·−的量也相应增加,促进了CNT和Cu+的去除,继续增加到0.105~0.125 mol·L−1时,此时过硫酸钠浓度过高,体系中过量的S2O82−成为SO4·−的清除剂,同时过量的自由基也会出现自淬灭现象,产生的S2O82−和SO4·−还未与氰化物反应就被消耗了一部分,氧化能力减弱(式(6~7))[15],CNT和Cu+去除率开始呈现下降的趋势。值得注意的是,Zn2+去除率随过硫酸钠添加量的增加逐渐减小。这是因为过硫酸盐添加量增加,S2O82−水解使得溶液中H+浓度逐渐增大,体系pH减小,锌氰络合物生成的沉淀在酸性条件下被氧化溶解[16],同时反应过程中大量的OH−被消耗,难以形成氢氧化物沉淀,因此大部分Zn以离子态存在于溶液中[17],导致Zn2+去除率减小。(2)(3)(4)(5)(6)(7)
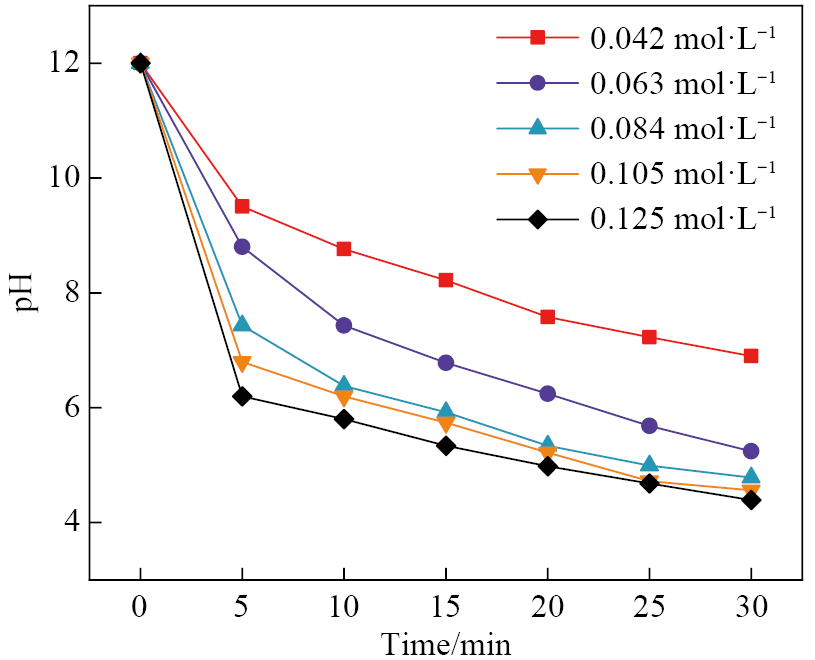
过硫酸钠添加量对体系pH的影响结果如图2所示。随着过硫酸钠添加量的增加,溶液体系的pH逐渐减小,5 min以前变化幅度较大,随后变化趋势减小。
pH减小是因为过硫酸盐在水中会发生水解反应,析出H+导致体系pH值降低见(式(8)),另外,过硫酸盐活化产生的SO4·−会和体系中的H2O或OH−反应生成SO42−(式(9~11)),导致溶液中H+浓度偏高,体系最终呈酸性。酸性条件下更有利于SO4·−的产生,SO4·−是占主导地位的自由基,中性和碱性时·OH成为占主导地位的自由基[18–19]。而SO4·−的氧化性优于·OH,这也说明过硫酸盐添加量的增加有利于氰化物的去除。需要注意的是,采用过硫酸盐体系处理氰化废水时,要注意维持体系pH为碱性,防止过度酸化导致HCN外溢。(8)(9)(10)(11)
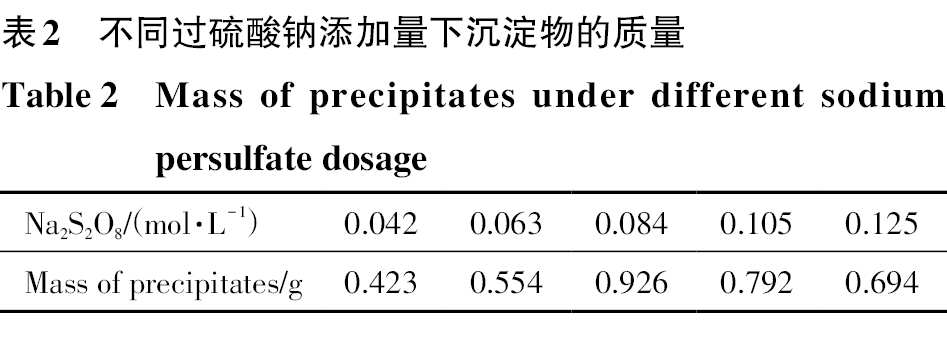
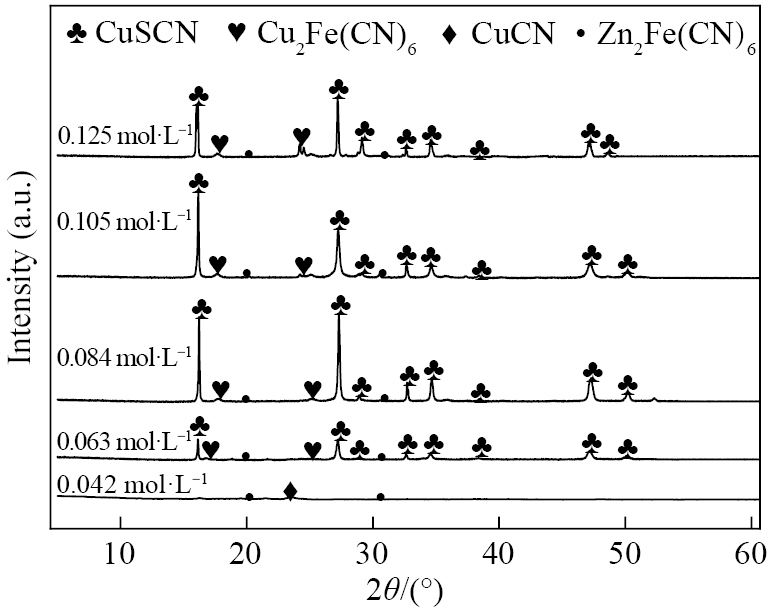
过硫酸钠添加量不同时生成的沉淀物的质量变化如表2所示,沉淀物的XRD分析结果如图3所示。可以看出,随着过硫酸钠添加量的增加,溶液中的氰化物在S2O82−的氧化作用下依次转化为沉淀除去,产生的沉淀物质量先增大后减小;0.084 mol·L−1时沉淀达到最大值0.926 g,体系中沉淀物的组成也发生了变化;在0.042 mol·L−1以下时,沉淀物主要是由CuCN,Zn2Fe(CN)6组成;继续增加过硫酸钠用量,CuCN沉淀消失,CuSCN,Cu2Fe(CN)6和Zn2Fe(CN)6成为主要的沉淀物,随后组分不再发生大的变化。过硫酸钠添加量较低时,解离出的S2O82−与废水中的游离氰及铜锌络合离子中的氰发生氧化反应,CN−含量迅速降低,释放出的Zn2+与Fe(CN)64−发生络合沉淀反应生成Zn2Fe(CN)6白色沉淀,Cu(CN)32−中部分氰离子被氧化转化为Cu(CN)白色沉淀。过硫酸盐添加量继续增加,pH进一步减小,Cu(CN)沉淀溶解,部分Zn以Zn2+的形式存在于溶液中。同时,在H+存在条件下,Cu(CN)32−会与溶液中可能存在的SCN−反应生成CuSCN沉淀,部分Cu2+与Fe(CN)64−反应会生成砖红色Cu2Fe(CN)6沉淀,溶液变为棕红色。另外添加量在0.084 mol·L−1以后,沉淀质量及峰高减小是因为加入的S2O82−浓度过高,使得体系最终pH过低导致沉淀返溶。沉淀过程主要反应式如式(12~17)所示:(12)(13)(14)(15)(16)(17)得到的沉淀物可作为精矿出售或通过进一步处理综合回收金属铜、锌,实现沉淀物的综合利用,从而降低处理成本[20]。
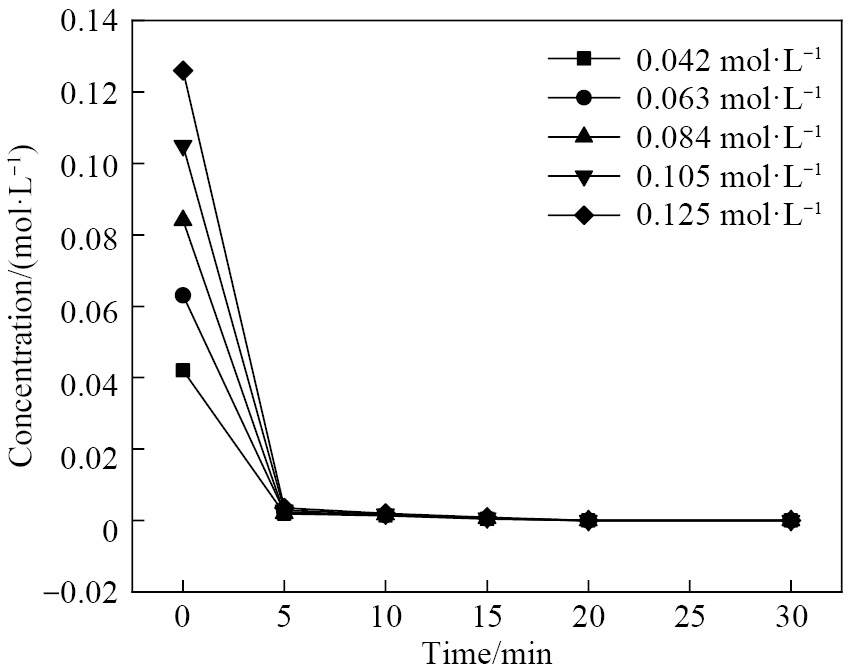
氧化过程中过硫酸盐的消耗如图4所示。过硫酸盐添加量不同时,S2O82−浓度均随反应时间的推移而逐渐降低,5 min左右废水中S2O82−几乎完全消耗。说明过硫酸盐氧化过程的速度极快,直接氧化与自由基氧化均快速的消耗S2O82−[21],实现了废水中氰化物的快速降解。
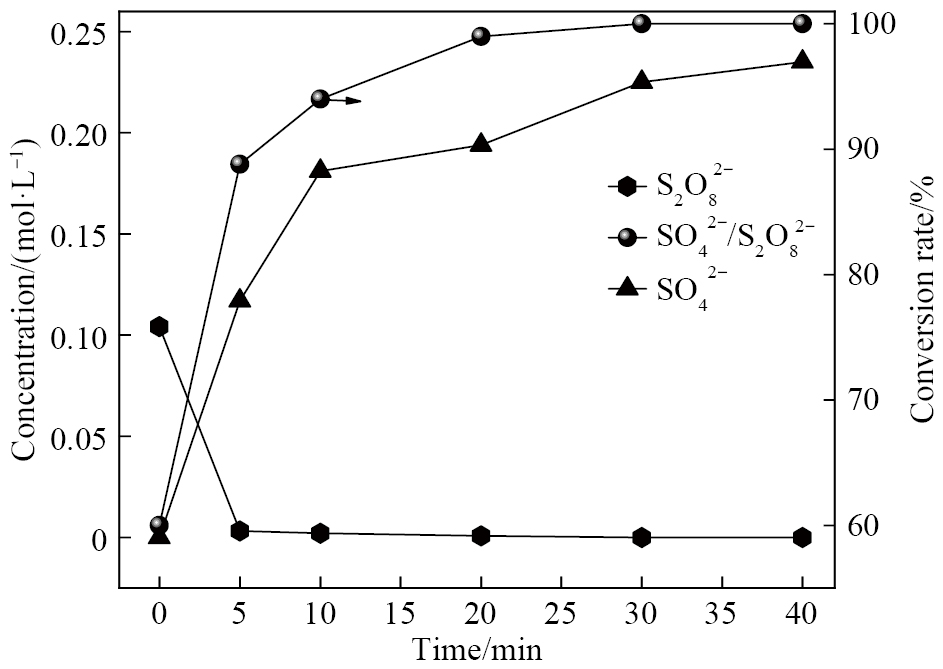
过硫酸盐添加量0.084 mol·L−1时分析测定体系中S2O82−与SO42−浓度随时间的变化曲线,结果如图5所示。S2O82−在反应5 min时已完全消耗,而SO42−浓度随着时间的延长逐渐增大,30 min以后变化不再明显。这是因为S2O82−的消耗很快,主要依靠两个方面,一是氰化物的直接氧化消耗,另外一个是活化产生自由基消耗。相对应的SO42−的产生亦是如此,唯一不同的是活化S2O82−产生SO42−的过程中先生成SO4·−和·OH等中间产物,这些中间产物随着反应进行最终在30 min时几乎全部转化为SO42−。这也说明反应结束后体系中S2O82−主要以SO42−的形式存在。
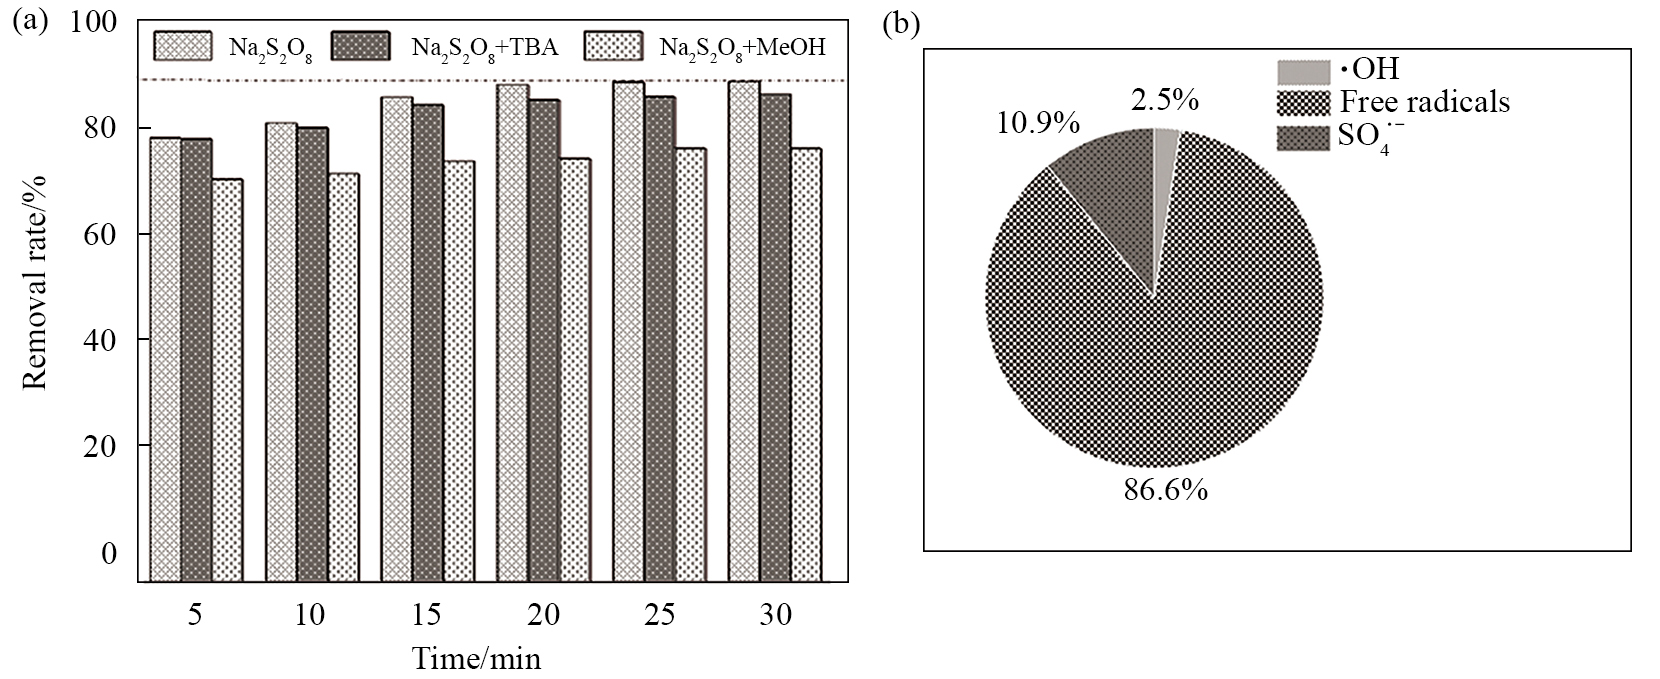
常温、初始pH不变,过硫酸钠投加量为0.084 mol·L−1的条件下,在体系中分别加入甲醇(MeOH)与叔丁醇(TBA)作为活性物种的淬灭剂进行淬灭实验[22–23],结果如图6(a)所示。将叔丁醇加入体系淬灭·OH的作用后,CNT去除率从89.2%降为87%;当甲醇加入后,因其可同时淬灭SO4·−和·OH,CNT去除率降为77.3%,这说明SO4·−和·OH是参与氰化废水降解的主要自由基物种。SO4·−和·OH对氰化物降解贡献率如图6(b)所示,SO4·−和·OH对氰化物降解贡献分别占10.9%和2.5%,自由基的间接氧化作用占比为13.4%,非自由基反应即S2O82−对氰化物的直接氧化作用占比86.7%。综上所述,过硫酸盐氧化处理氰化废水过程既存在过硫酸盐的直接氧化,也存在活性自由基的氧化反应。
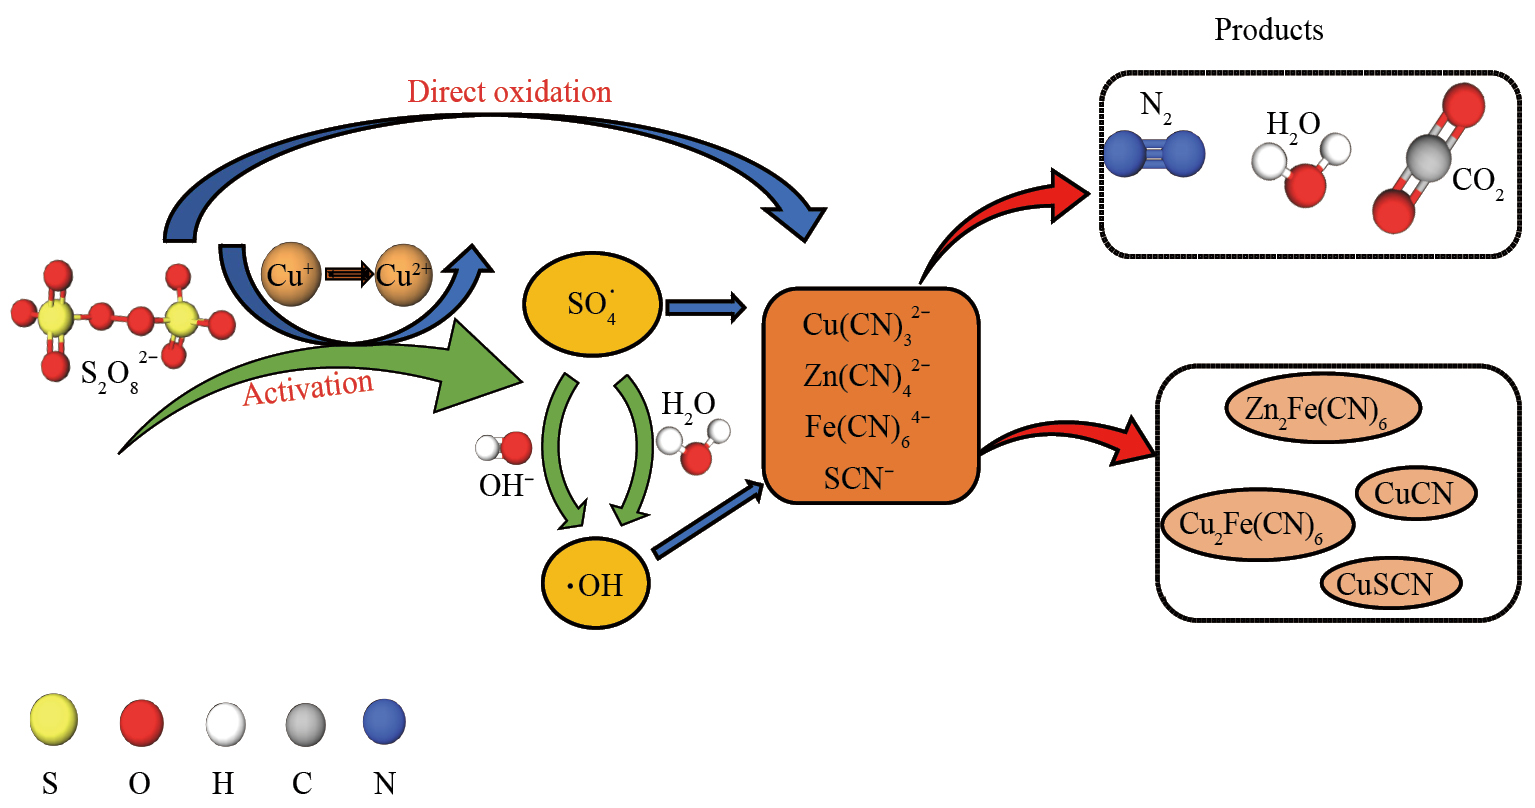
过硫酸盐氧化处理氰化废水的过程是过硫酸盐直接氧化和以SO4·−为主的自由基氧化共同作用的,其中非自由基氧化是主要的降解途径。过硫酸盐加入氰化废水中,水解产生的S2O82−直接作用于CN−及金属氰络合离子,CN−很快被氧化为N2和CO2从溶液中去除,Cu(CN)32−和Zn(CN)42−等氧化释放出Cu+和Zn2+,部分氧化生成的Cu2+与体系中S2O82−发生类芬顿反应生成SO4·−,SO4·−再与H2O或OH−反应生成·OH,S2O82−直接氧化与SO4·−,·OH共同作用于氰化物。
过硫酸盐添加量较低时,体系中主要发生的是S2O82−与氰化物的直接氧化反应,此时产生的自由基数量很少,废水中各离子的去除率不高,得到的沉淀物主要以CuCN,Zn2Fe(CN)6为主。过硫酸盐添加量较大时,体系中的S2O82−与产生的强氧化性SO4·−,·OH均增多,此时自由基氧化与过硫酸盐直接氧化同时作用与氰化物的去除,仍然以直接氧化作用为主。同时,由于体系的pH急剧减小,导致金属离子主要以Zn2Fe(CN)6、Cu2Fe(CN)6与CuSCN的形式去除。过硫酸盐添加量继续增加时,溶液中S2O82−浓度过高,自由基的生成受到抑制,部分S2O82−被自由基消耗,氰化物的去除率有所下降。过硫酸钠氧化处理氰化废水机制示意图如图7所示。
随着过硫酸盐添加量的增加,CNT与Cu+去除率先增加后减小,游离CN−与Fe2+的去除率很快就可以达到最大值并保持不变。在常温、初始pH不变,反应时间为30 min,过硫酸盐添加量为0.084 mol·L−1的条件下效果最好。CNT,CN−,Fe2+,Cu+和Zn2+的去除率分别可达到89.2%,100%,97.4%,92.7%和42%,此时沉淀物主要由Cu2Fe(CN)6,Zn2Fe(CN)6和CuSCN组成。废水中氰化物与金属络离子的氧化去除是过硫酸盐直接氧化及活化产生的SO4·−,·OH等自由基氧化共同作用的结果。其中过硫酸盐直接氧化占据主要作用,直接氧化和自由基氧化在氰化物去除过程中各自的贡献分别为86.6%和13.4%。
Pan Y B,Zhang Y L,Huang Y G,Jia Y,Chen L L. Enhanced photocatalytic oxidation degradability for real cyanide wastewater by designing photocatalyst GO/TiO2/ZSM-5: performance and mechanism research [J]. Chemical Engineering Journal,2022,428: 131257.
Zhang Y,Zhang Y L,Huang Y G,Chen X,Cui H Y,Wang M. Enhanced photocatalytic reaction and mechanism for treating cyanide-containing wastewater by silicon-based nano-titania [J]. Hydrometallurgy,2020,198: 105512.
Ding Y B,Fu L B,Peng X Q,Lei M,Wang C J,Jiang J Z. Copper catalysts for radical and nonradical persulfate based advanced oxidation processes: certainties and uncertainties [J]. Chemical Engineering Journal,2022,427: 131776.
Peng W Y,Dong Y X,Fu Y,Wang L L,Li Q C,Liu Y J,Fan Q Y,Wang Z H. Non-radical reactions in persulfate-based homogeneous degradation processes: a review [J]. Chemical Engineering Journal,2020,421: 127818.
Wang Y F,Tian S C,Cao D,Li Y B,Wang Y,Qiao M,Zhou X. Enhancement of electrochemical oxidation of Cu(CN)32− by the peroxydisulfate oxidation [J]. Separation and Purification Technology,2017,188: 119.
Yang W L,Liu G S,Chen Y H,Miao D T,Wei Q P,Li H C,Ma L,Zhou K C,Liu L B,Yu Z M. Persulfate enhanced electrochemical oxidation of highly toxic cyanide-containing organic wastewater using boron-doped diamond anode [J]. Chemosphere,2020,252,126499.
Guo T,Dang C Z,Tian S C,Wang Y B,Gao D,Gong Y,Zhao S,Mao R,Yang B,Zhao X. Persulfate enhanced photoelectron catalytic degradation of cyanide using a CuFe2O4 modified graphite felt cathode [J]. Chemical Engineering Journal,2018,347,535.
Liang C J,Huang C F,Mohanty N,Rama M K. A rapid spectrophotometric determination of persulfate anion in ISCO [J]. Chemosphere,2008,73(9): 1540.
Zhu S S,Li X J,Kang J,Duan X G,Wang S B. Persulfate activation on crystallographic manganese oxides: mechanism of singlet oxygen evolution for nonradical selective degradation of aqueous contaminants [J]. Environmental science & technology,2019,53(1): 307.
Sugihartono V E,Mahasti N N,Shih Y J,Huang Y H. Photo-persulfate oxidation and mineralization of benzoic acid: kinetics and optimization under UVC irradiation [J]. Chemosphere,2022,296: 133663.
Santos A,Fernandez J,Rodriguez S,Dominguez C M,Lominchar M A,Lorenzo D,Romero A. Abatement of chlorinated compounds in groundwater contaminated by HCH wastes using ISCO with alkali activated persulfate [J]. Science of the Total Environment,2018,615: 1070.
Domingue C M,Rordriguez V,Montero E,Romero A,S Aurora. Abatement of dichloromethane using persulfate activated by alkali: a kinetic study [J]. Separation and Purification Technology,2020,241(C): 116679.
Guo J Y,Gao Q F,Yang S Q,Zheng F,Du B X,Wen S L,Wang D Y. Degradation of pyrene in contaminated water and soil by Fe2+-activated persulfate oxidation: Performance,kinetics,and background electrolytes (Cl−,HCO3− and humic acid) effects [J]. Process Safety and Environmental Protection,2021,146: 686.
Anipsitakis G P,Dionysiou D D. Radical generation by the interaction of transition metals with common oxidants [J]. Environmental science & technology,2004,38(13): 3805.
Zou M T,Qi Y M,Qu R J,Gadah A B,Pan X X,Wang Z Y,Huo Z L,Zhu F. Effective degradation of 2,4-dihydroxybenzophenone by zero-valent iron powder (Fe0)-activated persulfate in aqueous solution: kinetic study,product identification and theoretical calculations [J]. Science of the Total Environment,2021,771: 144743.
 顶部