目录图表
工业革命以来,人类社会大力开采并燃烧化石燃料煤、石油和天然气,造成了二氧化碳(CO2)的过量排放[1–3]。大气中CO2浓度逐年升高,温室效应日益严重,造成了全球变暖、冰川融化、海洋酸化等一系列环境问题[4–5]。全球的异常气候现象引起了各国的关注[6],碳捕集与封存(CCU)技术[7]和碳捕获利用与封存(CCUS)技术[8–11]成为减少CO2排放的有效策略。碳捕获利用与封存技术比碳捕集与封存技术更具优势,一方面能够降低CO2排放,另一方面能生产高价值的化学品,实现环境与经济的共赢[12–15]。Olah等[16]提出了“甲醇经济”的概念,即以甲醇替代化石燃料作为能源储存、燃料和合成烃及产品的经济。甲醇作为燃料代替部分化石燃料,能够缓解能源压力;作为化工原料合成高碳化合物,能够降低化石燃料作为原料加工生产的比例;甲醇的应用需求广泛,多方面展现了“甲醇经济”的优势[17–19]。化学转化法是CO2再利用的有效途径[20],以CO2和可再生的清洁能源H2为反应原料生产甲醇,乙醇,烷烃等高附加价值的化学产品[21–22]。该方法既能减少CO2排放又能解决H2存储与运输安全的问题,且生产的化学产品能一定程度缓解化石燃料紧张的局面[23]。
众所周知,CO2具有较好的热稳定性,活化较为困难,反应条件较苛刻;CO2加氢反应存在多个平行反应,产物种类繁多,难以获得单一产物。因此,寻找合适的催化剂成为研究的重点方向。目前,已经发现许多不同组分的催化剂材料对CO2加氢制甲醇具有活性和选择性,其中Cu基催化剂因具有原料易得、成本低廉、制备简单、稳定性好等优点,使其在CO2加氢研究中受到了广泛关注[24–28]。ZnO具有分散催化剂活性位点,调节催化剂表面电子浓度的作用,常作为催化剂助剂。Cu/ZnO体系的催化剂具有经济优势,Cu与ZnO之间的相互作用和Cu/ZnO界面都能提升催化剂的催化性能;使有关Cu/ZnO体系催化剂的研究增多,研究比例占Cu基催化剂的75.9%[29]。Kattel等[30]研究发现Cu和ZnO的界面处存在协同作用,能促进甲酸盐中间体加氢生成甲醇。Zabilskiy等[31]同样注意到Cu与Zn之间存在独特的相互作用,通过建立模型和表征测试证明了CuZn合金在反应条件下会氧化成锌甲酸盐中间体,并进一步加氢生成甲醇。Xia等[32]通过原子层沉积法构建了丰富的Cu/ZnO界面,发现Cu/ZnO界面有利于CO2的解离活化和CH3O*反应中间体的生成,同时还能抑制CO生成,证实了Cu/ZnO界面在CO2加氢制甲醇中的重要性。
多元催化剂中通常不止含有一种氧化物,还有作为助催化剂、共催化剂或载体组分的氧化物,例如Al2O3,ZrO2,SiO2,TiO2,CeO2和Ga2O3等。Cu/ZnO/Al2O3催化剂已在工业合成气制甲醇中得到了应用,但副产物水的存在将会抑制甲醇合成,还会加速催化剂团聚失活。其中,ZrO2是弱亲水性的两性氧化物,能抑制金属颗粒烧结,促进CO2在催化剂表面吸附,提高甲醇的选择性和收率[33]。Li和Chen[34]通过ZrO2改性探究氧化载体对催化剂结构、表面性质及金属-载体相互作用的影响,发现ZrO2改性提高了催化剂的表面碱性,为CO2提供了吸附位点。Sun等[35]改变催化剂中的ZrO2含量来调节Cu+/Cu0比,发现CuZn10Zr(ZrO2摩尔分数为10%)催化剂性能最佳;催化剂中存在双活性位点,暴露的Cu0参与H2的活化,中间体在Cu+上更倾向于进一步氢化成CH3OH。
在Cu基催化剂的工作中,大多数研究学者都专注于粉末状催化剂的研究,但粉末状催化剂中的Cu纳米颗粒很容易被ZnO覆盖,从而导致催化剂的甲醇产率下降[36]。Sun等[36]通过在ZnO纳米棒阵列上负载Cu-ZnO-Al2O3合成了低温低压条件下高甲醇选择性的催化剂;与粉末状催化剂相比,ZnO纳米棒载体改善了Cu物种分散度和增加了Cu-ZnO界面,提升了纳米棒阵列催化剂的甲醇合成性能。Liao等[37]将Cu纳米颗粒分别与板状ZnO和六方棒状ZnO进行物理混合,研究不同形态ZnO与Cu纳米颗粒之间的相互作用,结果发现Cu活性表面及Cu纳米颗粒中的缺陷和晶格应变是甲醇合成高产率和选择性的关键,六方棒状ZnO催化剂转化CO2的能力更强。
本文将Cu-ZnO-ZrO2负载到ZnO六方纳米棒表面,使Cu物种能更好分散在载体表面,暴露更多的金属位点,形成更多的Cu/ZnO界面。通过调控Cu-ZnO-ZrO2在ZnO六方纳米棒表面的负载量、ZnO载体的形貌以及无ZnO载体制备多个催化剂,并在CO2加氢反应中测试不同催化剂的催化性能,探究催化剂的负载量、ZnO形貌及载体对催化剂性能的影响。
三水硝酸铜(Cu(NO3)2·3H2O)、六水硝酸锌(Zn(NO3)2·6H2O)、五水硝酸锆(Zr(NO3)2·5H2O)、六次甲基四胺(C6H12N4)、二水乙酸锌(C4H6O4Zn·2H2O)、无水碳酸钠(Na2CO3)和无水乙醇(C2H5OH),均为分析纯,国药集团化学试剂有限公司产品。
分别称取2.92 g六次甲基四胺和3.00 g二水乙酸锌,依次加入到三颈烧瓶中,并量取加入800 ml去离子水,溶解三颈烧瓶中的六次甲基四胺和二水乙酸锌。将三颈烧瓶置于90 ℃油浴锅中,在90 ℃的温度下搅拌回流12 h,然后常温下静置12 h,将沉淀产物用无水乙醇洗涤离心3次,再将离心所得沉淀物在200 ℃下干燥2 h,得到ZnO六方棒状的纳米棒,将其命名为ZnO-HN。
称取3.00 g六水硝酸锌溶解于100 ml的去离子水中。称取1.60 g无水碳酸钠溶解于100 ml的去离子水中,制备碳酸钠溶液。将两种溶液同时按照相同的流速加入到另一个装有100 ml去离子水的烧杯中,在沉淀过程中不断搅拌,并保持沉淀过程中的pH为8左右。沉淀结束后,将烧杯转移到70 ℃的油浴锅中加热搅拌2 h,然后陈化12 h。将沉淀所得产物用去离子水洗涤离心多次,直至洗涤后的溶液pH为中性。将沉淀产物在80 ℃下干燥8 h,而后在350 ℃的马弗炉中煅烧4 h,得到传统ZnO,命名为ZnO-t。
分别称取0.7124 g三水硝酸铜、0.4386 g六水硝酸锌和0.2110 g五水硝酸锆,加入50 ml无水乙醇配制金属Cu∶Zn∶Zr摩尔比为6∶3∶1的混合金属盐乙醇溶液,称取0.8000 gZnO-HN浸渍于混合金属盐乙醇溶液中,旋蒸干燥,将浸渍干燥后的催化剂前驱体在马弗炉中以350 ℃煅烧4 h,得到CuO∶ZnO∶ZrO2∶ZnO-HN摩尔比为6∶3∶1∶10的催化剂,命名为0.5CuZnZr/ZnO-HN。
将金属盐质量调整为三水硝酸铜0.3562 g,六水硝酸锌0.2193 g和五水硝酸锆0.1055 g,其余实验操作步骤不变,得到CuO∶ZnO∶ZrO2∶ZnO-HN摩尔比为6∶3∶1∶20,命名为0.33CuZnZr/ZnO-HN。
在0.5CuZnZr/ZnO-HN和0.33CuZnZr/ZnO-HN催化剂中,Zn仅代表负载物中的ZnO,不包含载体ZnO-HN。
分别称取0.7124 g三水硝酸铜、0.4386 g六水硝酸锌和0.2110 g五水硝酸锆,加入50 ml无水乙醇配制金属Cu∶Zn∶Zr摩尔比为6∶3∶1的混合金属盐乙醇溶液,称取0.8000 g无定形ZnO浸渍于混合金属盐乙醇溶液中,旋蒸干燥,将浸渍干燥后的催化剂前驱体在马弗炉中以350 ℃煅烧4 h,得到CuO∶ZnO∶ZrO2∶ZnO-t摩尔比为6∶3∶1∶10的催化剂,命名为0.5CuZnZr/ZnO-t。其中,Zn仅代表负载物中的ZnO,不包含载体ZnO-t。
称取4.832 g三水硝酸铜、2.9749 g六水硝酸锌和1.4311 g五水硝酸锆,溶解于150 ml的去离子水中,配置成金属Cu∶Zn∶Zr摩尔比为6∶3∶1的混合金属盐溶液。称取7.0 g无水碳酸钠,溶解于150 ml的去离子水中,制备碳酸钠溶液。将两种溶液同时按照相同的流速加入到另一个装有100 ml蒸馏水的烧杯中,在沉淀过程中不断搅拌,并控制沉淀过程中的pH为8左右。当沉淀结束后,将烧杯转移到70 ℃的油浴锅中加热搅拌2 h,然后陈化12 h。将沉淀所得产物用去离子水洗涤离心多次,直至洗涤后的溶液pH为中性。将沉淀产物在80 ℃下干燥8 h,而后在350 ℃的马弗炉中煅烧4 h。得到金属Cu∶Zn∶Zr摩尔比为6∶3∶1的催化剂,命名为CuZnZr。
X射线衍射(XRD)是采用德国Bruker公司生产的Advance D8型X射线粉末衍射仪进行催化剂样品物相分析。取适量催化剂制备测试样品,并将测试样品置于样品池,采用Cu-Kα为主光源,波长为0.15456 nm,Vantec-1探测仪,在管电压为40 kV和管电流为40 mA的条件下进行测试,扫描测试的范围为10°~80°,扫描步长为0.04°,每步扫描时间为0.3 s。
扫描透射电子显微镜(STEM)是采用美国Thermo Fisher公司生产的Falos F200X型扫描电子显微镜。制样方法为:取少量样品用无水乙醇溶解,并用超声机超声分散样品,使用毛细管取样品溶液滴加于Mo网上,待样品完全晾干后,对样品进行STEM测试。
扫描电子显微镜(SEM)是采用日本生产的SU8010型扫描电子显微镜。制样方法为:将双面胶贴到样品台上,取少量样品放置于双面胶上,将多余的催化剂吹掉,将样品送入烘箱中干燥,然后置于电子显微镜中进行测试。
氢气程序升温还原(H2-TPR)在美国Zeton Altmira公司生产的AMI-300型催化剂多功能表征仪上测试。称取50 mg的样品装入U型管中,将U型管放入仪器中开始测试。测试操作过程为:首先以30 ml·min−1的流速用Ar吹扫10 min将空气完全排除,然后升温至150 ℃并保持30 min,而后将温度降低至50 ℃,将催化剂样品中的水和杂质除去;将Ar切换为5%H2/Ar(体积分数)混合气,以30 ml·min−1的流速吹扫至基线平稳,以10 ℃·min−1的升温速率,从50 ℃升温到500 ℃,并在500 ℃下保持30 min。利用热导检测器检测并记录H2的消耗量信号。
利用美国Thermal Electron公司生产的VG Mulitilab 2000型仪器对催化剂样品进行X射线光电子能谱(XPS)表征催化剂样品表面的元素组成和价态。该仪器使用Al(Kα)靶为X射线源,在处理测试数据时,结合能以污染碳的C1s峰结合能值(284.8 eV)为标准,校正电荷效应产生的结合能偏移。
在固定床反应器上进行催化剂的CO2加氢性能测试评价。在进行催化性能测试评价之前,先在常压、H2气氛和2000 ml·gcat.−1·h−1条件下,以1 ml·min−1的升温速率从常温升温至250 ℃,并在该温度下还原2 h;待H2还原预处理完成后,将H2切换为22.5%CO2-67.5%H2-10%N2(体积分数)混合气,吹扫2 h;在混合气憋压2 MPa和2000 ml·gcat.−1·h−1条件下,以1 ml·min−1的升温速率从常温升温至目标温度,在不同温度下进行CO2加氢性能测试。
测试过程中的气相产物使用Agilent公司生产的GC3000型气相色谱进行在线分析,固定床反应器冷阱中冷凝得到的液相产物通过Agilent公司生成的GC 4890D色谱进行离线分析。
图1为ZnO六方纳米棒和传统ZnO的SEM图像。由图1(a,b)观察到ZnO纳米棒整体形貌均一,底面呈现正六边形,长度为1~2 μm,直径为200~400 nm,整体呈六方棒状。由图1(c,d)观察到传统ZnO为纳米球状颗粒,纳米颗粒的直径为20~30 nm。
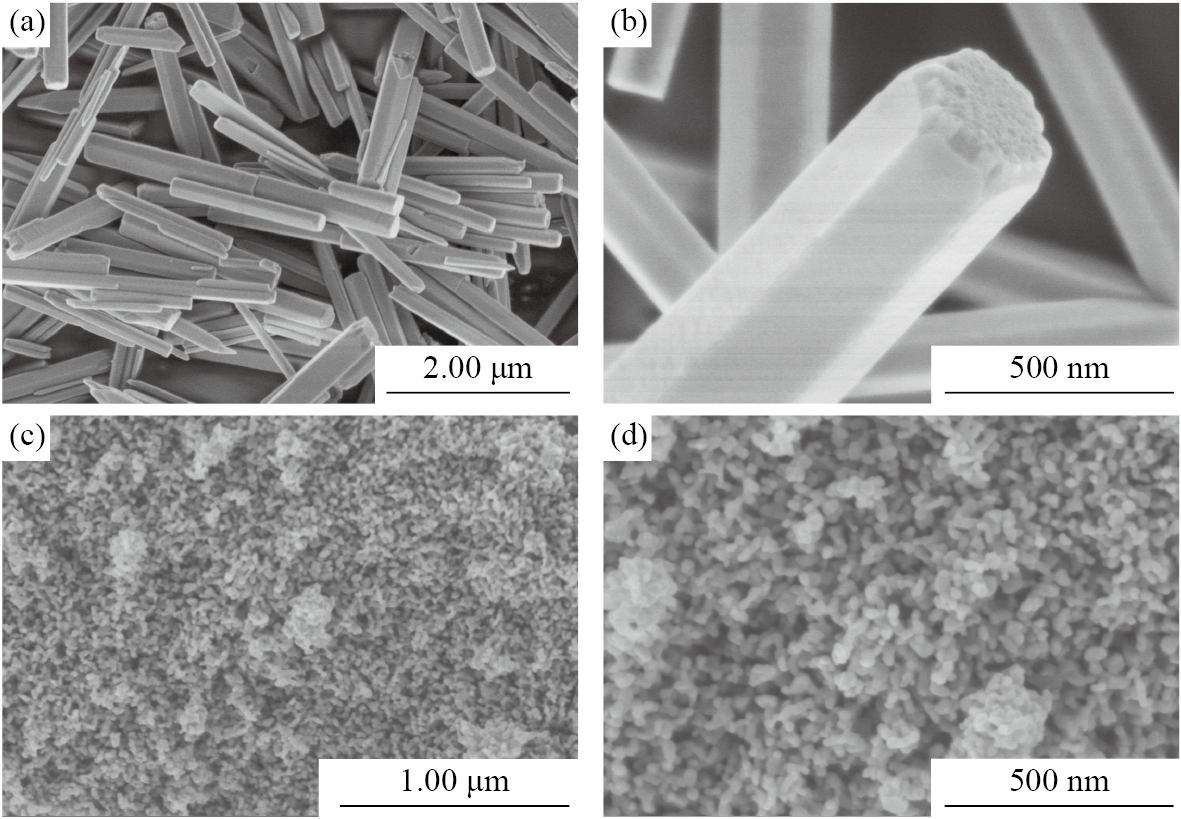
图2为0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂的STEM图像。观察图2(a,b)和图2(c,d)可知,0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂在形貌结构上保留了载体ZnO六方纳米棒的长条棒状结构;因Cu,Zn和Zr物种在ZnO六方纳米棒表面的负载量不同,两个催化剂的形貌存在明显差异。0.33CuZnZr/ZnO-HN催化剂的负载量较低,负载物几乎完全负载到ZnO六方纳米棒表面;0.5CuZnZr/ZnO-HN催化剂的负载量更高,负载物未全部负载到ZnO六方纳米棒表面,未负载的物质在纳米棒上继续生长形成了不规整的突触结构,纳米棒之间出现了连接和堆叠现象。由图2(e,f)可知,0.5CuZnZr/ZnO-t催化剂保留了传统ZnO载体的颗粒状,催化剂的不规则形状是由颗粒无序堆积而成。图2(g,h)中可见无载体的CuZnZr催化剂同样是由颗粒无序堆积而成,与0.5CuZnZr/ZnO-t催化剂相比,该催化剂的粒径更小,整体分布更加均匀。
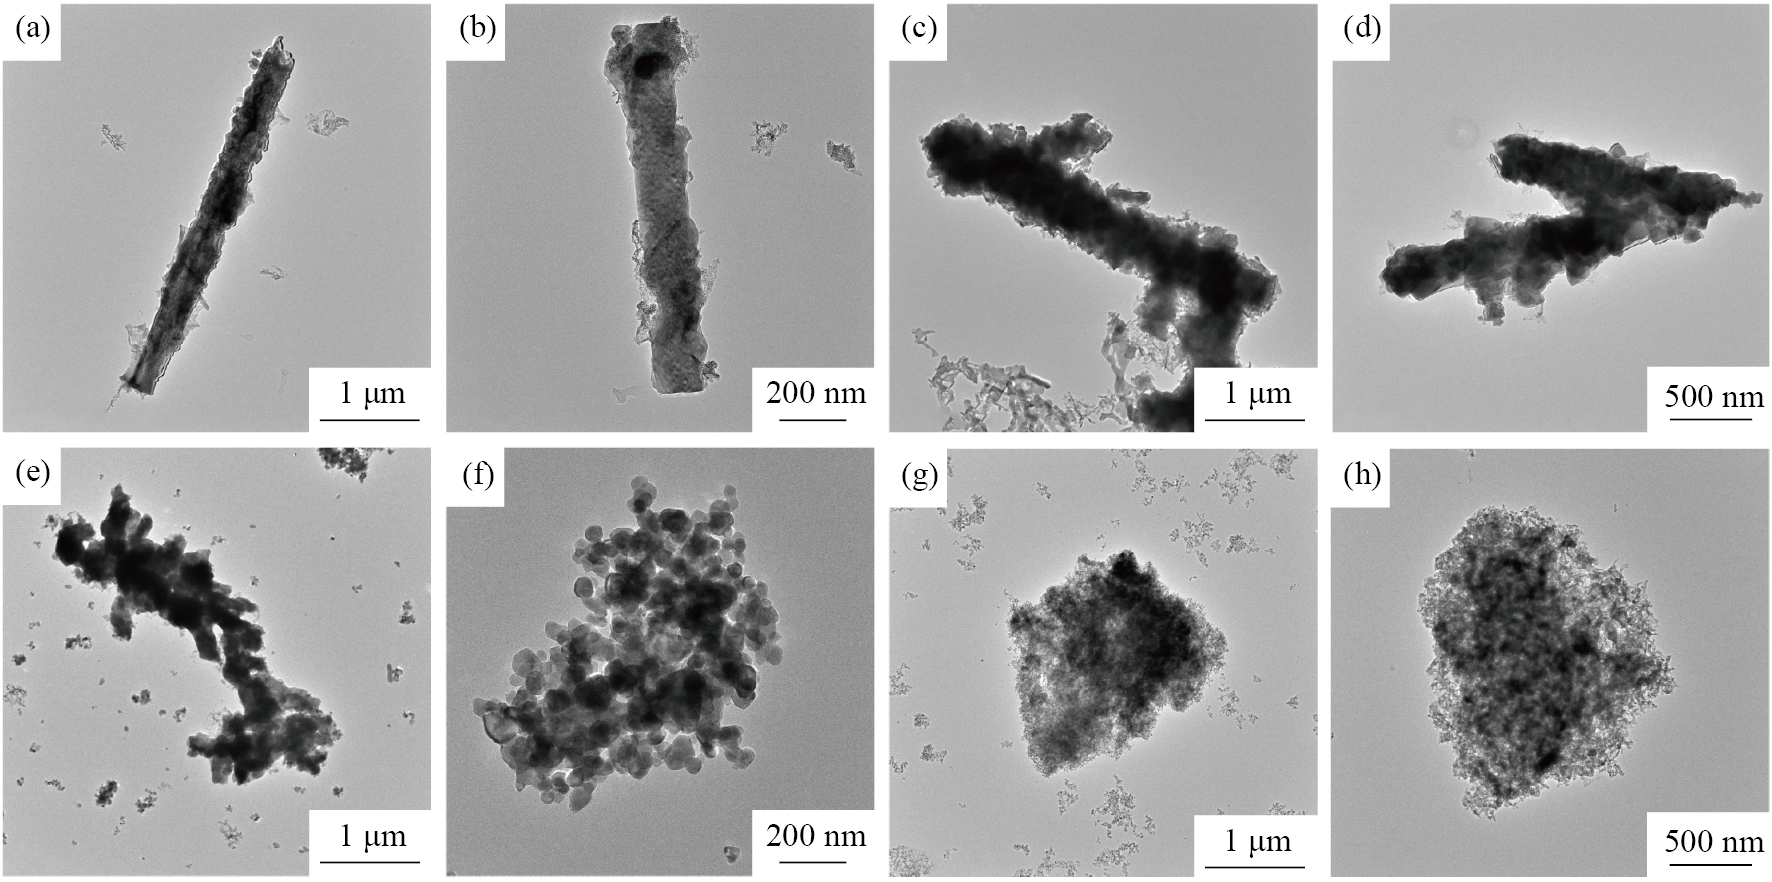
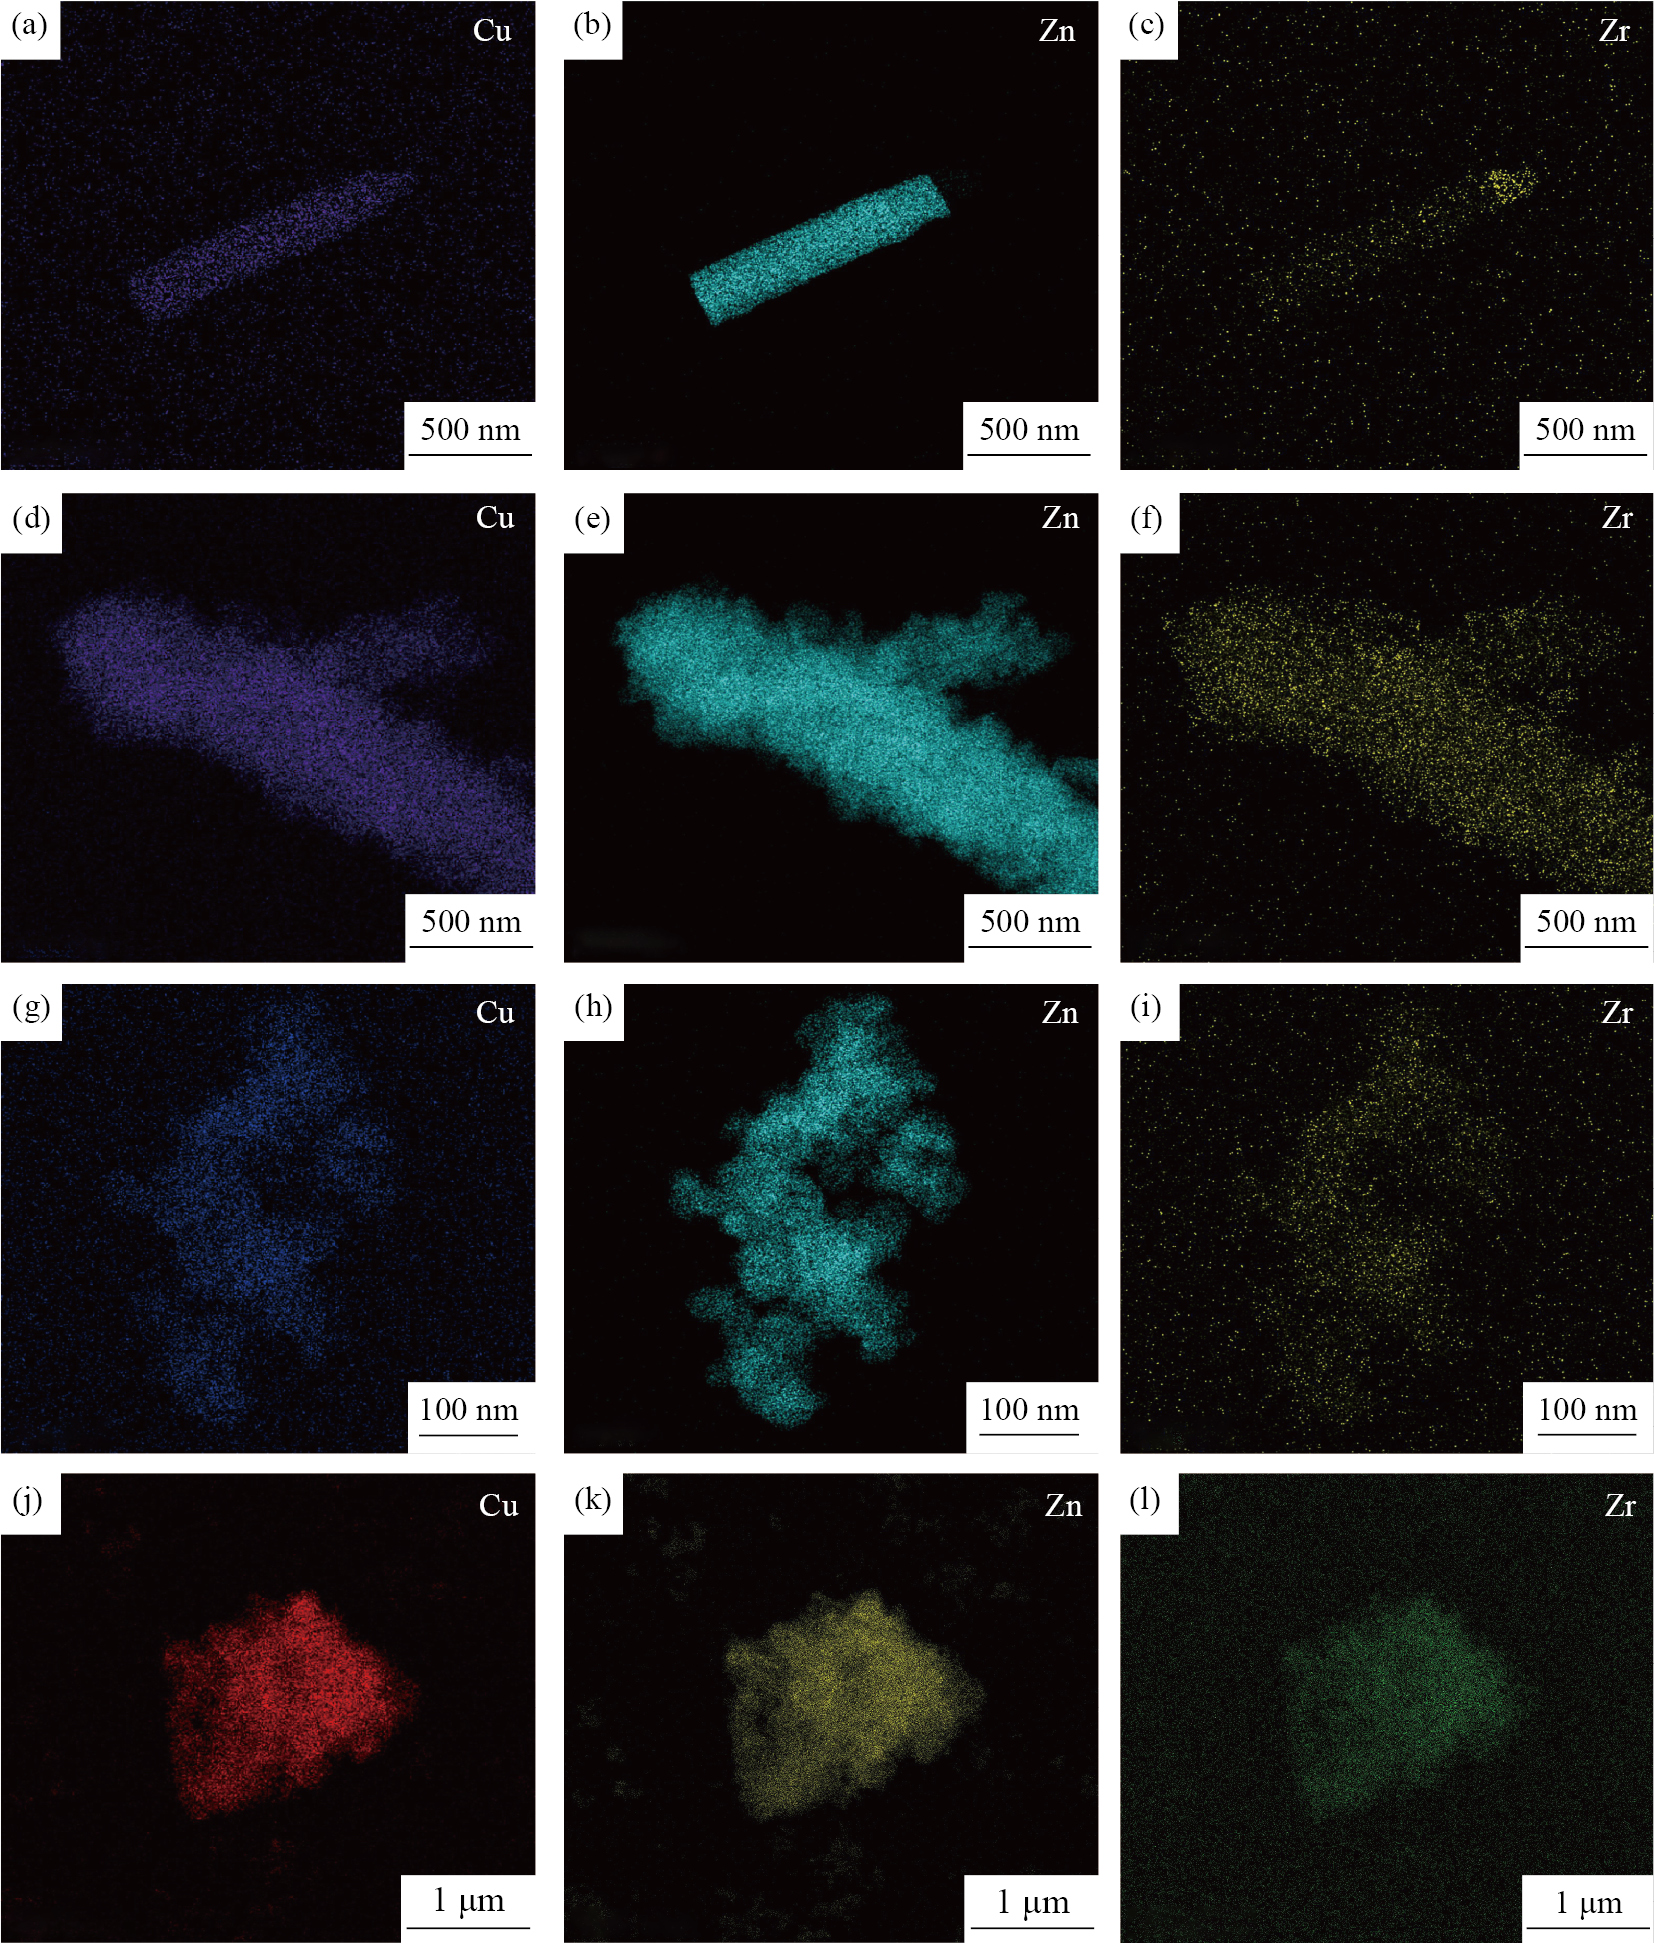
图3为0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂的金属元素分布图。0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂均以ZnO六方纳米棒为载体,Cu,Zn和Zr元素呈现棒状分布。0.33CuZnZr/ZnO-HN催化剂中的Cu,Zn和Zr元素的负载量低,图3(a)中Cu元素分布均匀,绝大部分Cu元素已负载到ZnO六方纳米棒表面;图3(b)中Zn元素来自ZnO六方纳米棒载体和ZnO负载物,Zn元素呈棒状分布,纳米棒外的区域几乎无分散的Zn元素,表明Zn物种完全负载到ZnO六方纳米棒表面;图3(c)中Zr元素分布在整个区域,Zr元素分布均匀,部分Zr物种负载到ZnO六方纳米棒表面。图3(d~f)是0.5CuZnZr/ZnO-HN催化剂的各金属元素的分布图,Cu元素和Zn元素在纳米棒区域及突触区域是均匀分散的;Zr元素依然分布在整个区域,与图3(c)中的Zr元素的分布情况相比, 图3(f)中更多Zr物种负载到ZnO六方纳米棒表面和突触结构上。由图3(g~i)观察到0.5CuZnZr/ZnO-t催化剂的各金属元素的分布情况,Cu元素和Zn元素的分散不均匀,Zr元素因低负载量分散较好。无载体的CuZnZr催化剂的各金属元素分布如图3(j~l)所示,Cu,Zn和Zr元素分散都很均匀。
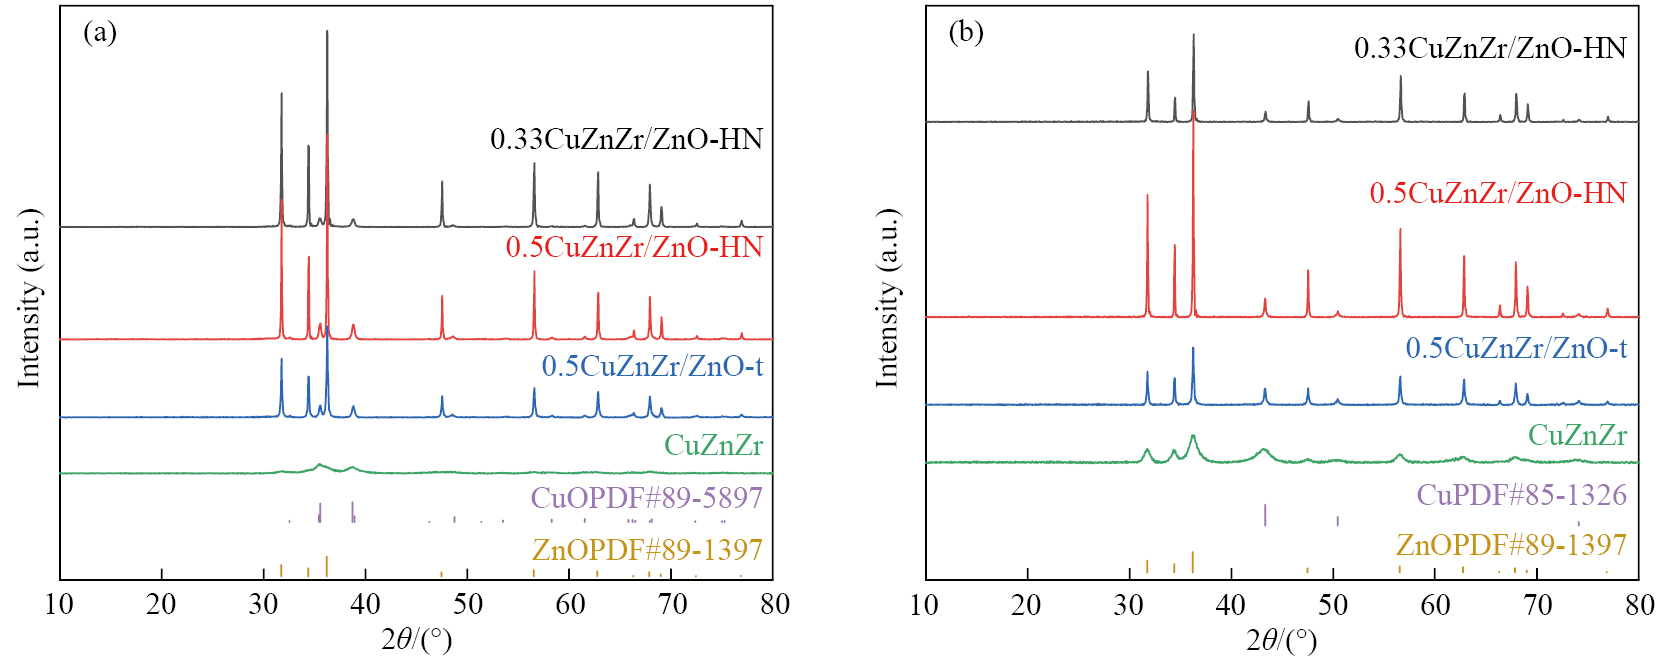
0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂反应前后的XRD图谱如图4所示。由图4(a)可知,反应前所有催化剂在32.5°,35.5°和38.7°处都观察到了归属于CuO的特征衍射峰,表明所有新鲜催化剂中的Cu物种均以CuO物相形式存在;0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-t催化剂以ZnO为载体,在新鲜催化剂中观察到了明显归属于ZnO的特征衍射峰;在CuZnZr催化剂中并没有观察到明显的ZnO的特征衍射峰,表明Zn物种在CuZnZr催化剂中分散很均匀。图4(b)显示所有催化剂在反应后均观察到了明显归属于Cu和ZnO的特征衍射峰,表明反应后的Cu物种以Cu形式存在,Zn物种以ZnO形式存在。所有催化剂在反应前后均没有明显归属于Zr物种的特征衍射峰,结合图3(c,f,i,l)的Zr元素分布图可知,Zr在所有催化剂中的含量都较低,分散均匀,在反应中的烧结现象也不明显,因此反应前后均没有检测到相应的特征衍射峰。反应前0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN的ZnO的特征衍射峰强度相近,而反应后0.5CuZnZr/ZnO-HN的衍射峰强度明显强于0.33CuZnZr/ZnO-HN。表明负载物ZnO在反应过程中发生了烧结。
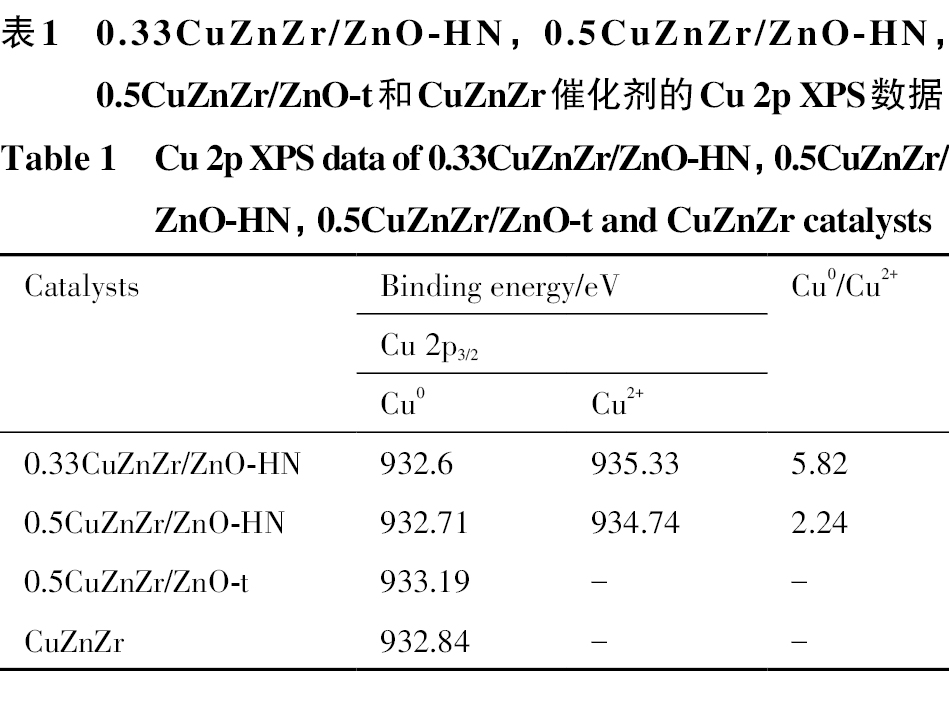
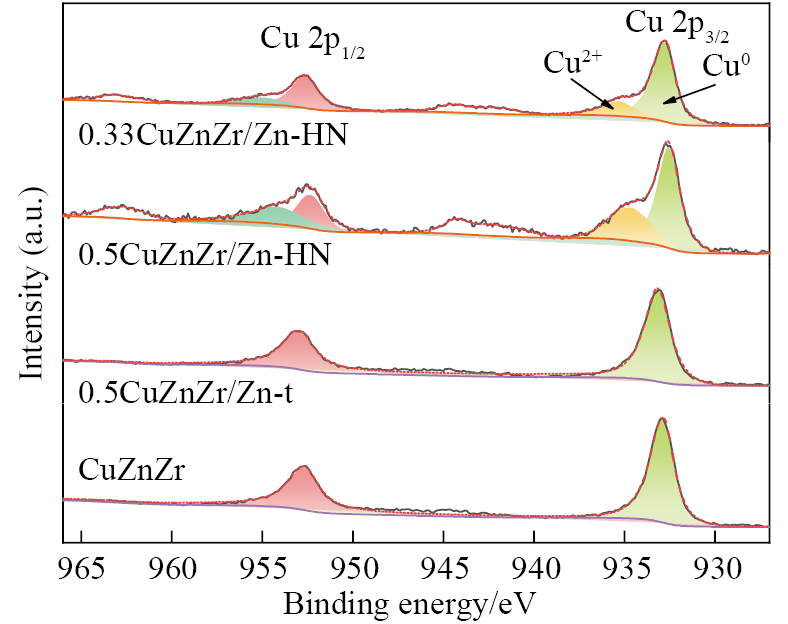
0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂还原后的Cu 2pXPS谱图如图5所示,相关数据见表1。由图5和表1可知,还原后的催化剂在结合能为953和933 eV附近形成强的XPS特征峰,分别归属于Cu 2p1/2和Cu 2p3/2的特征峰。0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂在结合能938~946 eV之间出现了Cu2+的卫星峰,表明催化剂中仍含有少量的Cu2+物种,结合能在932.7 eV附近的特征峰归属于Cu0物种,在935.0 eV附近的特征峰归属于Cu2+物种,Cu0物种的特征峰强度大于Cu2+的特征峰强度,表明氢气还原过程中,催化剂表面的Cu2+物种大多数还原为Cu0物种。0.5CuZnZr/ZnO-t和CuZnZr催化剂的Cu 2p XPS谱图中则未出现明显的Cu2+卫星峰,表明还原过程中,催化剂表面Cu2+物种完全还原为Cu0物种,表明以ZnO六方纳米棒为载体的催化剂中的Cu2+更难还原。根据0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂的Cu0物种特征峰与Cu2+物种特征峰的峰面积计算催化剂中Cu0/Cu2+比值,见表1。0.33CuZnZr/ZnO-HN的Cu0/Cu2+比值为5.82,大于0.5CuZnZr/ZnO-HN的2.24,表明0.33CuZnZr/ZnO-HN中的Cu2+还原为Cu0的比例更高。结合图2(a~d)及催化剂的负载量分析可知,0.33CuZnZr/ZnO-HN催化剂在ZnO六方纳米棒的负载量较低,负载层更薄,更容易被还原,Cu0/Cu2+比值更大。
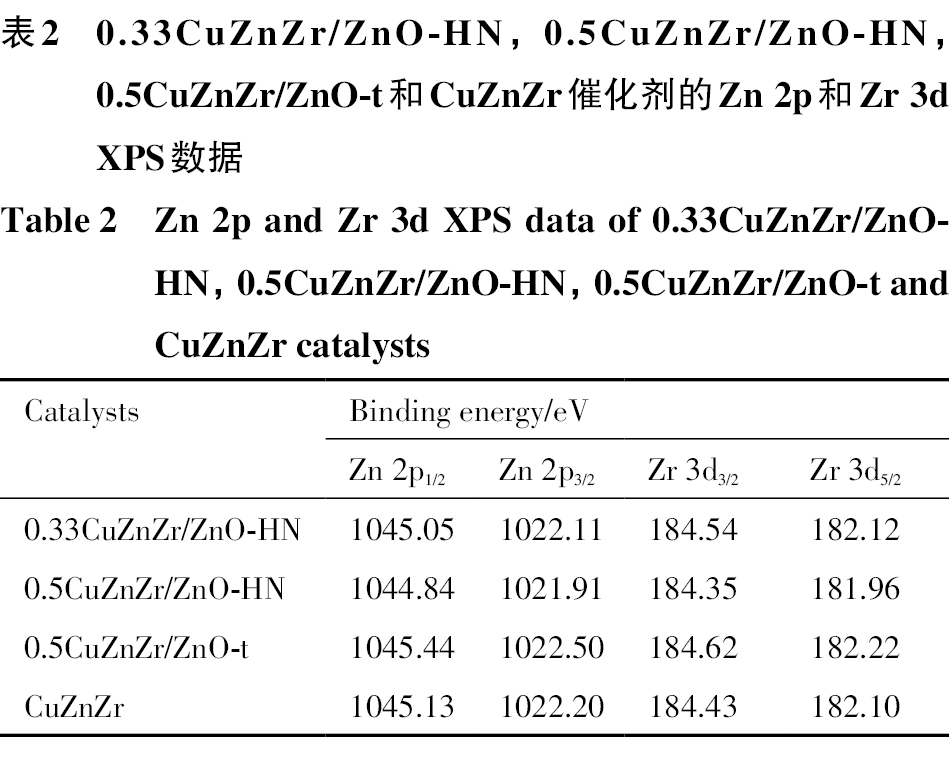
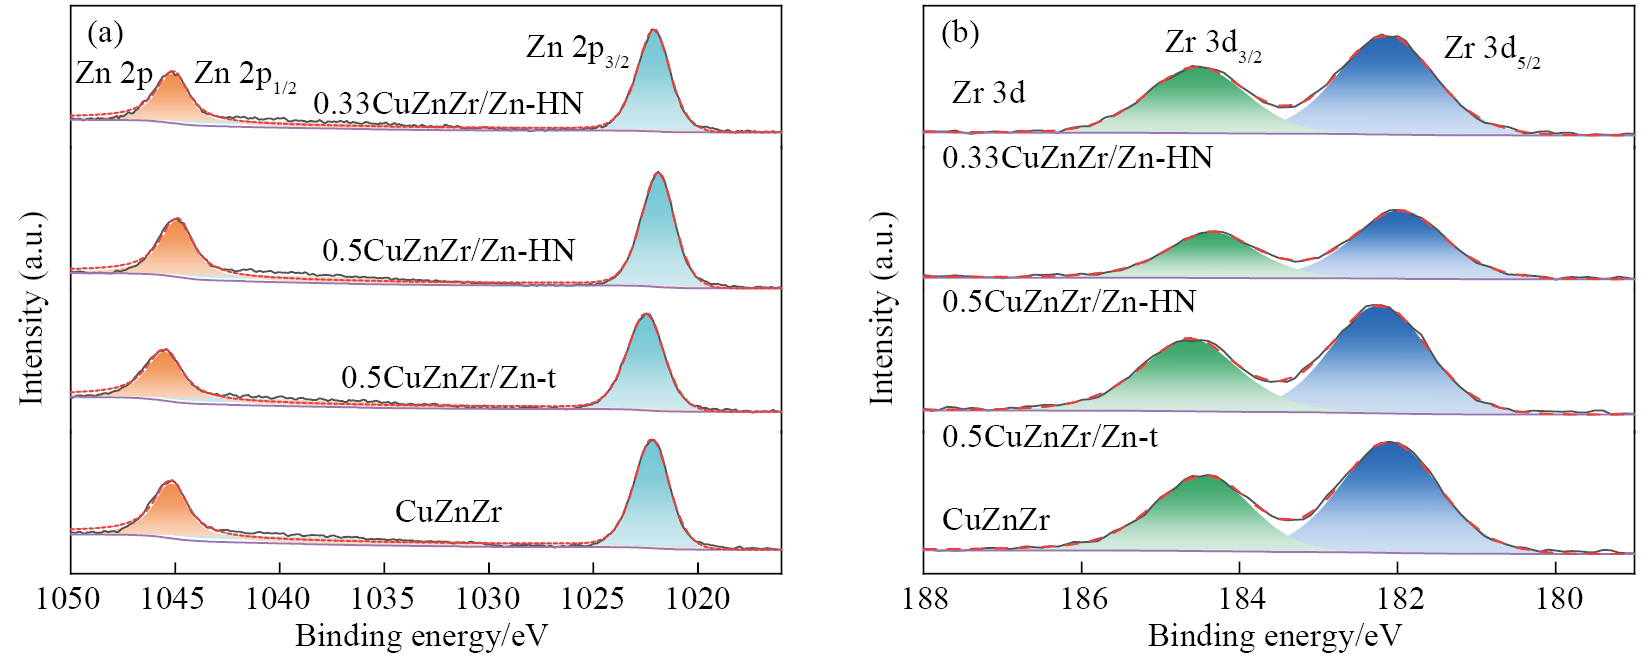
0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂还原后的Zn 2p和Zr 3d的XPS谱图如图6所示,相关数据见表2。由图6(a)可知,还原后的催化剂在Zn 2p谱图中的1022.11和1045.4 eV处出现了归属于Zn 2p3/2和Zn 2p1/2的特征峰,表明还原后的催化剂表面存在Zn2+。氢气还原处理中存在Zn原子向表面转移的偏析现象,Tu等[38]发现Cu/ZnO催化剂还原后Zn 2p3/2向高结合能方向偏移,催化剂表面的Zn原子比例从30%上升至45%。观察表2中催化剂的Zn 2p3/2结合能数据,发现所有催化剂的Zn 2p3/2结合能均向高结合能方向发生偏移。表明催化剂中的Zn原子向催化剂表面转移,因催化剂中ZnO形貌和含量不同,不同催化剂中的Zn能够转移的数量比例也不同,结合能的偏移大小也有所差异。0.5CuZnZr/ZnO-HN催化剂的Zn 2p3/2的结合能偏移最小,Zn原子向表面转移的最少,催化剂表面的Cu物种更多。由图6(b)可知,还原后的催化剂在182.0和184.4 eV附近出现了归属于Zr 3d5/2和Zr 3d3/2的特征峰,表明Zr物种在还原后的催化剂中以Zr4+存在。在图4的XRD表征中Zr物种因负载量低且分散均匀,无法检测到相关物相的衍射峰;Zr 3d的XPS谱图结果表明了Zr物种在催化剂中以Zr4+存在,在催化剂中以ZrO2的物相存在。
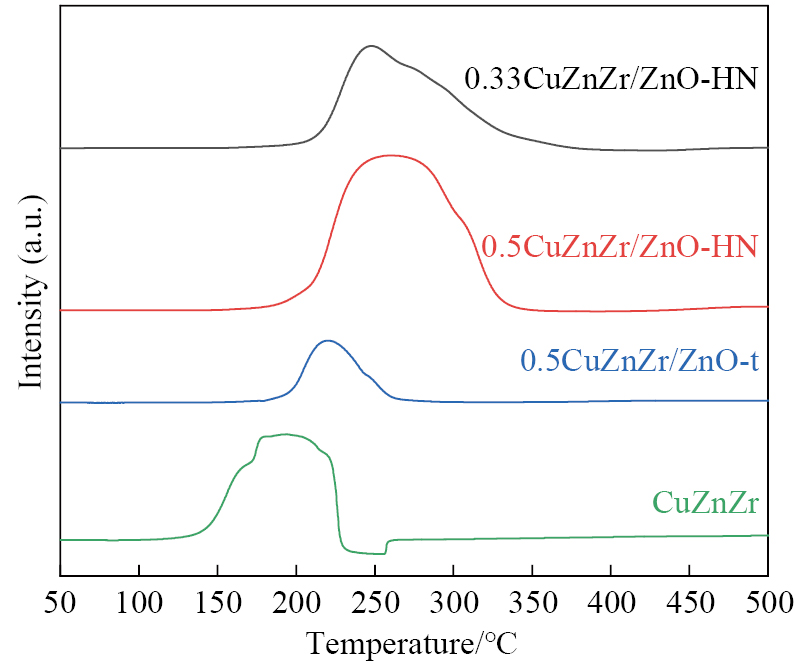
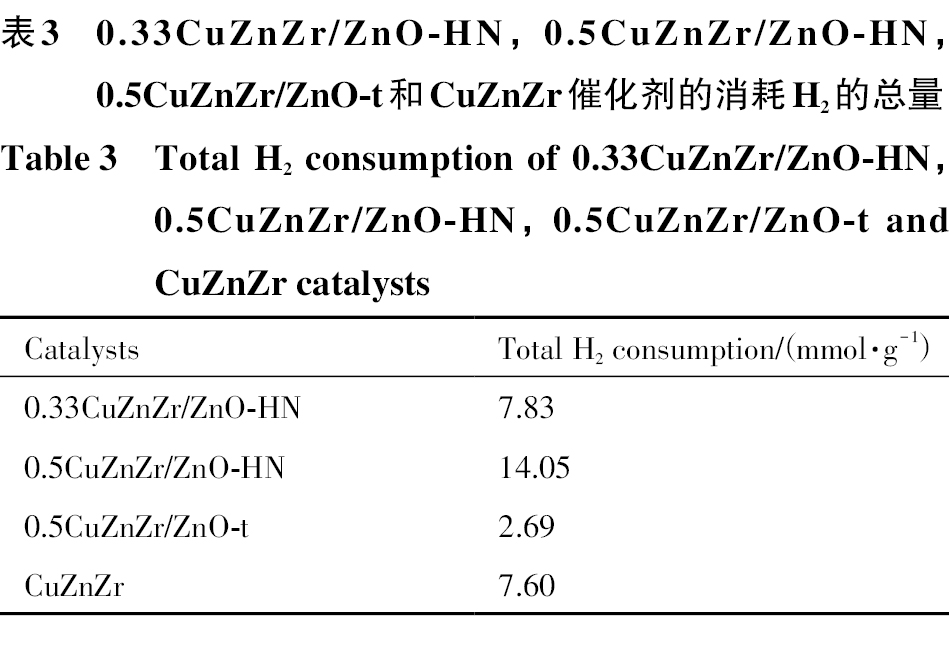
0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂在50~500 ℃的H2-TPR结果如图7所示。可以看出,所有催化剂均只有一个还原峰,归属于CuO还原为金属Cu,0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂的还原峰分别在248和260 ℃处,0.5CuZnZr/ZnO-t和CuZnZr催化剂的还原峰分别在195和220 ℃处。催化剂的还原温度存在显著差异,这与催化剂的载体ZnO形貌和有无ZnO载体存在直接联系。相较于ZnO颗粒,ZnO六方纳米棒的体积远大于ZnO颗粒,因此负载物能够负载的表面积远小于ZnO颗粒,ZnO六方纳米棒表面的负载层更厚,0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂更难还原,还原温度远高于0.5CuZnZr/ZnO-t。也可能是0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN的催化剂中Cu物种与ZnO六方纳米棒载体的相互作用更强,使CuO更难还原为金属Cu。结合图6的XPS结果分析可知,以ZnO六方纳米棒为载体的催化剂中的Cu2+更难还原,H2-TPR图中0.33CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-HN催化剂的还原温度分别为248和260 ℃,而H2还原处理的温度为250 ℃,因此Cu 2p XPS的结果显示出部分Cu2+未完全还原为Cu0。0.5CuZnZr/ZnO-HN催化剂还原峰的对称性优于0.33CuZnZr/ZnO-HN,表明CuO在0.5CuZnZr/ZnO-HN催化剂中负载更均匀。相较于无载体的CuZnZr催化剂,0.5CuZnZr/ZnO-t(图2(e,f))的颗粒粒径明显大于CuZnZr(图2(g~h))的颗粒,催化剂的粒径越小越容易还原,CuZnZr催化剂的还原温度最低。表3展现了不同催化剂在H2-TPR过程中的氢气消耗量。可知,0.5CuZnZr/ZnO-HN催化剂消耗的H2最多,被还原的CuO最多,结合Zn原子在氢气还原过程中容易向表面偏析使Zn 2p XPS谱图的中Zn 2p3/2向高结合能方向偏移的现象分析,0.5CuZnZr/ZnO-HN催化剂的结合能偏移量最小,Zn原子的偏析情况相对于其他3个催化剂较弱,催化剂表面的Cu物种更多,被还原的CuO更多,生成更多的Cu0。Cu0在CO2加氢中起到促进H2解离,提供H源的重要作用;在Cu/ZnO界面上甲氧基加氢生成甲醇[39]。
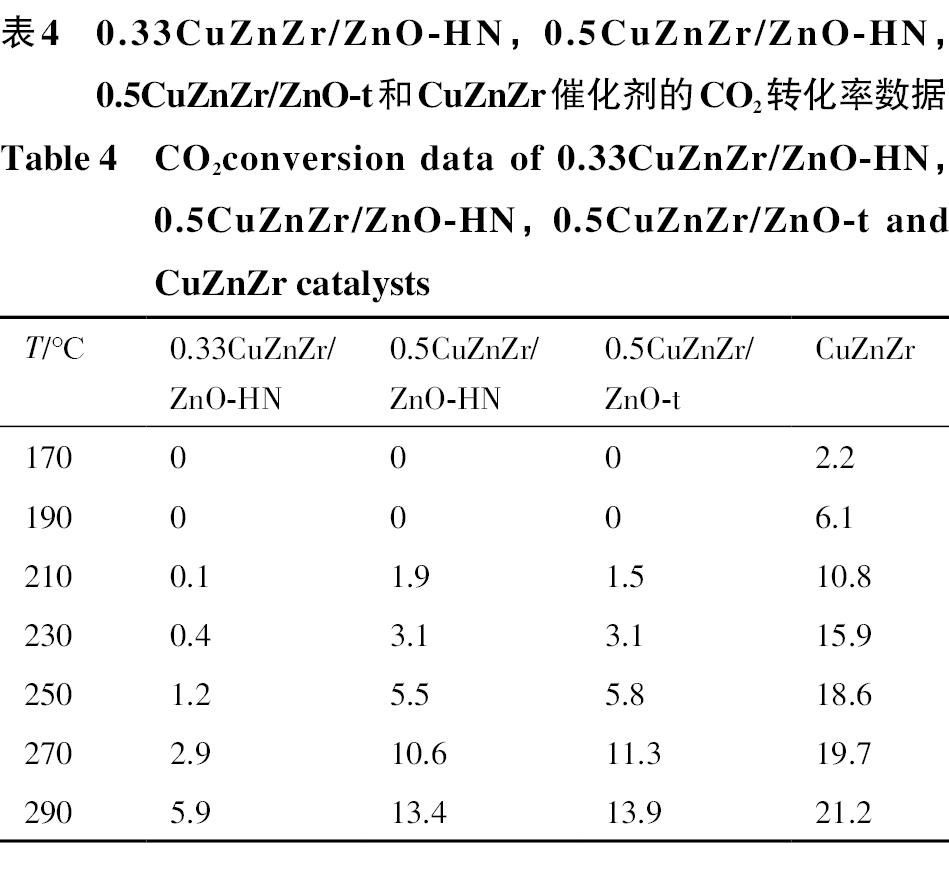
图8是不同催化剂在2000 ml·gcat.−1·h−1和2 MPa反应条件下的CO2加氢测试图,催化剂CO2加氢测试的具体数据如表4所示。由图8和表4可知,以ZnO为载体的0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-t催化剂在170和190 ℃时均没有CO2加氢活性;当温度升高到210 ℃,3个催化剂都表现出CO2加氢活性。当温度为290 ℃时,随着ZnO载体的含量减少,CO2的转化率越高,0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr的CO2转化率分别为5.9%,13.4%,13.9%和21.2%。0.5CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-t催化剂中的ZnO载体的形貌不同,比例相同,不同温度下二者的CO2转化率没有显著差异,表明ZnO的形貌对CO2转化率没有显著影响。CO2转化率主要与催化剂的负载物含量成正相关。
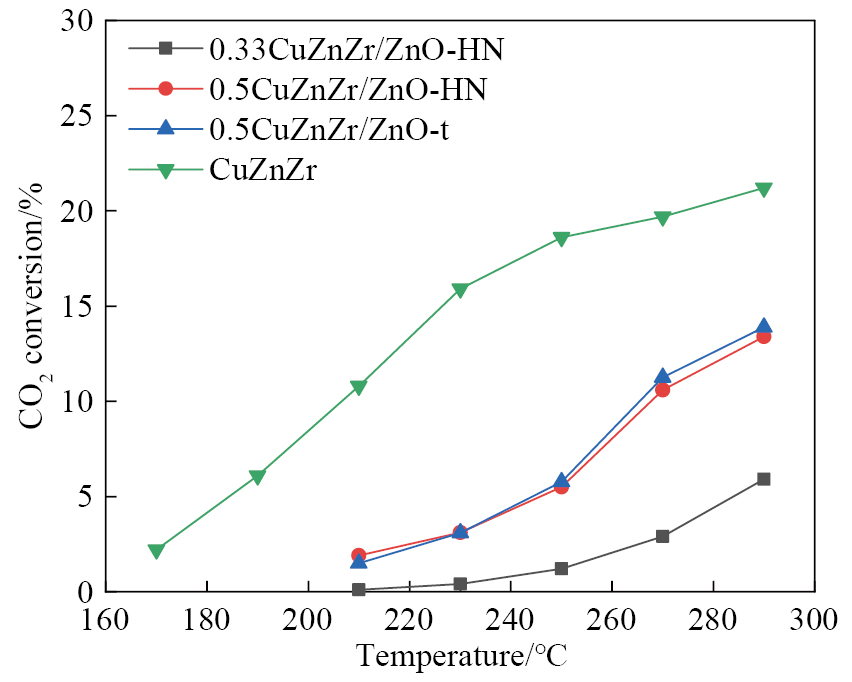
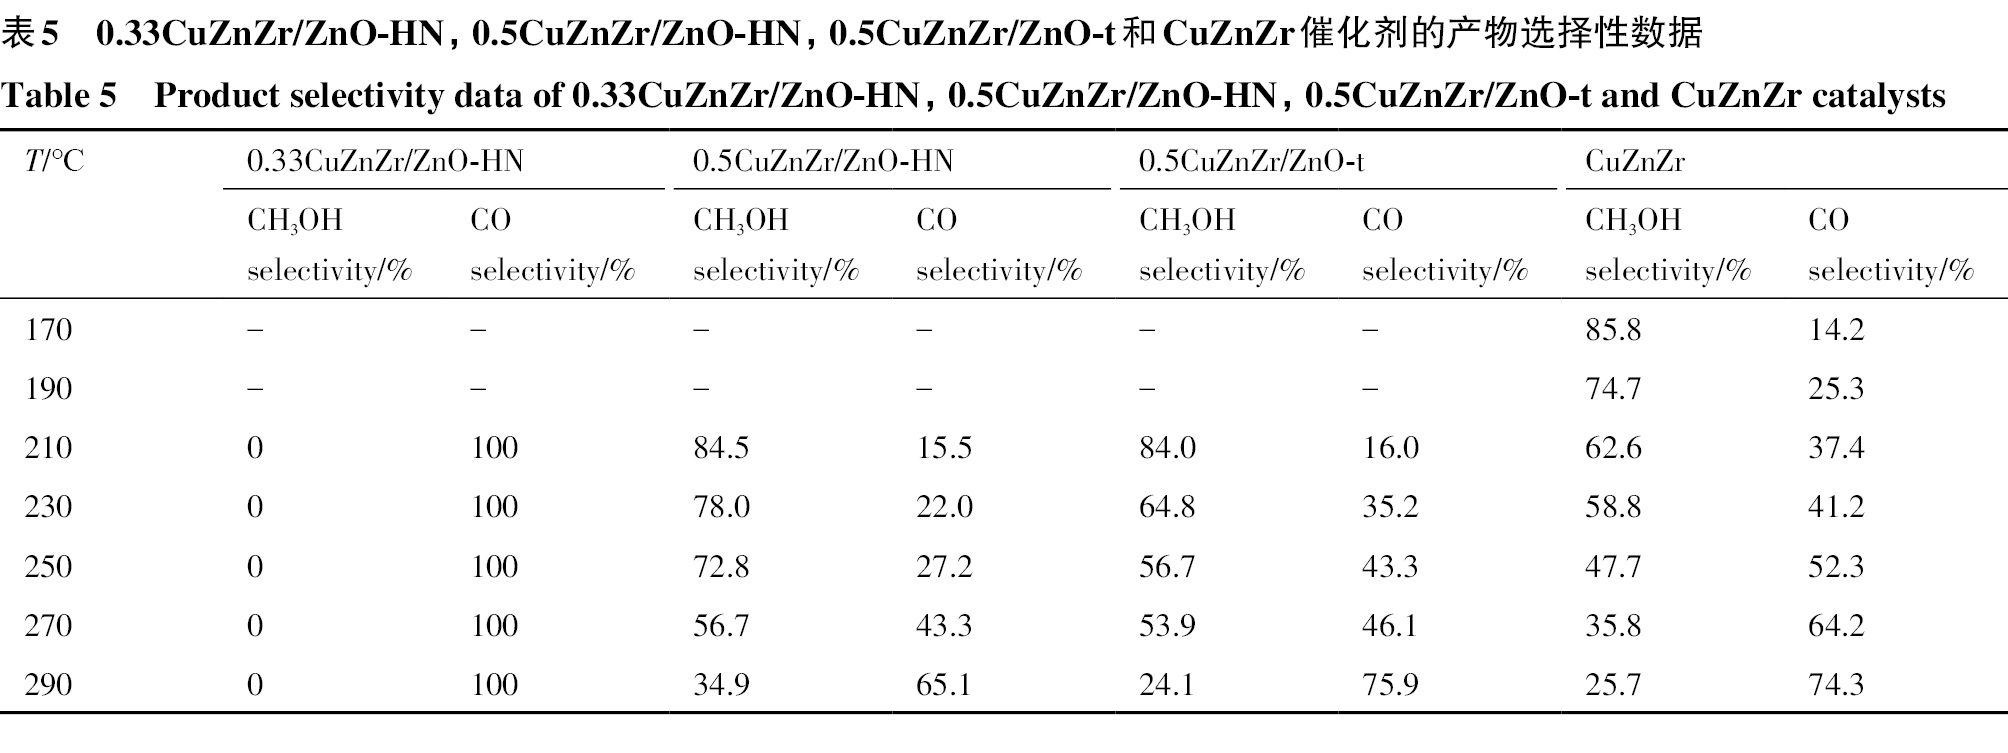
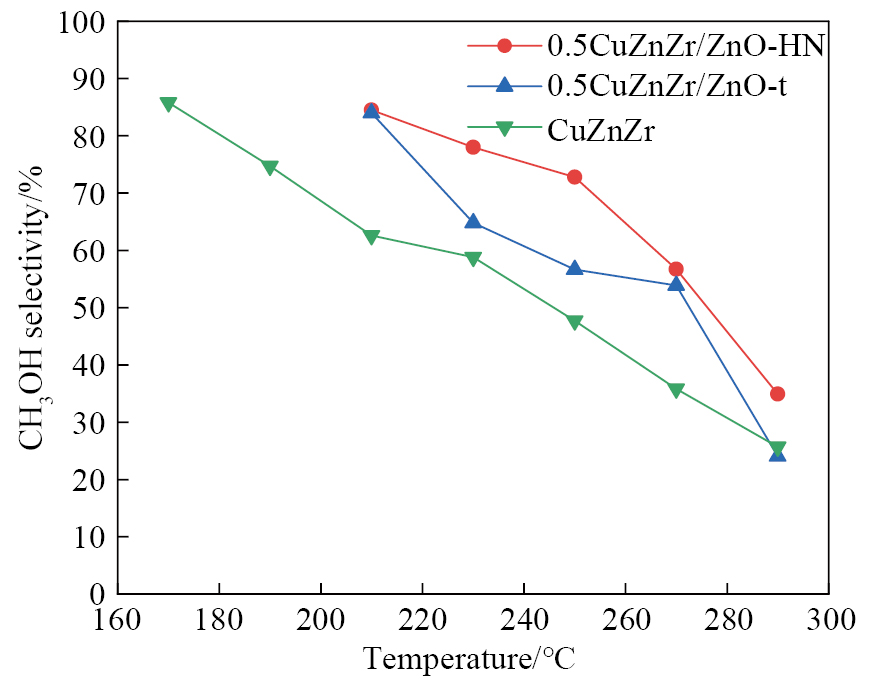
图9是0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂在不同温度下的CH3OH选择性对比图,催化剂在不同温度下的产物选择性结果见表5。可见,催化剂在进行CO2的性能测试时仅检测到CH3OH和CO两种含碳产物。0.5CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂的CH3OH选择性均随着温度的升高而降低,CO选择性随着温度的升高而升高,这与逆水煤气变换反应是吸热反应有关,升温有利于CO生成,而CO2加氢制甲醇是放热反应,升温不利于甲醇合成。当反应温度较低时,0.5CuZnZr/ZnO-HN和0.5CuZnZr/ZnO-t催化剂的CH3OH选择性相近,随着反应温度升高,0.5CuZnZr/ZnO-HN催化剂的甲醇选择性逐渐高于0.5CuZnZr/ZnO-t催化剂,290 ℃下0.5CuZnZr/ZnO-HN催化剂的甲醇选择性为34.9%,明显高于0.5CuZnZr/ZnO-t催化剂24.1%的甲醇选择性和CuZnZr催化剂25.7%的甲醇选择性,表明以ZnO六方纳米棒为载体,能够提升催化剂在高温下的CH3OH选择性。
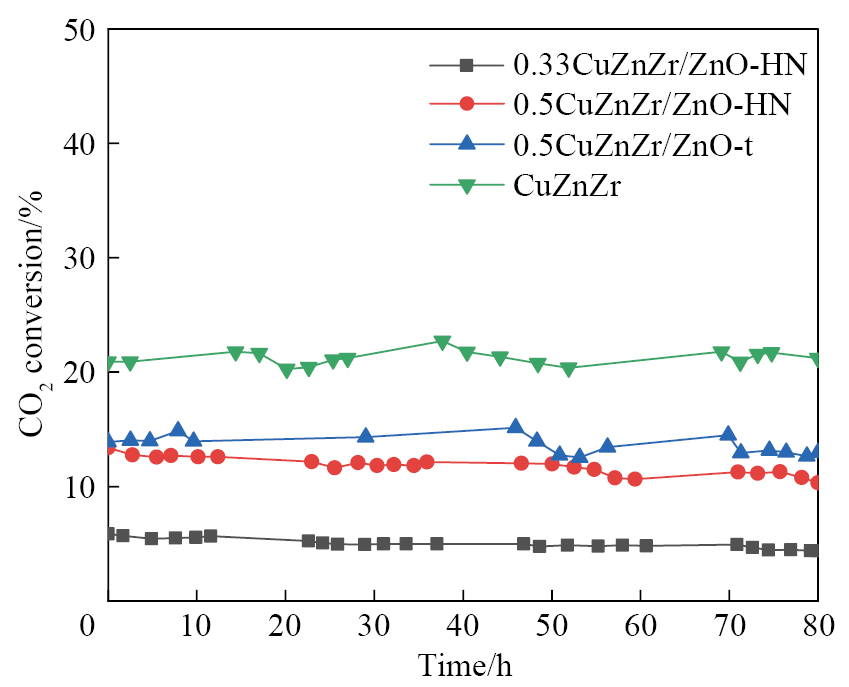
在2000 ml·gcat.−1·h−1,2 MPa和290 ℃的反应条件下对不同催化剂进行80 h的稳定性测试,结果如图10所示。可以看出,在80 h的稳定性测试中,0.5CuZnZr/ZnO-t和CuZnZr催化剂的CO2转化率无明显的变化,0.5CuZnZr/ZnO-HN催化剂的CO2转化率从13.8%降低到10.3%,0.33CuZnZr/ZnO-HN催化剂的CO2的转化率从5.9%降低到4.4%,表明以ZnO六方纳米棒为载体的催化剂稳定性较差。
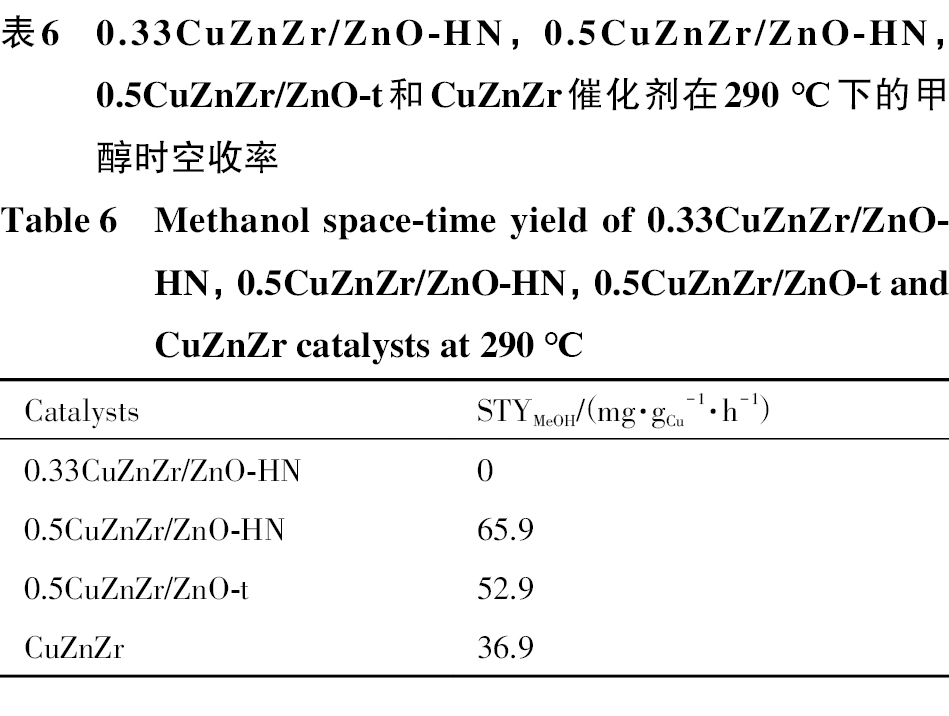
收集并分析催化剂在80 h稳定性测试中的液相产物,以催化剂中Cu的质量计算甲醇的时空收率(STY),结果如表6所示。在2000 ml·gcat.−1·h−1,2 MPa和290 ℃的条件下催化剂的甲醇时空收率是0.5CuZnZr/ZnO-HN催化剂为65.9 mg·gCu−1·h−1,0.5CuZnZr/ZnO-t催化剂为52.9 mg·gCu−1·h−1,CuZnZr催化剂为36.9 mg·gCu−1·h−1。
Sun等[36]在ZnO纳米棒阵列上负载Cu-ZnO-Al2O3催化剂,并进行原位漫反射红外傅立叶变换光谱测试,结果发现ZnO纳米棒阵列负载的Cu-ZnO-Al2O3催化剂的CO2加氢路径是CO路径,与传统的Cu-ZnO-Al2O3粉末催化剂通过甲酸盐路径合成甲醇的路径并不相同。本文通过将Cu-ZnO-ZrO2负载到ZnO六方纳米棒上制得0.5CuZnZr/ZnO-HN催化剂,推测0.5CuZnZr/ZnO-HN催化剂的CO2加氢反应路径是CO路径,CO2首先在催化剂表面生成碳酸盐,而后生成CO,然后加氢生成甲氧基,最后生成甲醇。通过CO路径生成甲醇比CuZnZr催化剂的甲酸盐路径生成甲醇的反应步骤少,CO2更容易转化为甲醇,提升甲醇选择性;在290 ℃时0.5CuZnZr/ZnO-HN催化剂的甲醇选择性高于CuZnZr催化剂。
通过将Cu-ZnO-ZrO2负载到ZnO六方纳米棒上制备了0.5CuZnZr/ZnO-HN催化剂,通过调控Cu-ZnO-ZrO2在ZnO六方纳米棒表面的负载量、ZnO载体的形貌以及无ZnO载体制备了0.33CuZnZr/ZnO-HN,0.5CuZnZr/ZnO-t和CuZnZr催化剂。以ZnO六方纳米棒为催化剂载体,Cu-ZnO-ZrO2在ZnO表面分散均匀,Cu与ZnO之间的相互作用更强;相较于以ZnO纳米颗粒为载体的催化剂或无载体CuZnZr催化剂,催化剂的甲醇选择性更高,这可能与CO2加氢制甲醇的反应路径是CO路径有关。在固定床反应器上对催化剂进行CO2加氢性能测试,发现在290 ℃下0.5CuZnZr/ZnO-HN催化剂的甲醇选择性为34.9%,明显高于0.5CuZnZr/ZnO-t催化剂24.1%的甲醇选择性和CuZnZr催化剂25.7%的甲醇选择性,其甲醇时空收率为65.9 mg·gCu−1·h−1,高于0.5CuZnZr/ZnO-t的52.9 mg·gCu−1·h−1和CuZnZr的36.9 mg·gCu−1·h−1。
Murthy P S,Liang W B,Jiang Y J,Huang J. Cu-based nanocatalysts for CO2 hydrogenation to methanol[J].Energy & Fuels,2021,35(10):8558.
Wang J N,Azam W. Natural resource scarcity,fossil fuel energy consumption,and total greenhouse gas emissions in top emitting countries[J].Geoscience Frontiers,2024,15(2):101757.
Pata U K,Erdogan S,Ozkan O. Is reducing fossil fuel intensity important for environmental management and ensuring ecological efficiency in China?[J].Journal of Environmental Management,2023,329:117080.
Miyazaki K,Bowman K. Predictability of fossil fuel CO2 from air quality emissions[J].Nature communications,2023,14(1):1604.
Alper E,Orhan O Y. CO2 utilization:developments in conversion processes[J].Petroleum,2017,3(1):109.
Agarwal A S,Rode E,Sridhar N,Hill D. Conversion of CO2 to value added chemicals:opportunities and challenges[J].Handbook of Climate Change Mitigation and Adaptation,2017. doi:10.10071978-3-319-14409-2_86.
Ola O,Maroto-Valer M M,Mackintosh S. Turning CO2 into valuable chemicals[J].Energy Procedia,2013,37:6704.
Gupta R,Mishra A,Thirupathaiah Y,Chandel A K. Biochemical conversion of CO2 in fuels and chemicals:status,innovation,and industrial aspects[J].Biomass Conversion and Biorefinery,2024,14(3):3007.
Olah G A,Goeppert A,Surya P G K. Beyond oil and gas:the methanol economy[J].Angewandte Chemie International Edition,2005,44(18):2636.
Bertau M,Offermanns H,Plass L,Schmidt F, Wernicke H J. Methanol:the basic chemical and energy feedstock of the future[J].Springer Berlin Heidelberg,2014. doi:10.1007/978-3-642-39709-7.
Sivakumar G,Kumar R,Yadav V,Gupta V,Balaraman E. Multi-functionality of methanol in sustainable catalysis:beyond methanol economy[J].ACS Catalysis,2023,13(22):15013.
Deka T J,Osman A I,Baruah D C,Rooney D W. Methanol fuel production,utilization,and techno-economy:a review[J].Environmental Chemistry Letters,2022,20(6):3525.
Anton J,Nebel J,Song H Q,Froese C,Weide P,Ruland H,Muhler M,Kaluza S. The effect of sodium on the structure-activity relationships of cobalt-modified Cu/ZnO/Al2O3 catalysts applied in the hydrogenation of carbon monoxide to higher alcohols[J].Journal of Catalysis,2016,335:175.
Chen F,Liang J M,Wang F,Gao W Z,Kugue Y,He Y L,Guo X Y,Yang G H,Liu G B,Wu J H,Reubroycharoen P,Vitidsant T,Tsubaki N. Alcohol solvent assisted synthesis of metallic and metal oxide catalysts:as-prepared Cu/ZnO/Al2O3 catalysts for low-temperature methanol synthesis with an ultrahigh yield[J].ACS Catalysis,2023,13(9):6169.
Kattel S,Ramírez P J,Chen J G,Rodriguez J A,Liu P. Active sites for CO2 hydrogenation to methanol on Cu/ZnO catalysts[J].Science,2017,355(6331):1296.
Zou T S,Araujo T P,Krumeich F,Mondelli C,Pérez-Ramírez J. ZnO-promoted inverse ZrO2-Cu catalysts for CO2-based methanol synthesis under mild conditions[J].ACS Sustainable Chemistry & Engineering,2021,10(1):81.
Álvarez A,Bansode A,Urakawa A,Bavykina A V,Wezendonk T A,Makkee M,Gascon J,Kapteijn F. Challenges in the greener production of formates/formic acid,methanol,and DME by heterogeneously catalyzed CO2 hydrogenation processes[J].Chemical Reviews,2017,117(14):9804.
Kattel S,Ramírez P J,Chen J G,Rodriguez J A,Liu P. Active sites for CO2 hydrogenation to methanol on Cu/ZnO catalysts[J].Science,2017,355(6331):1296.
Zabilskiy M,Sushkevich V L,Palagin D,Newton M A,Krumeich F,Bokhoven J A. The unique interplay between copper and zinc during catalytic carbon dioxide hydrogenation to methanol[J].Nature Communications,2020,11(1):2409.
Xia Y G,Cha X W,Yan X,Wang X Y,Cai Y M,Tan K B,He J X,Qiu T,Cai D R,Zhan G W. Fine regulation of Cu-ZnO interfaces for enhanced CO2 hydrogenation to methanol by atomic layer depositing thin ZnO films on copper phyllosilicates[J].Applied Catalysis B:Environment and Energy,2025,361:124620.
Li K,Chen J G. CO2 hydrogenation to methanol over ZrO2-containing catalysts:insights into ZrO2 induced synergy[J].ACS Catalysis,2019,9(9):7840.
Li K,Chen J G. CO2 hydrogenation to methanol over ZrO2-containing catalysts:insights into ZrO2 induced synergy[J].ACS Catalysis,2019,9(9):7840.
Sun X C,Jin Y F,Cheng Z Z,Lan G J,Wang X L,Qiu Y Y,Wang Y J,Liu H Z,Li Y. Dual active sites over Cu-ZnO-ZrO2 catalysts for carbon dioxide hydrogenation to methanol[J].Journal of Environmental Sciences,2023,131:162.
Sun J Y,Liu F Y,Salahuddin U,Wu M D,Zhu C X,Lu X X,Zhang B,Zhao B C,Xie Z Q,Ding Y J,Li D S,Nam C Y,Zhang F Y,Gao P X. Optimization and understanding of ZnO nanoarray supported Cu-ZnO-Al2O3 catalyst for enhanced CO2-methanol conversion at low temperature and pressure[J].Chemical Engineering Journal,2023,455:140559.
Liao F L,Huang Y Q,Ge J W,Zheng W R,Tedsree K,Collier P,Hong X L,Tsang S K. Morphology-dependent interactions of ZnO with Cu nanoparticles at the materials' interface in selective hydrogenation of CO2 to CH3OH[J].Angewandte Chemie International Edition,2011,50(9):2162.
Tu W F,Ren P C,Li Y J,Yang Y P,Tian Y,Zhang Z Z,Zhu M H,Chin Y H C,Gong J L,Han Y F. Gas-dependent active sites on Cu/ZnO clusters for CH3OH synthesis[J].Journal of the American Chemical Society,2023,145(16):8751.
 顶部