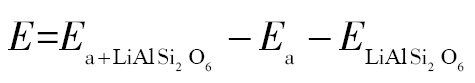目录图表
锂是国家紧缺战略金属,广泛应用于新能源、玻璃陶瓷、化工、医药和储能电池、核工业等工业领域。锂辉石是目前主要的提锂矿物,常存在伟晶岩矿床中,多与钠长石、钾长石、石英、云母等脉石矿物共生。其选矿方法有浮选、手选、热裂、磁选、化学处理、重介质选矿以及联合选矿等。由于锂辉石与钠(钾)长石等脉石矿物同属于铝硅酸盐矿物,两者性质相近导致分离难度大,主要采用泡沫浮选回收富集[1–2]。
在浮选体系中,矿物表面的物理化学性质是影响浮选行为的主要因素,而矿物的晶体化学结构又与它们的表面特性和浮游性息息相关[3]。锂辉石所属的硅酸盐矿物,具有多种的结构类型,其Si–O键等各原子键的强弱、矿物的解离程度及化学组成等晶体化学特征,将导致矿物表面暴露的阴阳离子种类、性质和相对含量、表面键合羟基的能力、表面多价金属阳离子对于阴离子的相对密度(∑Mn+/∑O2−)及表面电性(包括零电点)等诸多表面特性的差异,进而影响到矿物后续的金属离子活化和阴阳离子捕收剂吸附的浮选过程[4–6]。
由于锂辉石和脉石矿物相似的晶体化学结构和表面特性,在浮选时有选择地改性矿物表面以增大表面性质差异是促进两者分离较为有效的方式[7–8]。表面处理的方法包括机械处理、酸或碱处理、超声处理、磁处理、电化学处理、微波处理、热处理、生物处理和激光处理等[9–11]。国内外学者认为酸或碱处理是通过表面溶解来改变矿物表面特性,表面上的元素因数量、状态和位置等性质会产生不同的溶解行为,进而影响到矿物的可浮性,其中碱处理常用于锂辉石矿石的浮选[12]。
本文从锂辉石的晶体结构出发,建立矿物典型解理面的表面模型,计算表面能,分析氢氧根离子对表面各原子位点可能产生的理论影响,再通过原子力显微镜(AFM)和X射线光电子能谱(XPS)分析技术进行实际验证和测试分析,深入研究锂辉石的表面选择性碱溶蚀机制,以期为锂辉石的浮选实践提供理论依据。
试验所用锂辉石纯矿物来自新疆某矿场,纯矿物经过铁锤捶碎后手工挑选出高纯度矿石,然后用0.5 mm标准筛进行筛分,再用陶瓷研钵研磨至产品粒度为-0.15 mm,并用0.074和0.038 mm标准筛进行筛分分级,分别得到0.074~0.15,0.038~0.074和-0.038 mm粒级产品。将前两种级别的锂辉石纯矿物先后利用磁选法进一步提纯,最后过滤、烘干后按照一定比例混匀作为试验研究分析的矿样。
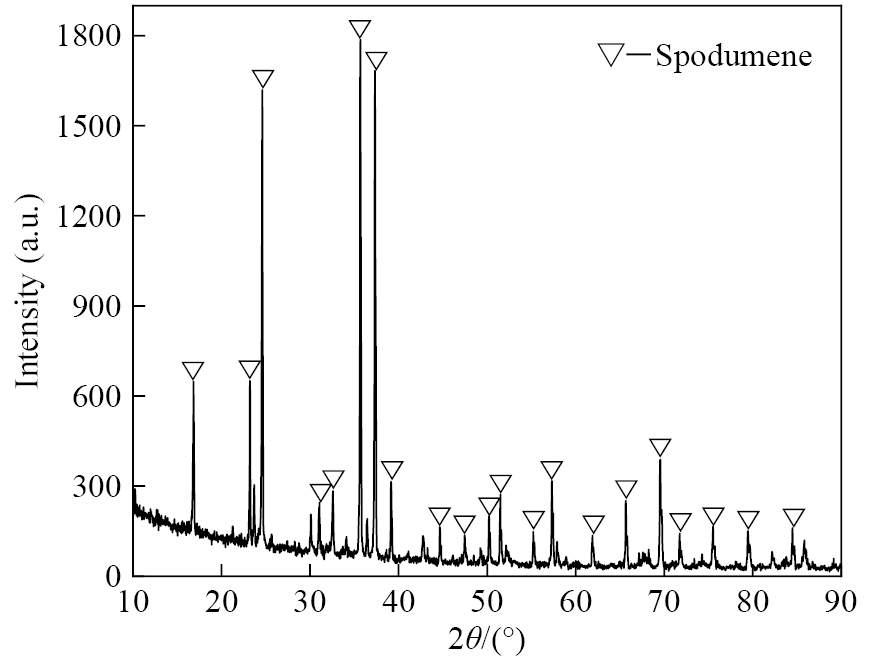
通过X射线衍射(XRD)分析锂辉石纯矿物的纯度达到90%以上,满足单矿物样品的测试要求,单矿物XRD分析结果见图1。试验用氢氧化钠为分析纯,配制成1%的浓度用于调节溶液为弱碱性环境。
锂辉石属于链状结构的硅酸盐矿物,化学组成为LiAl[Si2O6],基本结构包括[SiO4]四面体和[AlO6]八面体,其中[SiO4]四面体之间通过共用氧离子相连,并形成沿c轴方向无限延伸的单链,[AlO6]八面体通过共棱方式连接,并沿c轴方向连接成“之”字形的无限延伸的八面体链,链与链之间以阳离子Li+或Al3+联结,使得锂辉石结构中有一半氧属于桥氧,一半属于非桥氧(活性氧)[13]。
在American Mineralogist Crystal Structure Database网站获得构建锂辉石晶体模型必需的三方面信息,包括对称性信息、晶格常数和晶胞中原子种类及其三维坐标,然后利用Materials Studio(MS)软件进行手动建模,创建三维周期结构的锂辉石晶体结构。在应用CASTEP模块时一般需要进行收敛性测试,以便寻找精度良好、计算耗时较少的平面波截断能(Ecut)和k点取样密度(k-point)设置。
本文基于密度泛函理论的第一性原理,采用MS软件的CASTEP模块对锂辉石的晶胞结构进行几何优化,进而确定合理的计算参数以及稳定的锂辉石晶体结构[14]。
在矿物破碎时,由于其自身的晶体化学特征会在很大程度上决定矿物解离的方向,进而会影响到表面断裂键的种类和强弱,所以建立锂辉石主要解理面的表面模型是研究表面选择性碱溶蚀作用机制的关键[15]。根据文献[16]可知,锂辉石的常见解理面有(110),(001),(100)和(010)晶面,但通过计算得出其表面的疏水性和可浮性主要取决于(110)和(001)两个晶面的性质,故后续以这两个晶面为主进行计算锂辉石相关的表面性质。
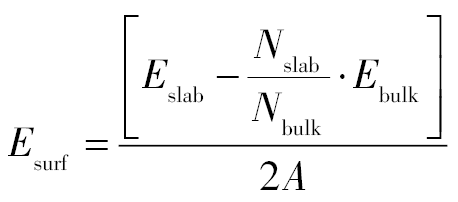
矿物晶体的表面能是表征矿物在形成新表面时对分子之间各种化学键的破坏程度,是沿着一个晶体表面的方向将矿物晶体分成2个独立的表面所需的能量。表面能的计算公式为[17]:(1)式中,Esurf表示表面能,J·m−2;Eslab和Ebulk分别表示模拟计算所得到的表面模型和体相模型的能量,J;Nslab和Nbulk分别表示表面模型和体相模型的原子个数;A表示所计算表面的面积,m2。
通过研究氢氧根离子对锂辉石表面各原子位点的吸附状况,更容易得出锂辉石表面选择性碱溶蚀的机制所在[18]。采用MS软件的DMol3模块的GGA-PBE基组研究氢氧根离子对锂辉石(110)表面Li,Al和Si原子位点的吸附,并计算各自的吸附能。氢氧根离子在锂辉石表面各原子位点的吸附能按下式计算[19]:(2)式中,E表示氢氧根离子在锂辉石表面各原子位点吸附的吸附能,kJ·mol−1;为氢氧根离子在各原子位点吸附后体系总能量,kJ·mol−1;Ea为吸附前氢氧根离子的总能量,kJ·mol−1;为吸附前锂辉石(110)表面的总能量,kJ·mol−1;吸附能越低,表明吸附越稳定。
本文使用的锂辉石纯矿物为片状样品,将其分别嵌布在两个半径约为40 mm,厚度约为3 mm的圆形环氧树脂之中,预先都进行了表面抛光处理。使用的AFM型号为Dimension Edge,测试使用TAPPING模式,AFM探针材料为0.01~0.02 Ω·cm 硅,其针尖曲率半径为7 nm(典型值),AL涂层。在测试之前,用超纯水冲洗样品表面并干燥,晶体表面成像的最大扫描范围为5 μm×5 μm,用NanoScope分析软件分析从AFM获得的图像[20]。
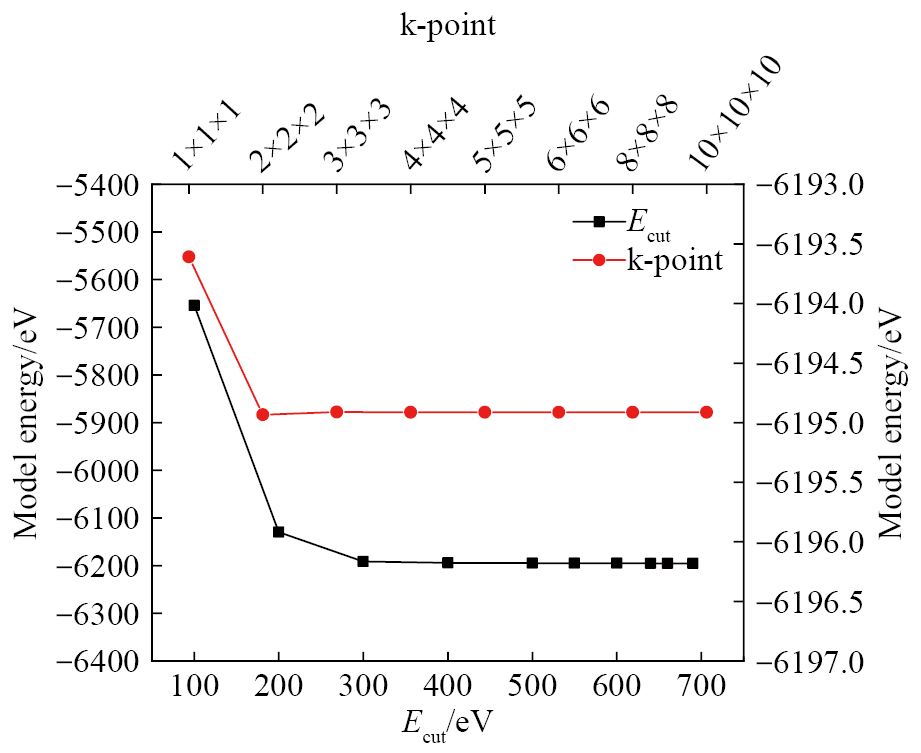
基于初步手动建立的锂辉石晶体模型,进行有关Ecut和k-point设置的收敛性测试,以得出适合锂辉石晶体模型几何优化的Ecut值和k-point,计算结果见图2。可知,当固定k-point为12×12×12时,随着Ecut值的增加,计算出锂辉石的晶体模型能量先降低后逐渐趋于平衡,根据前后两个Ecut值计算的晶体模型能量差异在0.2%左右,确定适宜的Ecut值为662 eV;固定Ecut值为700 eV,随着k-point的改变,计算出的锂辉石晶体模型能量先降低后趋于稳定,根据前后两个k-point计算的晶体模型能量差异在2%左右,确定适宜的k-point为3×3×3。
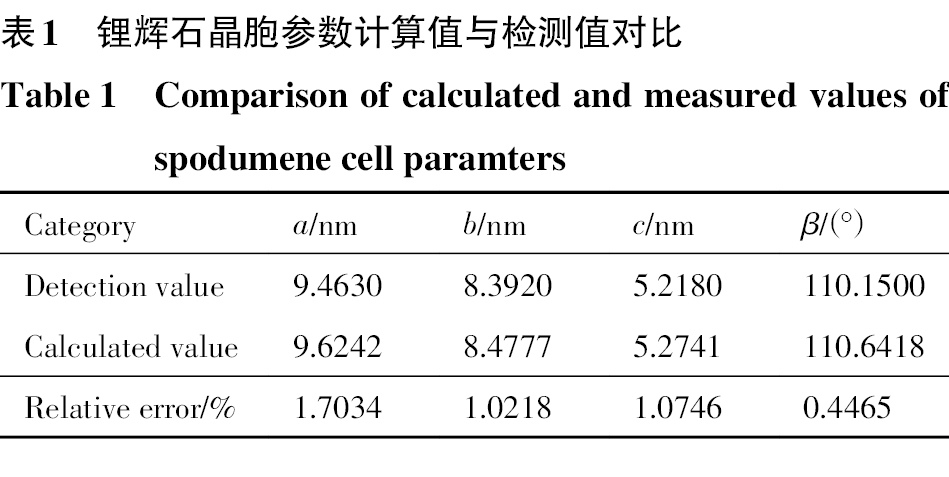
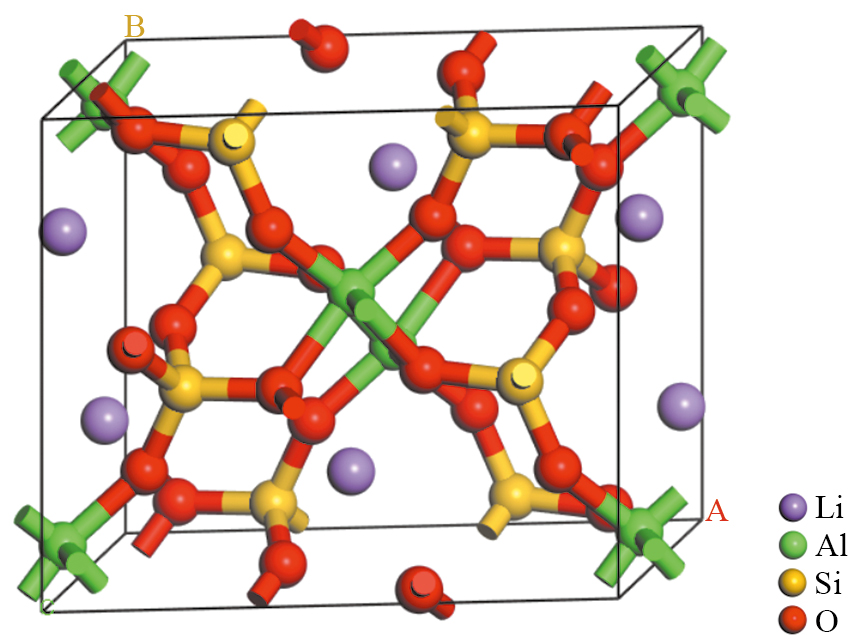
利用MS软件的CASTEP模块对锂辉石的体相晶胞进行几何优化,采用BFGS算法,自洽迭代过程中体系能量改变、原子间作用力、原子间内应力和原子位移,收敛标准分别设为1.0×10⁻⁵eV·atom−1,0.3 eV·nm−1,0.05 GPa,1×10−4 nm。几何优化的基本参数设为:交换相关泛函为GGA-PBE,Ecut值为662 eV,k-point值为3×3×3,优化计算所得锂辉石的晶胞参数与试验检测参数对比如表1所示。可知,锂辉石几何优化所得的晶胞参数与试验检测所得的晶胞参数在1%~2%的典型误差范围之内,该误差值是平面波赝势法与试验结果相比的期望误差,高估晶胞参数是GGA泛函的典型特征,表明几何优化得到的锂辉石模型较为理想,具有代表性,可以支撑后续的计算研究,优化后的锂辉石晶胞结构见图3。
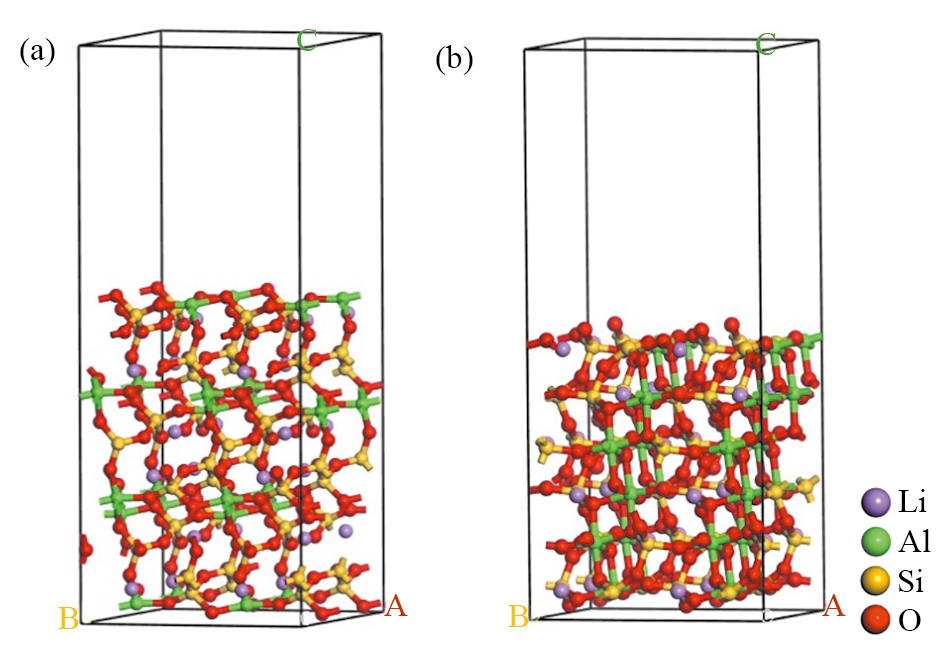
利用MS软件将几何优化之后的锂辉石晶体,沿米勒指数(110)和(001)进行切面处理,选择切割晶胞层数为3,添加1.5 nm的真空层厚度,然后根据lattice 3d中的length A,length B和length C参数进行超胞处理,设置Supercell range中A∶2,B∶2和C∶1参数创建超晶胞,可有效避免周期性镜像之间的相互作用,建立的锂辉石(110)和(001)两个晶面模型如图4所示。
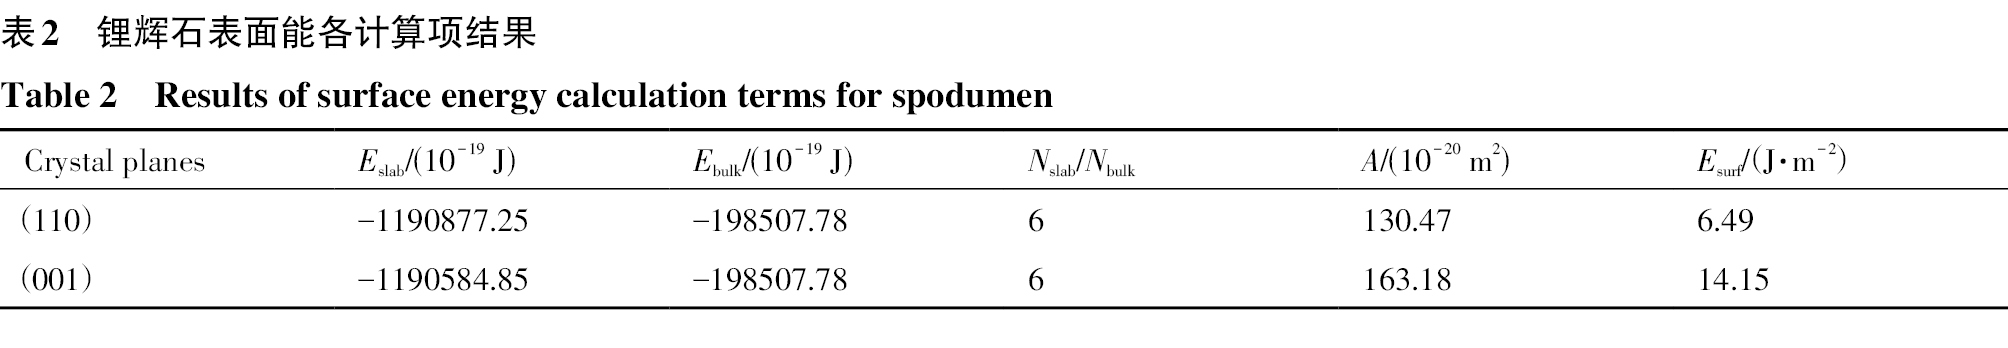
首先对所得到的锂辉石(110)和(001)晶面进行几何优化,计算各自几何优化后的锂辉石晶体、(110)和(001)晶面的能量,然后查找晶胞和表面中的原子个数,并且根据表面长度、宽度和夹角求出横截面积,最后带入式(1),计算结果如表2所示。可知,锂辉石(110)面和(001)面的表面能分别为6.49和14.15 J·m−2,即锂辉石这两个主要解理面中(110)面更易于形成,在全部晶面中的所占比例最高,并且形成(110)面所需消耗的能量较小,相比(001)面更稳定。所以在自然或者磨矿等条件下,(110)面是锂辉石最常见的暴露面,在表面碱溶蚀作用过程中将发挥重要的影响。研究锂辉石(110)晶面在弱碱环境中的相关性质,将会对锂辉石表面的选择性碱溶蚀作用具有更贴合实际的指导意义。
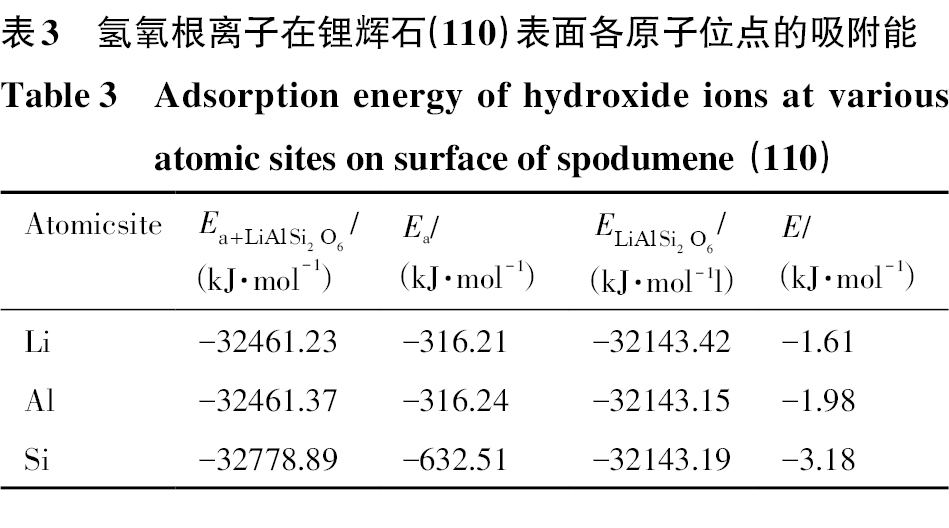
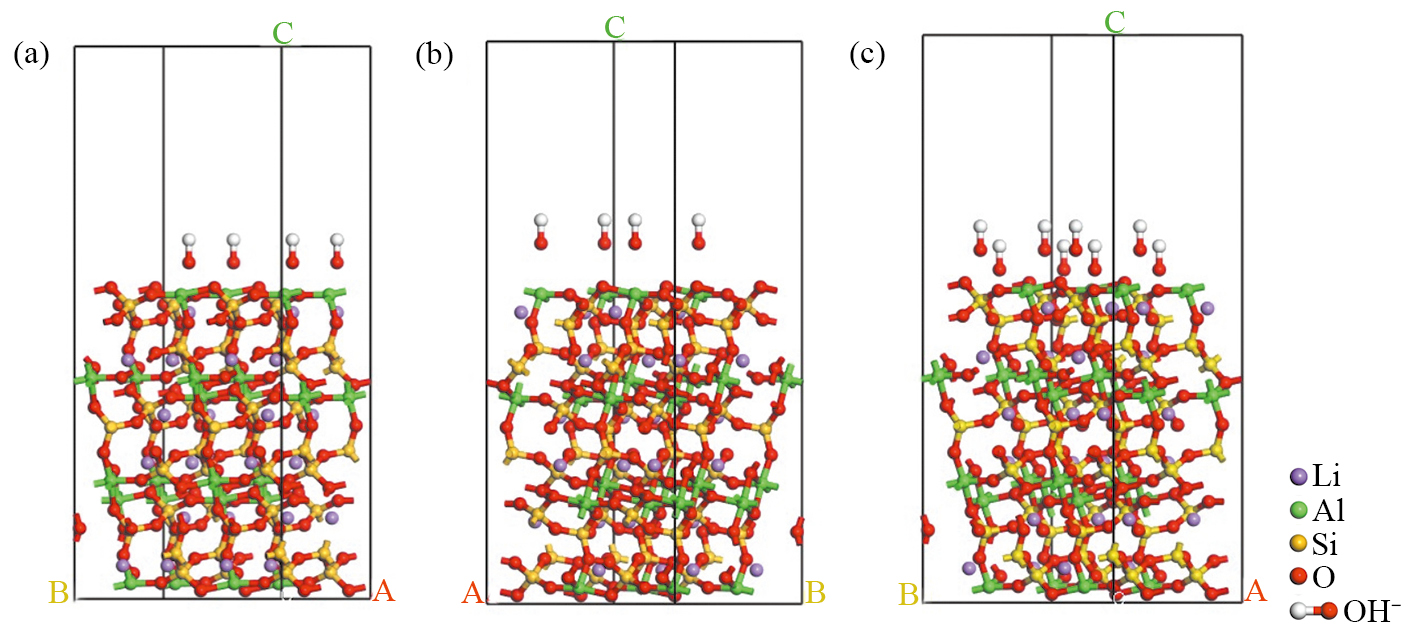
选择锂辉石的主要解理面(110)晶面作为研究对象,分别建立氢氧根离子在锂辉石(110)晶面的Li,Al和Si原子top位点之上的吸附模型,两者的距离设置为0.3 nm,建立的锂辉石(110)面的各原子位点对氢氧根离子的吸附模型见图5。首先利用DMol3模块对所建立的吸附模型进行几何优化,然后分别计算各部分的能量,并利用式(2)计算氢氧根离子对锂辉石(110)表面的Li,Al和Si原子位点的吸附能,计算结果如表3所示。可知,氢氧根离子在锂辉石(110)面上的Li,Al和Si原子位点的吸附能分别为–1.61,–1.98和–3.18 kJ·mol−1。吸附能为负值,表示该吸附过程可以自发进行,吸附能的负值越负,表明吸附越容易发生,并且吸附后所形成的体系越稳定。由于氢氧根离子在锂辉石(110)面上的Li,Al和Si原子位点的吸附能皆为负值,所以氢氧根离子与各原子位点的吸附过程均可以自发进行。
整体来看,氢氧根离子在表面Li,Al和Si这3个原子位点的吸附能负值的绝对值较小,即吸附后形成的结构较不稳定,容易产生脱附。但在氢氧根离子自发吸附锂辉石表面Li,Al和Si原子位点时,对表面原本构成的Li–O键、Al–O键和Si–O键等原子键将产生影响,同时表面各原子键性质相比晶体内部较为活泼,所以在氢氧根离子自发吸附过程中将会促进表面各原子键的断裂,产生碱溶蚀现象,进而影响到表面暴露出的各原子位点数量和分布状况。
通过对比氢氧根离子在锂辉石(110)面上的Li,Al和Si原子位点的吸附能大小,判断出3种原子位点与氢氧根离子相互作用的强弱程度为:Si>Al>Li,即Si原子位点上更易于结合氢氧根离子,并且形成的吸附结构相对稳定,可保留一定数量的Si原子位点和氢氧根离子相互作用形成的吸附体系,使锂辉石表面Si原子位点的数量和分布状况发生改变;Al和Li原子位点上对氢氧根离子的吸附作用相近,可自发与氢氧根离子发生相互作用,但由于形成的吸附结构较不稳定容易产生脱附现象,有可能暴露出更多或新鲜的Li和Al原子位点。
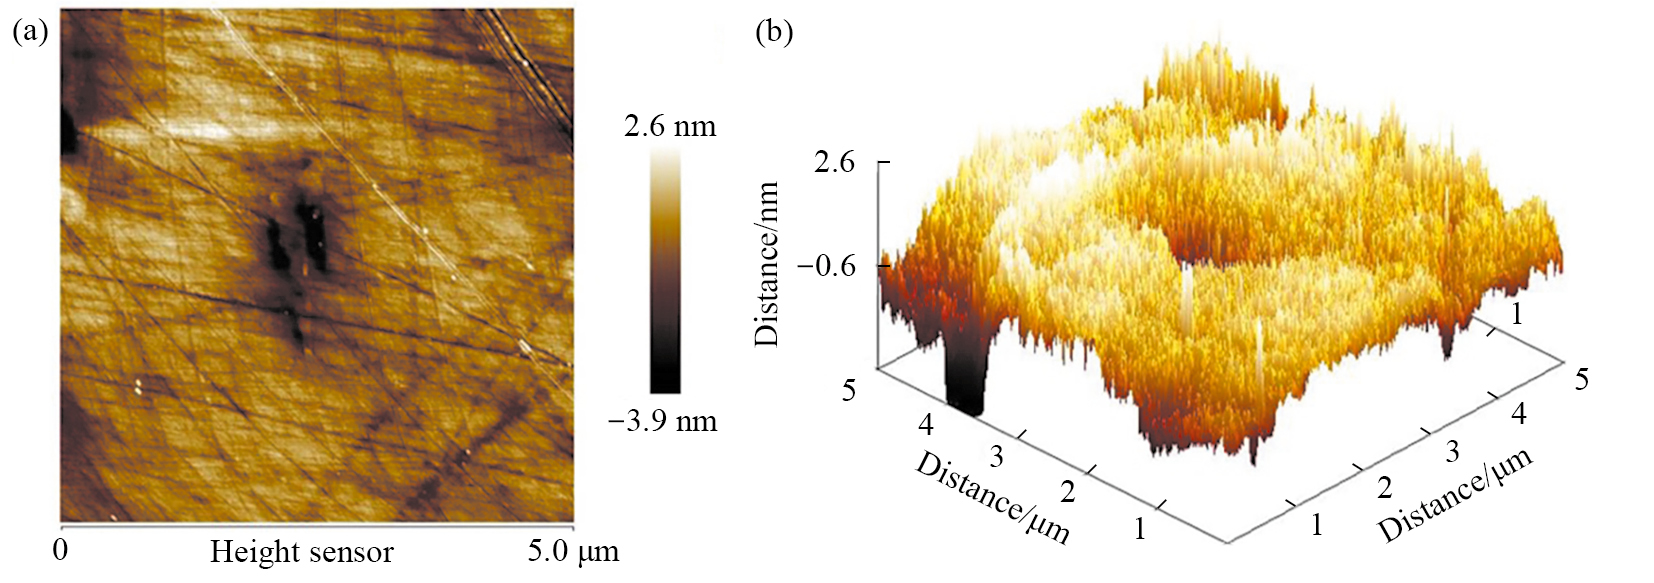
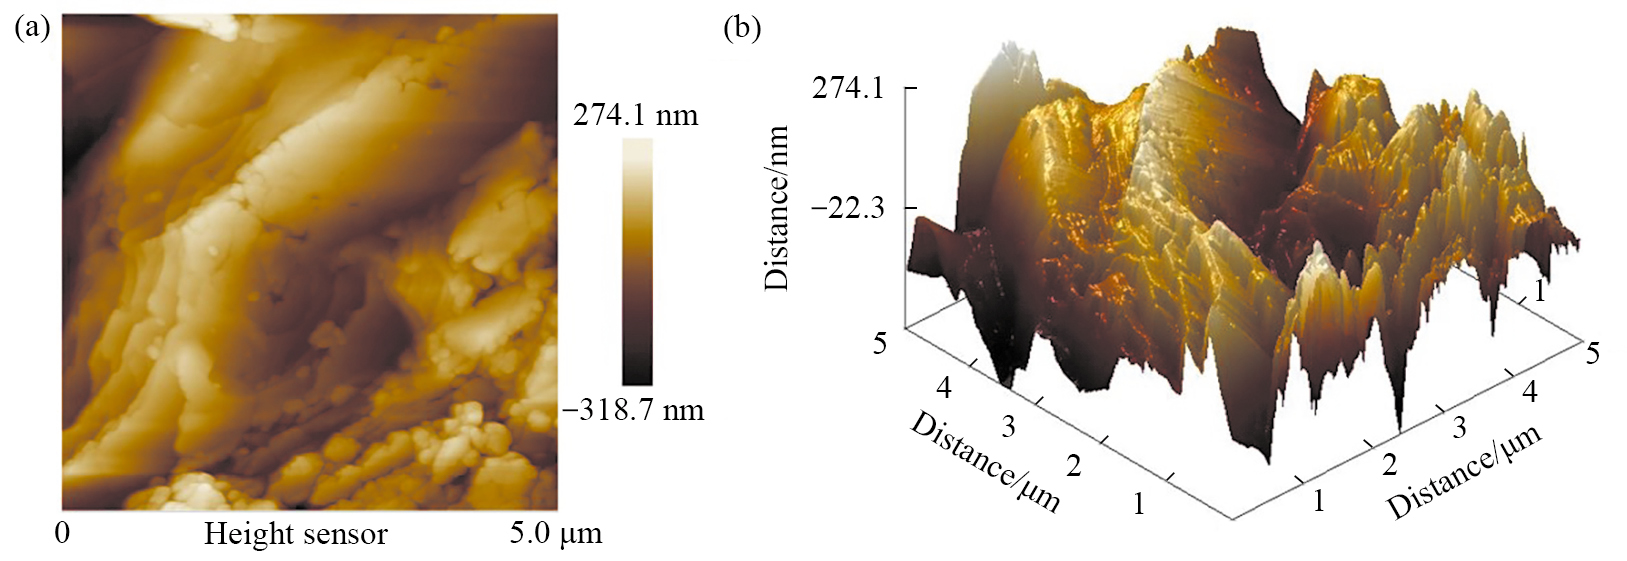
以NaOH为pH调整剂将溶液pH调节至8左右,放入样品,在磁力搅拌器中浸泡搅拌一定时间,另一个样品使用超纯水洗涤,将两个样品自然干燥后对其进行原子力显微镜分析,结果见图6和图7。可知,锂辉石的表面形貌在自然环境和弱碱环境中具有较大的差异。在自然环境中,由于风化和破碎磨矿等外力作用,锂辉石解离出的矿样表面存在一定的粗糙度,放缩到小区域内观察表现出参差不齐,但高度由图6(a)可知仅限于–3.9~2.6 nm范围之内。由图6(b)整体来看,自然环境下的锂辉石表面形貌较为平缓光滑,粗糙度小,高低变化不明显。在弱碱性环境中,由于NaOH溶液的溶蚀作用,锂辉石表面形貌发生变化,粗糙度明显升高,大部分区域出现溶蚀坑或溶蚀痕迹,存在许多或大或小的凸起颗粒,高度变化范围由图7(a)可知扩大到–318.7~274.1 nm。由图7 (b)整体表明,弱碱环境中的锂辉石表面发生选择性溶蚀,形貌较自然环境更为凹凸不平,粗糙度大,溶蚀作用显著。结合量化计算结果,可以推断碱溶蚀改变了锂辉石表面的组成成分和原子位点的分布,进而对后续的捕收剂吸附以及同脉石矿物的浮选分离产生一定的影响。
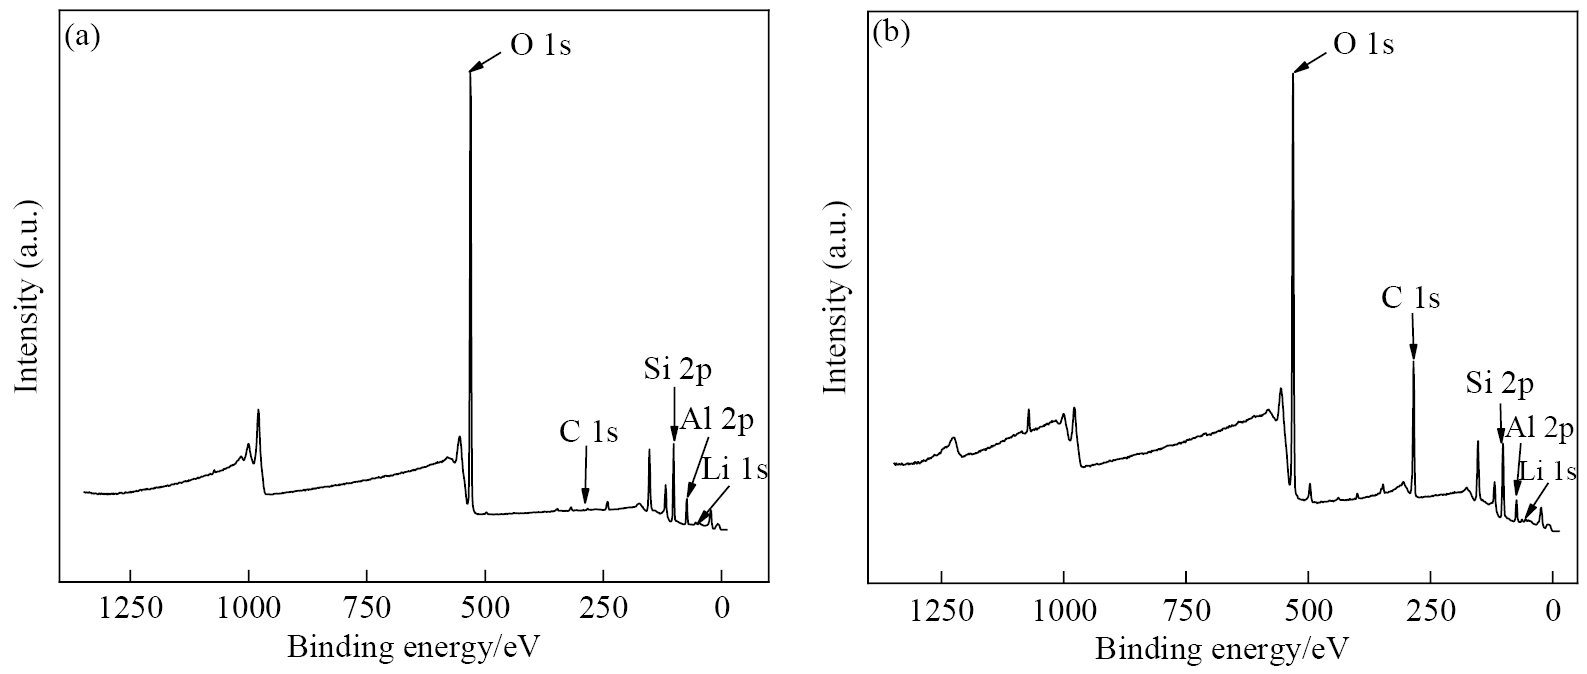
通过XPS得到锂辉石表面的元素成分为:Li,Al,Si和O等。图8(a)为未处理时锂辉石表面的XPS全谱,图8(b)为弱碱处理后锂辉石表面的XPS全谱,两者整体的元素成分接近,各元素的结合能略微存在差异,但其中某些元素的峰强度和所占据面积发生较大的变化,并且矿物表面某元素的相对原子含量有所改变,进而导致锂辉石表面通过弱碱性环境下的选择性碱溶蚀作用产生影响矿物可浮性的原子位点。
由图9(a,b)可知,锂辉石表面被弱碱处理之后,Li 1s的结合能从56.57,64.38 eV变化到55.73,63.12 eV,整体有所减小,通过National Institute of Standards and Technology (NIST)网站查找出Li原子1s轨道中相关化合物结合能的中位数,其中Li/Al,Li/Si,Li2O和LiOH的数值分别为55.40,55.58,55.60和54.90 eV,其中由于LiOH具有最小的结合能,表现出锂辉石表面碱溶蚀作用过程中Li原子位点可自发结合氢氧根离子,并间接促进表面部分Li–O键的断裂。
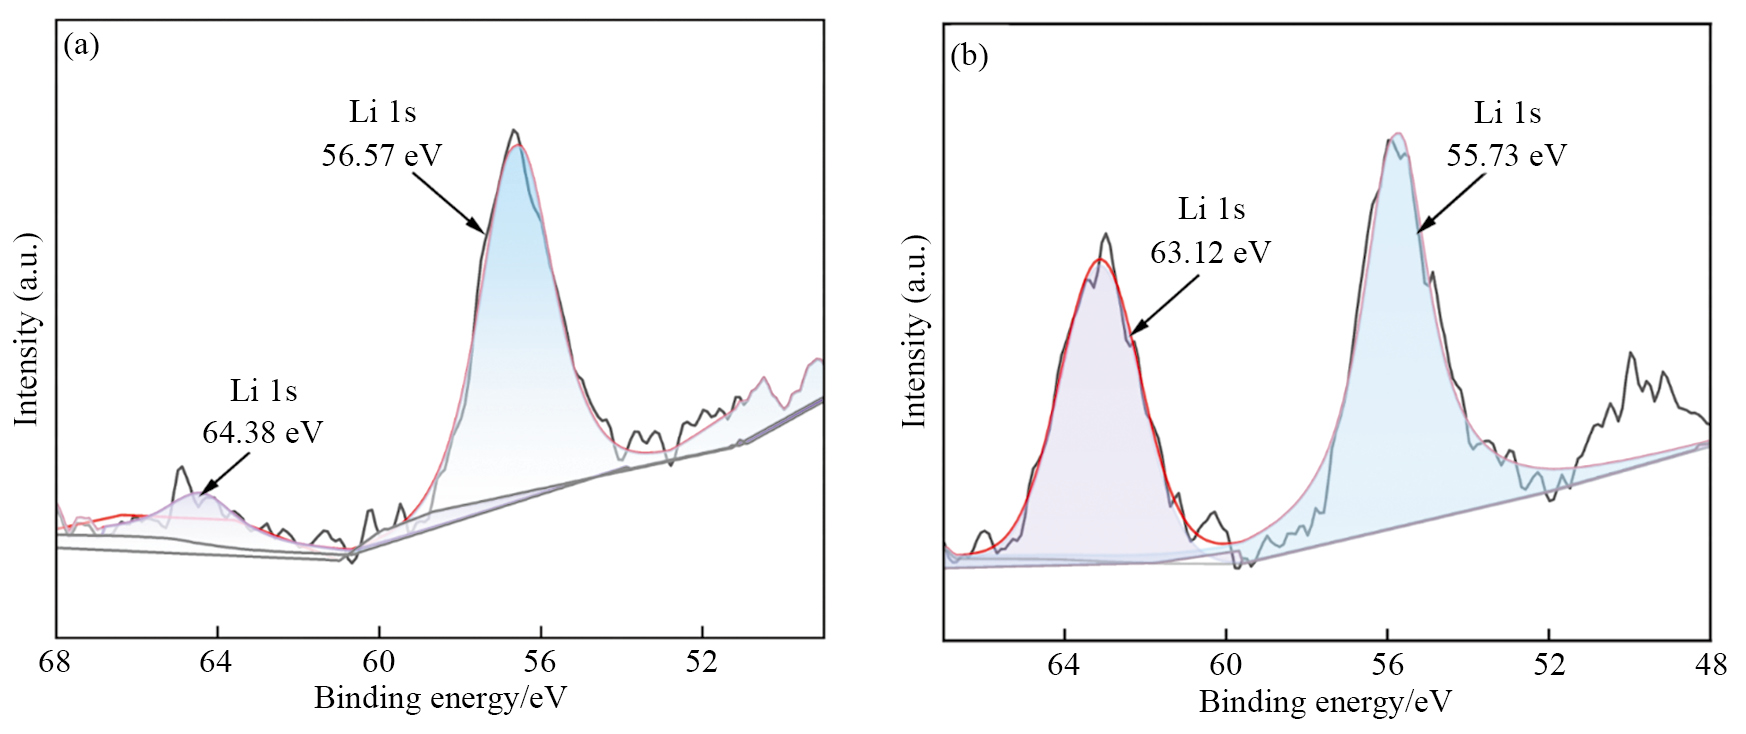
同时,弱碱处理后的Li 1s所占据的峰面积增加,Li相对原子含量从1.14%增加到2.69%,体现出锂辉石表面的Li原子位点对弱碱性环境中的氢氧根离子产生自发性吸附之后,由于其吸附结构的不稳定,不能持续促进表面Li–O键的断裂,并产生脱附现象。由此说明,表面Li原子各键断裂状况较轻,脱附现象易于发生,导致锂辉石表面通过选择性碱溶蚀作用将暴露出更多的Li原子位点,与本文前面的锂辉石(110)表面上的Li原子位点与氢氧根离子的吸附能计算结果相符。
由图10(a,b)可知,Al 2p的结合能从75.06 eV变化到74.49 eV,通过NIST网站检索Al原子2p轨道中部分化合物的结合能,显示AlOx/Al,Al2SiO5,AlOOH和Al(OH)3结合能的中位数分别为75.25,74.90,74.60和74.30 eV,表明锂辉石表面发生碱溶蚀作用时Al原子位点与氢氧根离子自发产生吸附,促进了部分Al–O键的断裂,导致Al 2p轨道结合能的降低;Al 2p3的结合能从74.16 eV减小到72.82 eV,检索到Al原子2p3/2轨道中LiAlSi2O6和Al结合能的中位数为74.32和72.70 eV,表明锂辉石表面部分Al原子位点与氢氧根离子相互作用之后,由于形成的吸附结构较不稳定产生脱附现象,使得表面暴露出新鲜的Al原子位点。
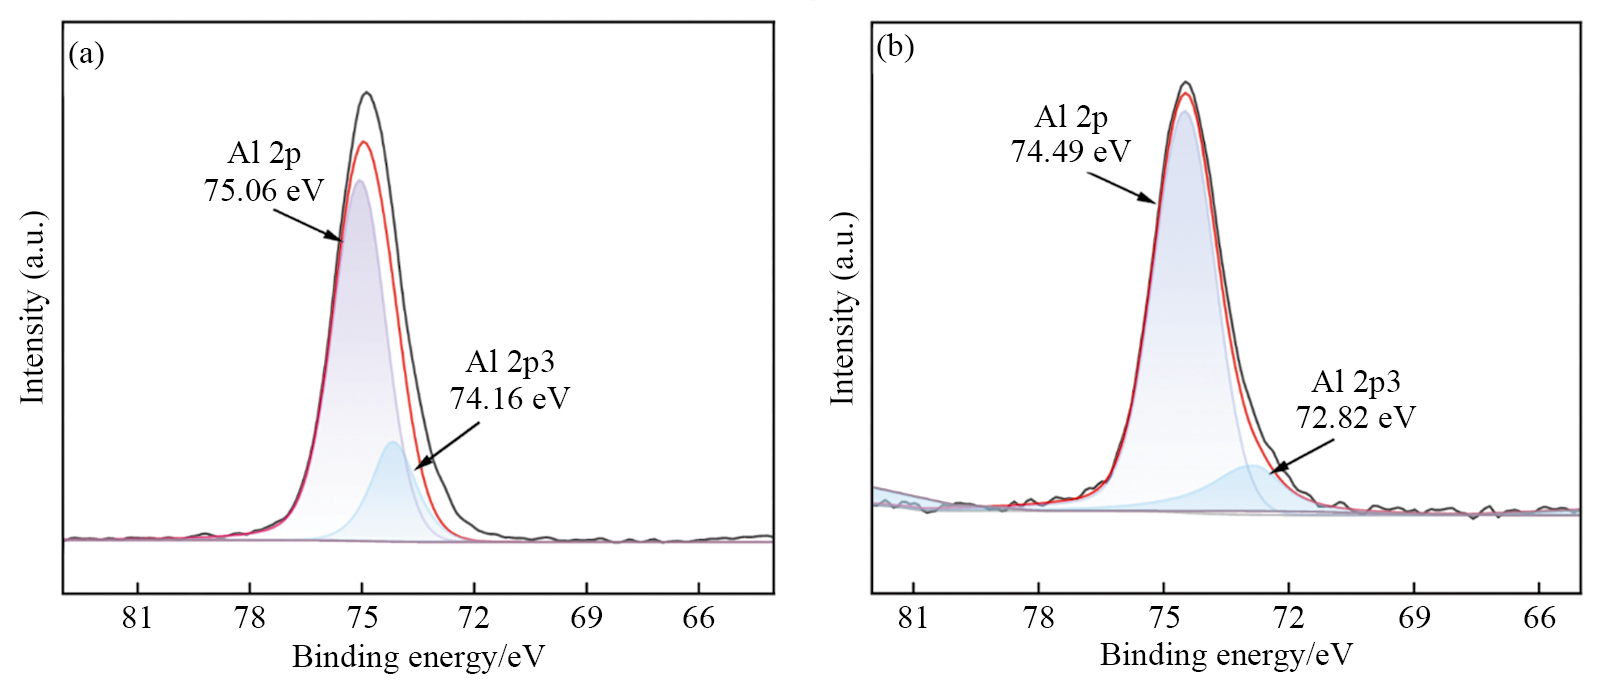
整体对比结果可知,弱碱处理后表面的Al相对原子含量从12.25%变化到12.08%,变化不明显,虽然Al 2p3轨道所占峰面积的减少和Al 2p轨道的结合能向AlOOH和Al(OH)3偏移,证明了锂辉石表面的Al位点与氢氧根离子产生一定的吸附,但由于吸附过程中促进Al–O键的断裂以及后续氢氧根离子的脱附,使得表面溶解Al元素的同时暴露出一部分新鲜的Al原子位点,导致表面总体的Al相对原子含量变化不大。与Li原子位点相比,表面Al原子各键断裂程度和脱附现象接近,使得锂辉石表面碱溶蚀的选择性更偏向于Li原子位点,与前文关于锂辉石(110)表面上的Al原子位点与氢氧根离子的吸附能低于Li原子位点的计算结果比较吻合。
由图11(a,b)可知,Si 2p的结合能从102.90 eV变化到102.75,101.95 eV,在NIST网站上检索出Si原子2p轨道中的Al0.2Si0.8O2.2,Al2SiO5,Al2Si2O5(OH)4和SiO结合能的中位数分别为103.20,102.70,102.65和102.00 eV,体现出锂辉石表面的Si原子位点与氢氧根离子自发相互作用,并促进Si–O键的断裂;Si 2p3的结合能从101.23 eV增加至101.75 eV,查找Si原子2p3轨道中的LiAlSi2O6和Al2Si4O10(OH)2结合能的中位数分别为102.46和102.88 eV,则Si 2p3的结合能有所增加也表明了锂辉石表面的部分Si–O键发生断裂,并且稳定吸附了一定量的氢氧根离子。
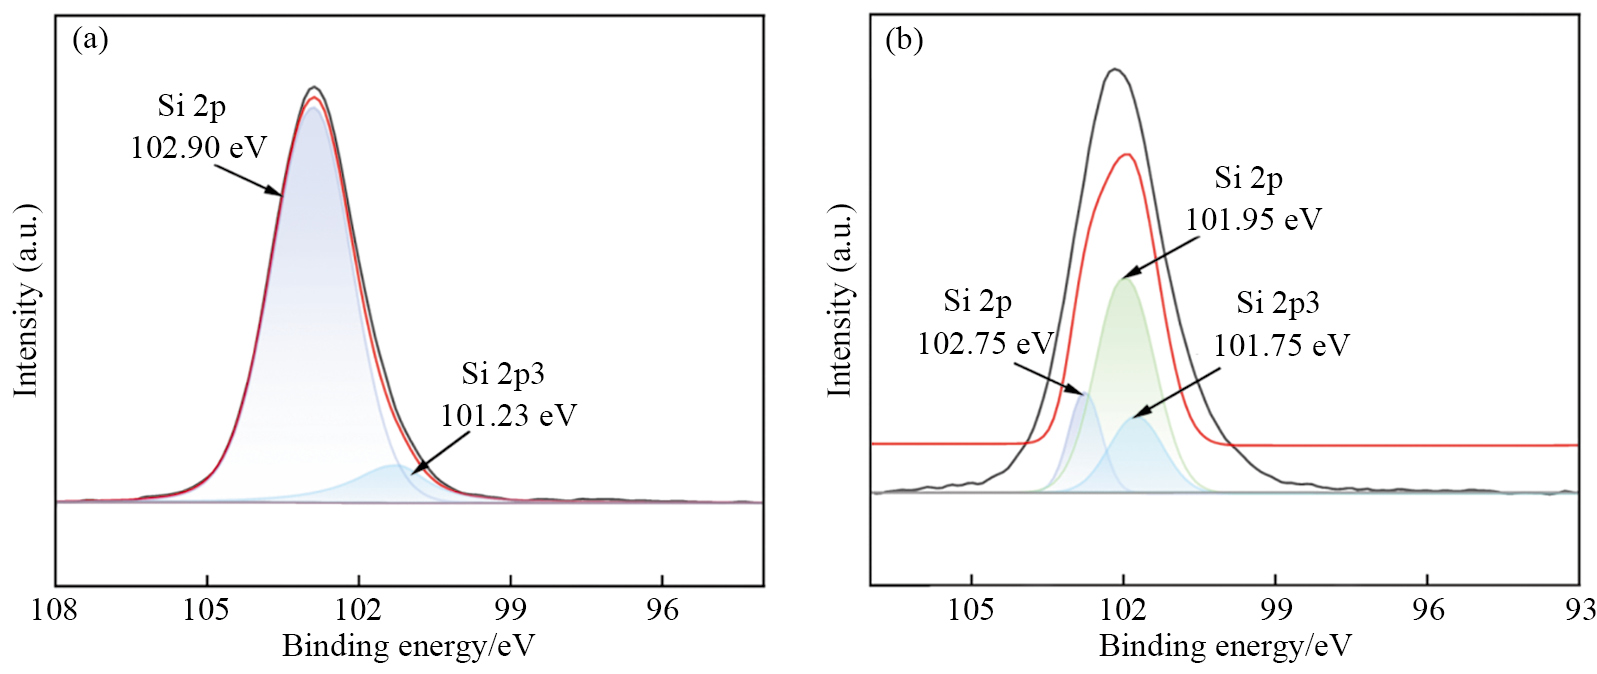
同时,在利用氢氧化钠产生的弱碱环境进行处理之后,锂辉石表面的Si相对原子含量从23.42%升高到26.04%,表明部分Si原子位点在与氢氧根离子发生自发的吸附过程中,加速表面Si–O键断裂的同时产生脱附现象,使得锂辉石表面暴露的Si原子位点有所增加。相比于Li和Al原子位点,表面Si原子各键断裂状况稍弱于氢氧根离子的脱附现象,使得锂辉石表面碱溶蚀对Si原子位点的选择性介于Li和Al原子位点之间。在氢氧根离子吸附至脱附过程,促进部分Si原子各键的断裂使其溶解于溶液中,但同时由于吸附体系的不稳定脱附出新鲜的Si原子位点,与前文锂辉石(110)面上的Si原子位点与氢氧根离子吸附能最低的计算结果相符。
为研究锂辉石表面选择性碱溶蚀的机制,将该矿物晶体及晶面利用基于密度泛函理论的MS软件进行量子化学计算,并且利用AFM和XPS技术进行测试分析,得出以下结论:
1)在进行锂辉石晶体几何优化前,首先通过收敛性测试确定了合适的Ecut值为700 eV,k-point为3×3×3,然后将几何优化后锂辉石晶体模型切出(110)和(001)两个晶面,计算出表面能分别为6.49和14.15 J·m−2,确定了(110)晶面是锂辉石最常见的解理面。
2)建立氢氧根离子对锂辉石(110)晶面上Li,Al和Si原子位点的吸附模型,并计算出吸附能分别为–1.61,–1.98和–3.18 kJ·mol−1,表明氢氧根离子在这3种原子位点上的吸附过程均可自发进行,并促进表面各原子键的断裂,Li,Al和Si原子位点与氢氧根离子相互作用形成的吸附结构的稳定性强弱顺序为:Si>Al>Li。但由于整体形成的吸附结构稳定性较低,3个原子位点发生吸附后均容易发生破坏,最终产生一定的选择性碱溶蚀现象。
3)通过AFM测试分析结果可知,弱碱处理之后的锂辉石表面形貌将发生巨大改变,相比于自然环境中锂辉石的表面粗糙度显著升高,部分区域出现的溶蚀坑或其他的溶蚀痕迹,证明弱碱环境下的锂辉石表面发生选择性溶蚀作用,进而对其表面的组成成分和部分原子位点的分布状况造成重大影响。
4)通过XPS技术分析弱碱处理前后锂辉石矿物表面的变化,先后进行全谱分析和Li,Al和Si的精细谱分析。经过分峰拟合得出锂辉石表面经过弱碱处理之后,Li 1s,Al 2p和Si 2p原子轨道结合能的降低,表明各原子位点将会与氢氧根离子自发产生一定量的吸附,同时促进表面部分Li–O,Al–O和Si–O键断裂,加快表面各元素的溶解。从锂辉石表面碱溶蚀前后Li,Al和Si相对原子含量变化的角度出发,结合表面各原子位点对氢氧根离子的吸附和脱附状况,以及期间促进各原子键的断裂程度,判断出碱溶蚀作用的选择性为:Li,Si和Al,这将使得锂辉石表面有选择性地暴露出更多或新鲜的Li,Al和Si原子位点,对后续浮选过程中的金属阳离子活化和捕收剂吸附产生重要影响。
Zhu G L,Cao Y J,Wang Y H,Wang X M,Miller J D,Lu D F,Zheng X Y. Surface chemistry features of spodumene with isomorphous substitution[J].Minerals Engineering,2020,146:106139.
Zhu G L,Zhao Y H,Zheng X Y,Wang Y H,Zheng H T,Lu D F. Surface features and flotation behaviors of spodumene as influenced by acid and alkali treatments[J].Applied Surface Science,2020,507:145058.
Xu L H,Peng T F,Tian J,Lu Z Y,Hu Y H,Sun W. Anisotropic surface physicochemical properties of spodumene and albite crystals:implications for flotation separation[J].Applied Surface Science,2017,426(7):1005.
Xu L H,Liu J T,Meng J P,Cao Y J,Wang D H,Fan G X,Shi X Z,Xue K. Understanding the anisotropic wettability of spodumene from direct force measurement using AFM and density functional theory calculations[J].Minerals Engineering,2023,205:108454.
Zhu G L,Zhao Y H,Zheng X Y,Wang Y H,Zheng H T,Lu D F. Understanding the role of sodium hydroxide in the selective flotation separation of spodumene from feldspar and quartz[J].Minerals Engineering,2020,159:106648.
 顶部