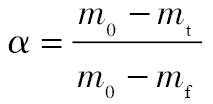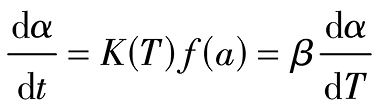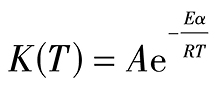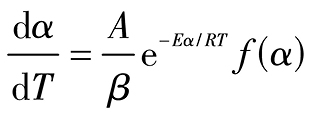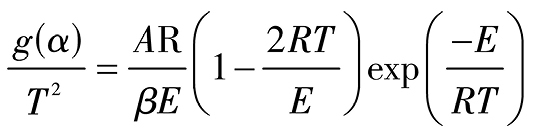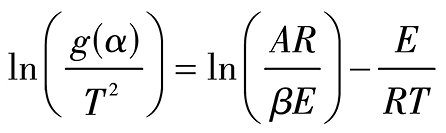目录图表
中国钼资源储量丰富,主要以辉钼矿的形式存在[1–2]。但开采的钼矿石因后续浮选及预处理工艺不同[3–4],导致得到的钼精矿品位和焙烧行为不同。此外,不同品位钼精矿焙烧过程的放热量及放热区间也存在差异[5–6],释放的热量理论上可以满足焙烧需求。但至今为止,工业上钼精矿焙烧仍需提供外部热源以保证反应的顺利进行[7]。随着低品位钼矿的广泛应用,也带来了许多问题。如低品位精矿焙烧过程中温度太高或焙烧时间过长,易生成钼酸盐,且很难去除[8],导致MoO3的含量变少;还因杂质组分含量高,其反应程度差,焙烧过程出现烧结现象[9],最终钼焙砂中残硫率和MoO2高[10]。实践表明,不同品位钼精矿焙烧特性和热量释放区间也存在较大差异。因此,需明晰不同品位钼精矿的焙烧特性,进行合理配矿,以满足钼焙砂质量。
针对不同品位钼精矿焙烧特性问题,部分学者对钼精矿氧化行为进行研究[11–14]。通过热重实验发现钼精矿的氧化反应是逐级反应,350~500 ℃反应由内部扩散控制,500~630 ℃钼精矿快速氧化,此过程由化学反应控制[15–16]。以上研究主要是分析钼精矿在350~650 ℃之间氧化阶段的特征参数。在工业生产中,为了快速脱硫,控制焙烧温度一般过高[17]。但是,温度过高容易造成MoO3大量挥发[18],导致钼收得率降低。工业炉在加热过程中常常造成炉内局部温度过高,加剧局部MoO3挥发行为。因此,了解焙烧过程中MoO3的挥发特性也尤为重要。此外,对单一品位钼精矿研究已经非常充分,但对于多种品位钼精矿氧化焙烧特性差异研究还较少。
为更系统分析钼品位与焙烧特性参数的关系,本文通过热重差示扫描量热-质谱联用法(TG-DTG-DSC-MS)及发热量测定法研究了多种品位钼精矿在焙烧过程氧化和升华/挥发阶段的特征参数及发热量,并采用Coats-Redfern法计算了不同品位钼精矿在氧化/挥发各个阶段的活化能,确定了焙烧过程各阶段反应的限制性环节,为工业生产过程中合理配矿提供理论参考。
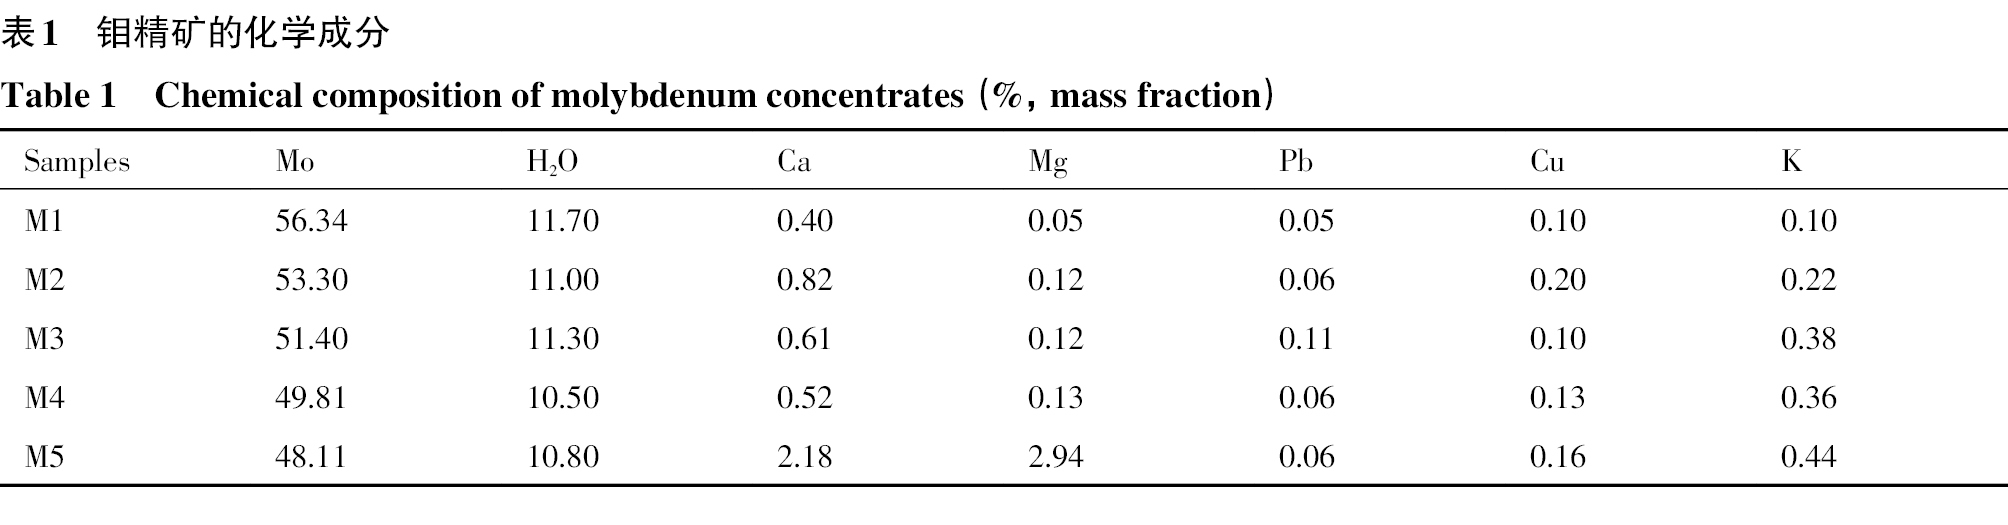
本实验选用的原料为某企业加工处理后的钼精矿粉,颜色为铅灰色且略带金属光泽,采用电感耦合等离子体原子发射光谱(ICP)法[19]对钼精矿中的钼元素及杂质组分含量进行测定,其化学成分见表1。可知,5种钼精矿(M1~M5)的品位存在差异,M1到M5品位逐渐降低,钼精矿中少量杂质元素包括Ca,Mg,Pb,K和Cu等。
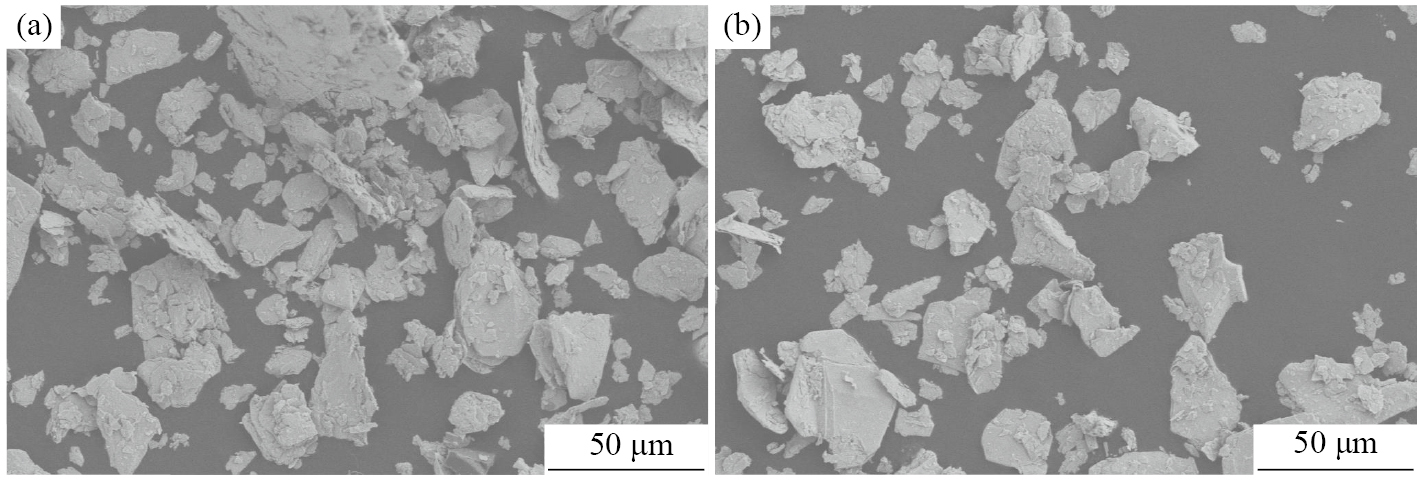
钼精矿M1和M4形貌的扫描电镜(SEM)图像如图1所示,可见,钼精矿微观形貌呈鳞片或薄板片状,在大颗粒附近散落了许多细小的片状,尺寸为10~80 μm。选取的M1和M4两种钼精矿的品位差异较大,想进一步观察不同品位钼精矿在焙烧之前,其微观形貌是否存在明显差异,该差异是否会进一步导致钼精矿焙烧反应特性不同。结果表明不同品位钼精矿微观形貌及尺寸基本一致,但其焙烧行为不同,该因素不是导致焙烧行为差异的原因,且该分析结果对其他品位钼精矿同样适用。
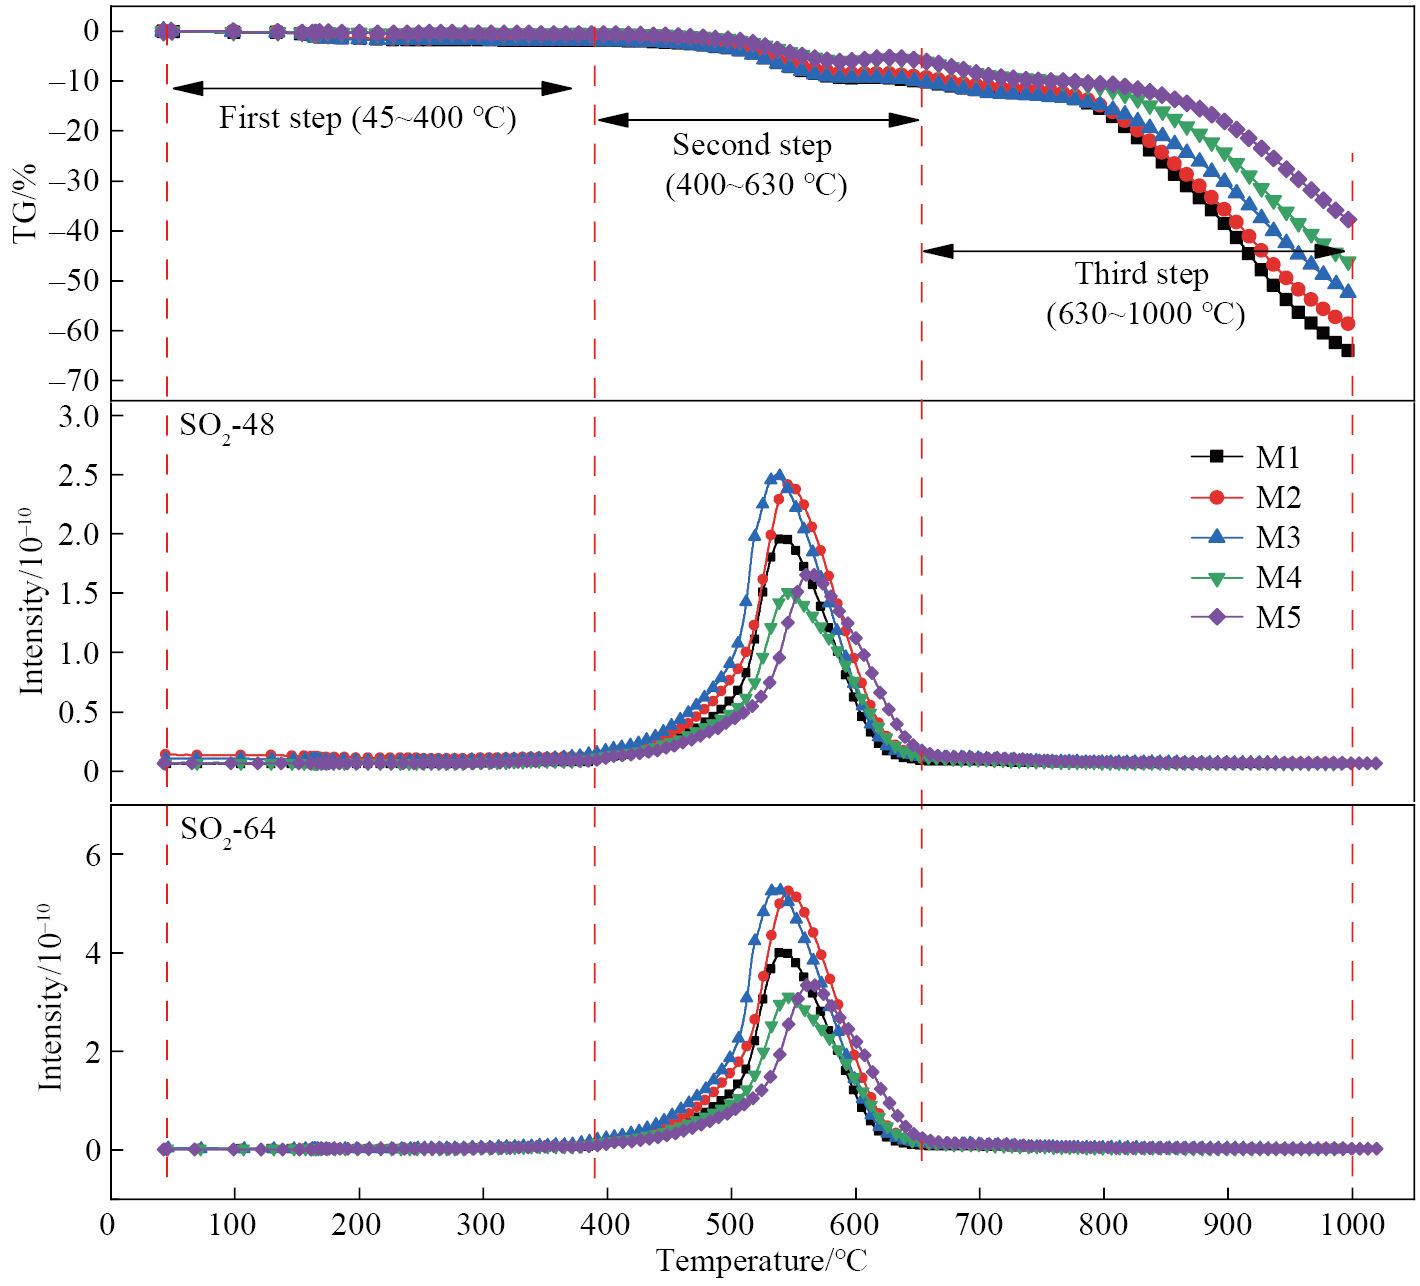
不同品位钼精矿加热过程的失重量变化曲线如图2所示。可知,钼精矿加热过程的失重量变化主要分为3个阶段:第一阶段为45~400 ℃,该阶段钼精矿中的水分和残余浮选剂开始挥发,所有品位钼精矿的失重曲线重叠在一起,失重量相似。在该温度区间内没有SO2气体产生,表明该阶段MoS2还没有开始氧化。第二阶段为400~630 ℃,此阶段质量损失率达到5%~7%,该温度下钼精矿中大量的MoS2发生氧化反应,导致钼精矿氧化分解,形成的SO2以气体的形式向外扩散,造成钼精矿的质量开始下降。SO2释放曲线也表明该温度条件下会产生大量的SO2,当温度在530~540 ℃之间,SO2曲线峰值强度为5×10⁻¹⁰,此时MoS2氧化反应最剧烈。除此之外,当焙烧温度由600 ℃到达630 ℃,钼品位为48%的精矿质量增加了6%。因为该温度下前期生成的大量MoO2结合氧生成MoO3的速率远远大于MoS2形成MoO2的速率,覆盖了SO2释放造成的失重现象;根据热力学计算也发现,该温度下钼精矿氧化过程中形成的杂质氧化物(CaO和MgO)会与MoS2反应释放出来的SO2结合生成硫酸镁和硫酸钙,且形成的硫酸盐稳定,在该温度下不易分解,导致样品质量增大[20–21]。第三阶段为大于630 ℃,该阶段SO2的释放量恢复到初始零值,MoS2的氧化反应结束,造成失重量仍然增大的原因是MoO3发生升华或挥发。根据发生的物理变化不同,进一步划分为两部分,第一部分为630~720 ℃,所有样品质量随温度变化较小,质量损失率仅为4%。此阶段没有SO2释放,钼精矿的氧化反应不是导致质量减小的原因,主要是形成的MoO3在650 ℃时开始出现升华现象,但此现象不剧烈,质量变化较小。第二部分为721~1000 ℃,失重量随温度变化较大,所有样品质量损失率为30%~50%,主要是因为形成的MoO3熔点一般为795 ℃,此温度条件下,大量熔化的MoO3会加剧升华,也会导致MoO3进一步挥发,质量明显减小。
根据钼精矿不同温度条件下引起质量变化的机制不同,将钼精矿焙烧过程分为氧化阶段(400~630 ℃)和升华/挥发阶段(630~1000 ℃),进一步研究钼品位与焙烧参数及发热量的关系。
不同品位钼精矿氧化阶段的TG-DTG-MS曲线如图3所示。可知,钼精矿氧化速率的峰值出现在510~540 ℃,此时正好对应SO2释放最高值,可以看出此温度下钼精矿快速氧化。随着温度的进一步升高,当反应温度达到600~630 ℃,结合TG曲线可知低品位钼精矿质量出现了增大,且此过程中还检测到少量的SO2,表明该温度下还有少量MoS2进行氧化反应,但大部分的MoS2转换成中间产物MoO2,形成的MoO2结合氧转换成MoO3的速率远远大于MoS2形成MoO2的速率,覆盖了SO2挥发导致的失重现象。
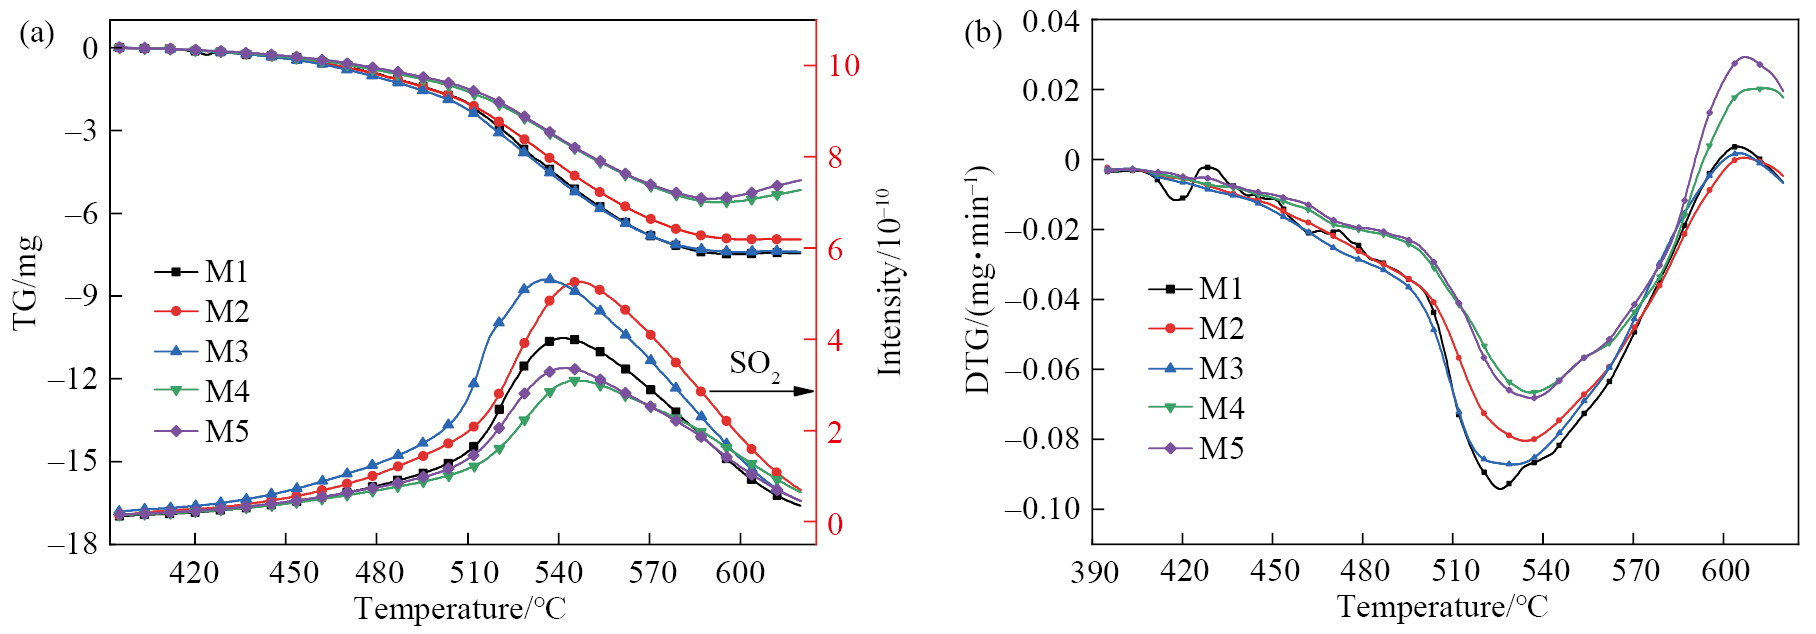
不同品位钼精矿增重量也存在差异,其中钼品位在48%~49%的精矿增重明显,原因是低品位钼精矿中形成的杂质氧化物(CaO和MgO)含量更多,结合SO2的能力也越强,更容易形成硫酸盐[22]。
钼品位不同,钼精矿氧化阶段的特征参数也存在差异,5种品位精矿的特征参数如图4所示。由图4(a)可知,随着钼品位不断降低,开始氧化温度呈先降低后增大的趋势,样品M3开始氧化温度最低,400 ℃以下就开始反应,剩余4种样品开始氧化温度都集中在400~420 ℃,整体差异较小。由图4(b)可知,所有样品的氧化终止温度都集中在630~640 ℃之间。因此钼品位对氧化阶段的温度区间影响较小。5种品位钼精矿焙烧过程中最大氧化速率如图4(c)所示,可知钼品位与氧化速率呈线性关系。随着钼品位不断降低,钼精矿焙烧过程的氧化速率也越小。品位由56%减小至48%时,对应的最大氧化速率由0.095 mg·min−1减小为0.065 mg·min−1。钼精矿品位越小,氧化作用越难,导致产物中存在的MoO2也越多[20]。
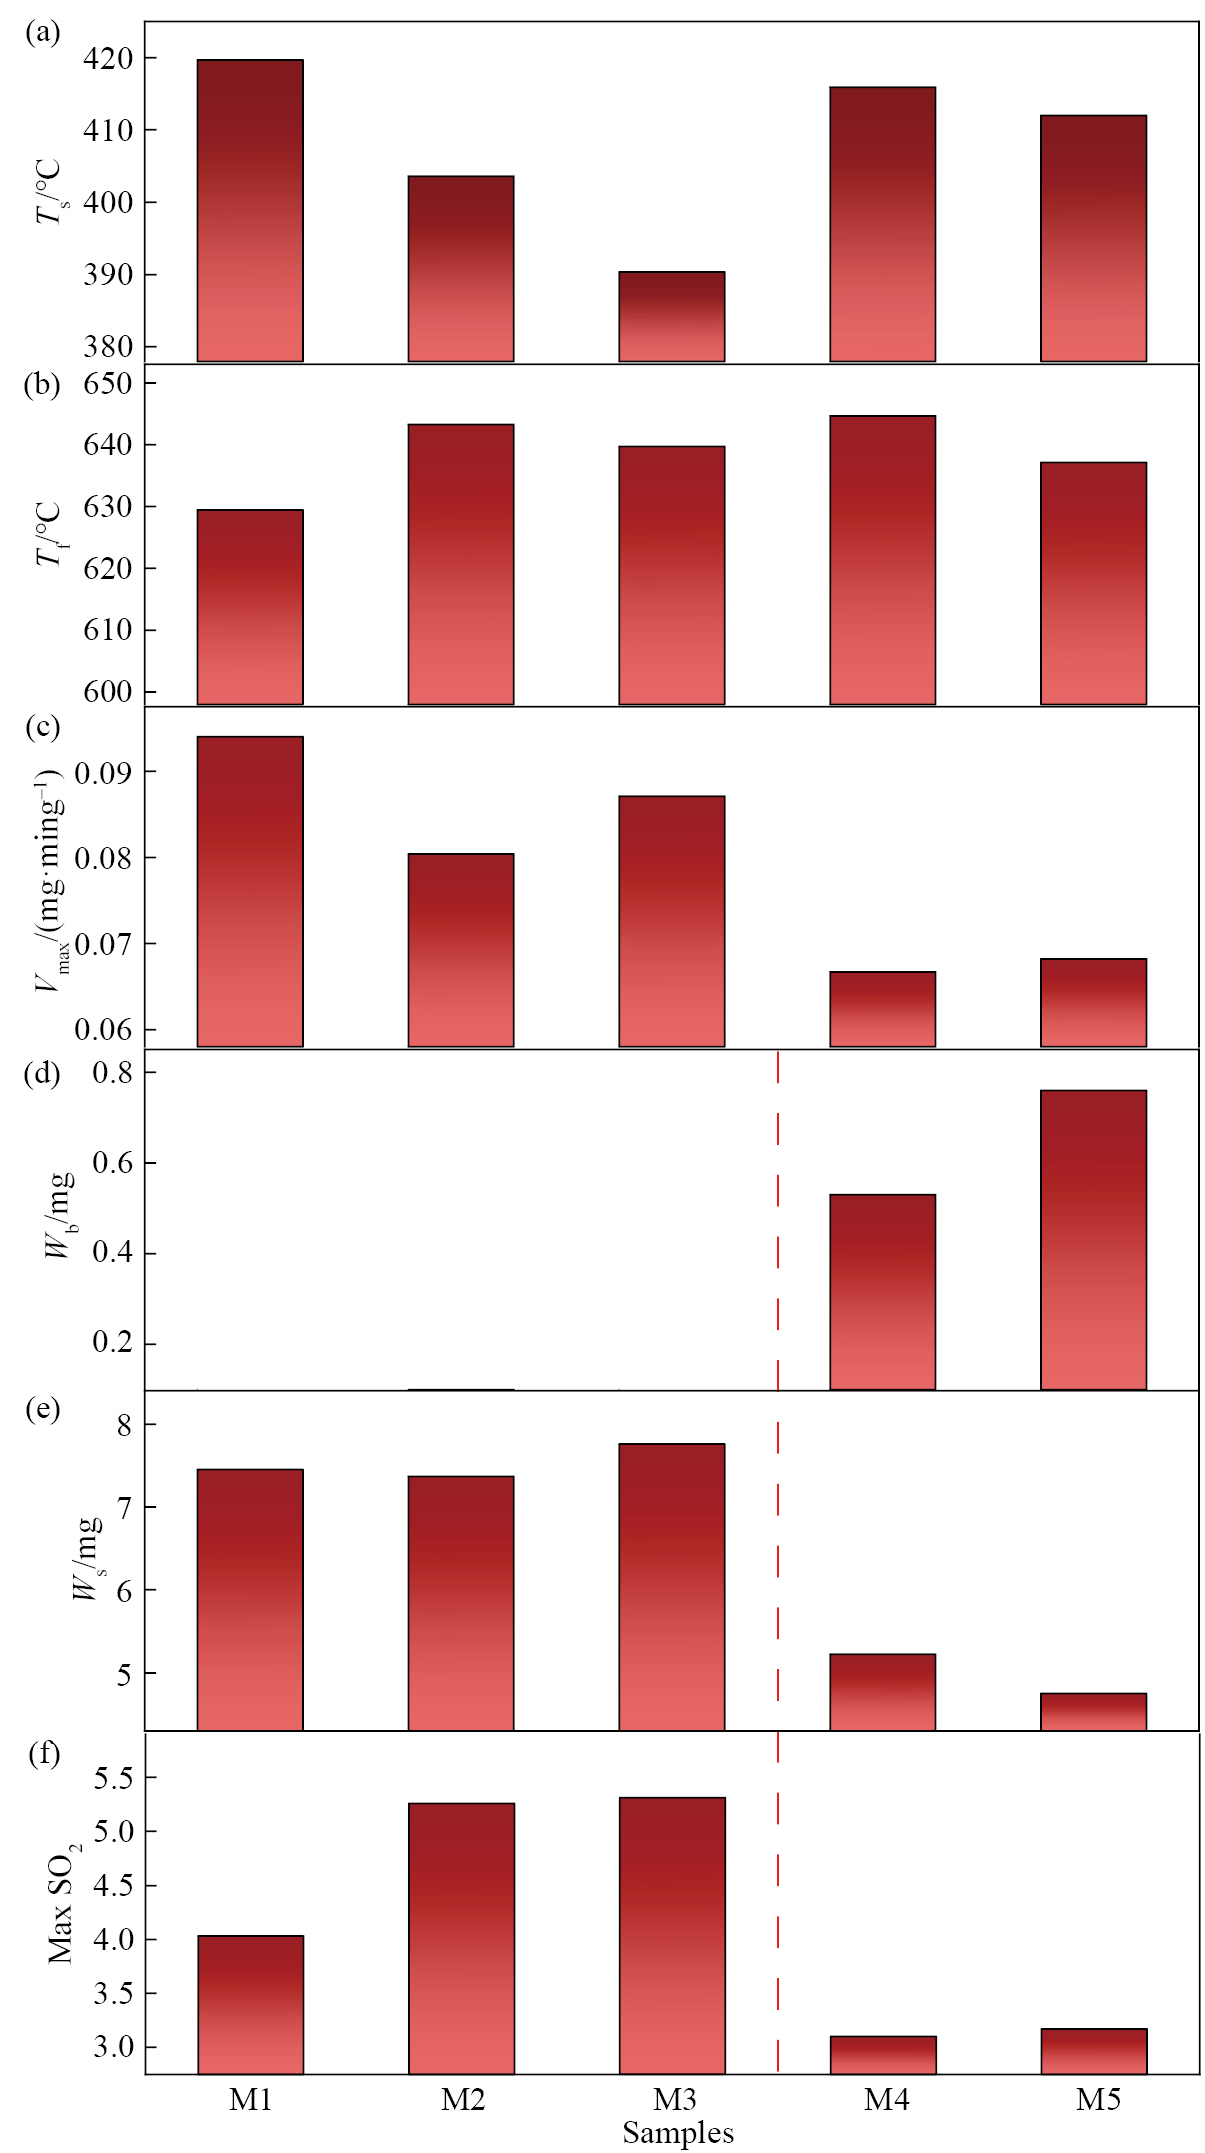
5种品位钼精矿焙烧过程中的增重量、失重量以及SO2释放最大值如图4(d~f)所示,可以看出,由于钼品位不同,3种特征参数都呈现相似的规律,高低品位之间差异显著。图4(d)中较高品位钼精矿(M1,M2和M3)的增重量基本为0,主要是高品位钼精矿中杂质含量少,不会生成较多的硫酸盐,且形成的MoS2会快速氧化成MoO3。低品位钼精矿(M4和M5)增重量均超过了0.5 mg。主要有两点原因,一方面是低品位钼精矿含有的杂质组分较多,在钼精矿氧化焙烧过程中会形成对应的氧化物,在600 ℃之后,杂质氧化物会与产生的SO2结合,形成硫酸盐。另一方面钼精矿品位越低,焙烧过程SO2释放量也越少,此阶段大量的MoS2被氧化成了中间物相的MoO2,在开始增重的温度区间内,前期生成的MoO2直接氧化形成MoO3,其速率远远大于剩余MoS2氧化速率,进而覆盖了失重变化。图4(e)中失重量变化规律与增重量正好相反,钼品位越高,氧化反应越彻底,失重量越高。图4(f)中SO2释放峰值因钼品位不同,差异显著,其中M4和M5两种低品位钼精矿氧化作用弱,SO2释放峰值也对应较小。
5种品位钼精矿氧化阶段的发热量如图5所示。其中,图5(a)是钼精矿氧化阶段的DSC曲线,可见,在焙烧温度达到400~630 ℃,DSC曲线出现了显著的放热峰,对应TG曲线中出现明显失重的台阶,此阶段正好是钼精矿发生快速氧化的温度区间,表明钼精矿在氧化焙烧过程的放热量与反应强弱相关。放热峰峰值由大到小的顺序为M1>M3>M2>M5>M4,可知高品位的钼精矿氧化反应更剧烈,释放的热量也越高。但热量释放的温度区间没有明显变化,说明钼品位只会影响氧化反应行的强弱,不会影响发生反应的温度区间。
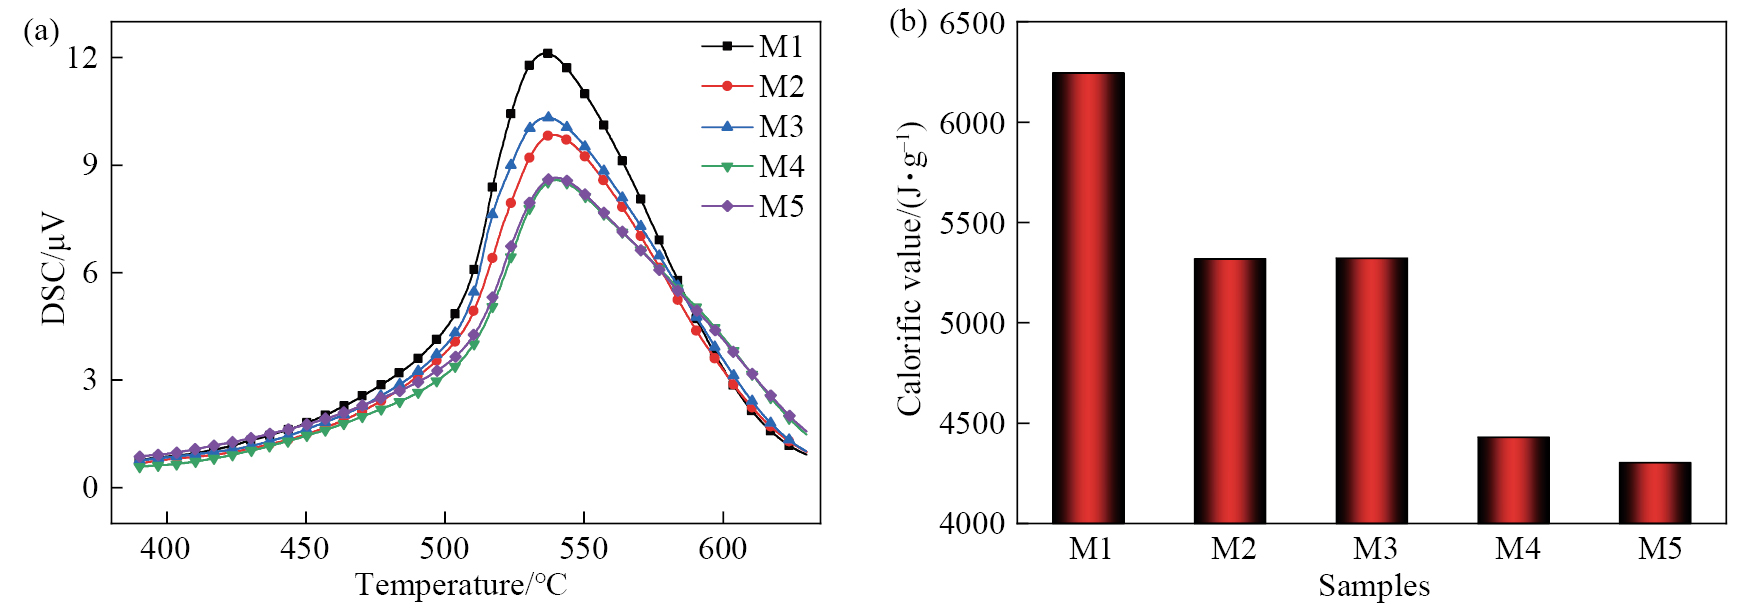
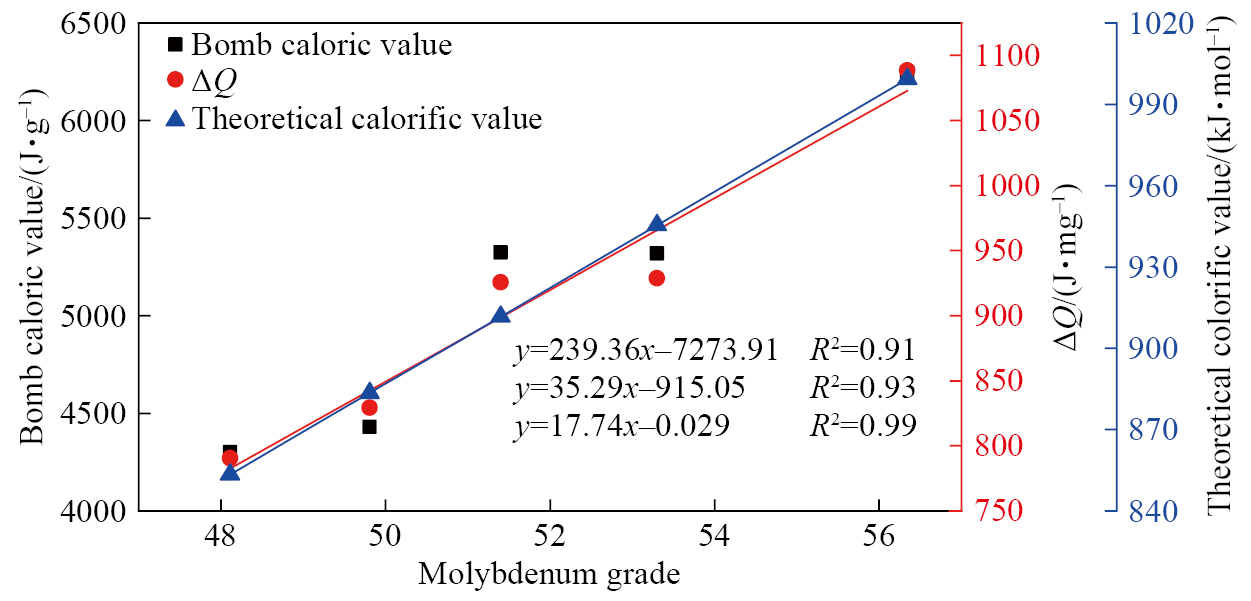
利用量热仪直接测得的发热量(弹筒发热量),结果如图5(b)所示。可以看出,随着钼品位不断降低,弹筒发热量呈减小趋势。钼精矿焙烧主要发生式(1)的反应,该反应属于放热反应,由热力学软件对1 mol MoS2理论热值计算,得出1 mol MoS2反应焓变(ΔH)=-1060 kJ·mol−1。以MoS2试剂中Mo含量为标准,折算出本研究中5种品位精矿的理论发热量在5333~6245 J·g−1。量热仪实际测得5种品位钼精矿的发热量在4301~6245 J·g−1,其中高品位钼精矿(M1,M2和M3)两种方法得到的发热量值基本一致,但低品位钼精矿(M4和M5)量热仪测得的发热量明显小于理论发热量。因为低品位钼精矿中除了主要的MoS2相,还存在一部分杂质氧化物,杂质氧化物在反应过程中释放的热量仅为500 J·g−1,远远小于MoS2氧化释放热值,因此钼品位越低,最终完全氧化释放的热量也越低。[empty formula](1)
对5种品位钼精矿的弹筒发热量、DSC曲线积分计算的发热量(ΔQ)以及理论情况下计算的发热量绘制散点图,分别进行拟合,结果如图6所示。可知,理论条件下钼精矿的发热量方程为y=17.74x-0.029,拟合度R2=0.99,表明钼精矿理论发热量与品位呈线性关系,品位越高,发热量也越高。实际测得的弹筒发热量和DSC积分的发热量方程分别为y=239.36x-7273.91和y=35.29x-915.05,拟合度分别为R2=0.91和R2=0.93,对比理论发热量方程拟合度降低,但整体热量值与品位之间呈线性关系。
不同品位钼精矿加热过程中升华/挥发阶段的TG-DTG-DSC曲线如图7所示,由失重速率曲线(DTG)可以看出该阶段失重现象主要分为3部分:第一部分为630~720 ℃,整体质量损失率为4%。随着钼品位不断降低,失重速率呈增大趋势,且在此温度区间内,没有SO2生成。因此,MoS2的氧化不是造成该部分质量损失的原因。进一步分析650~700 ℃下钼精矿氧化焙烧现象,发现在650 ℃之后,形成的表层产物MoO3出现了升华现象。因此,在630~720 ℃失重变化主要是表层MoO3升华造成的,但部分MoO3还会与杂质氧化物反应生成钼酸盐[23],进而抑制MoO3的大量升华,导致其失重变化不明显。
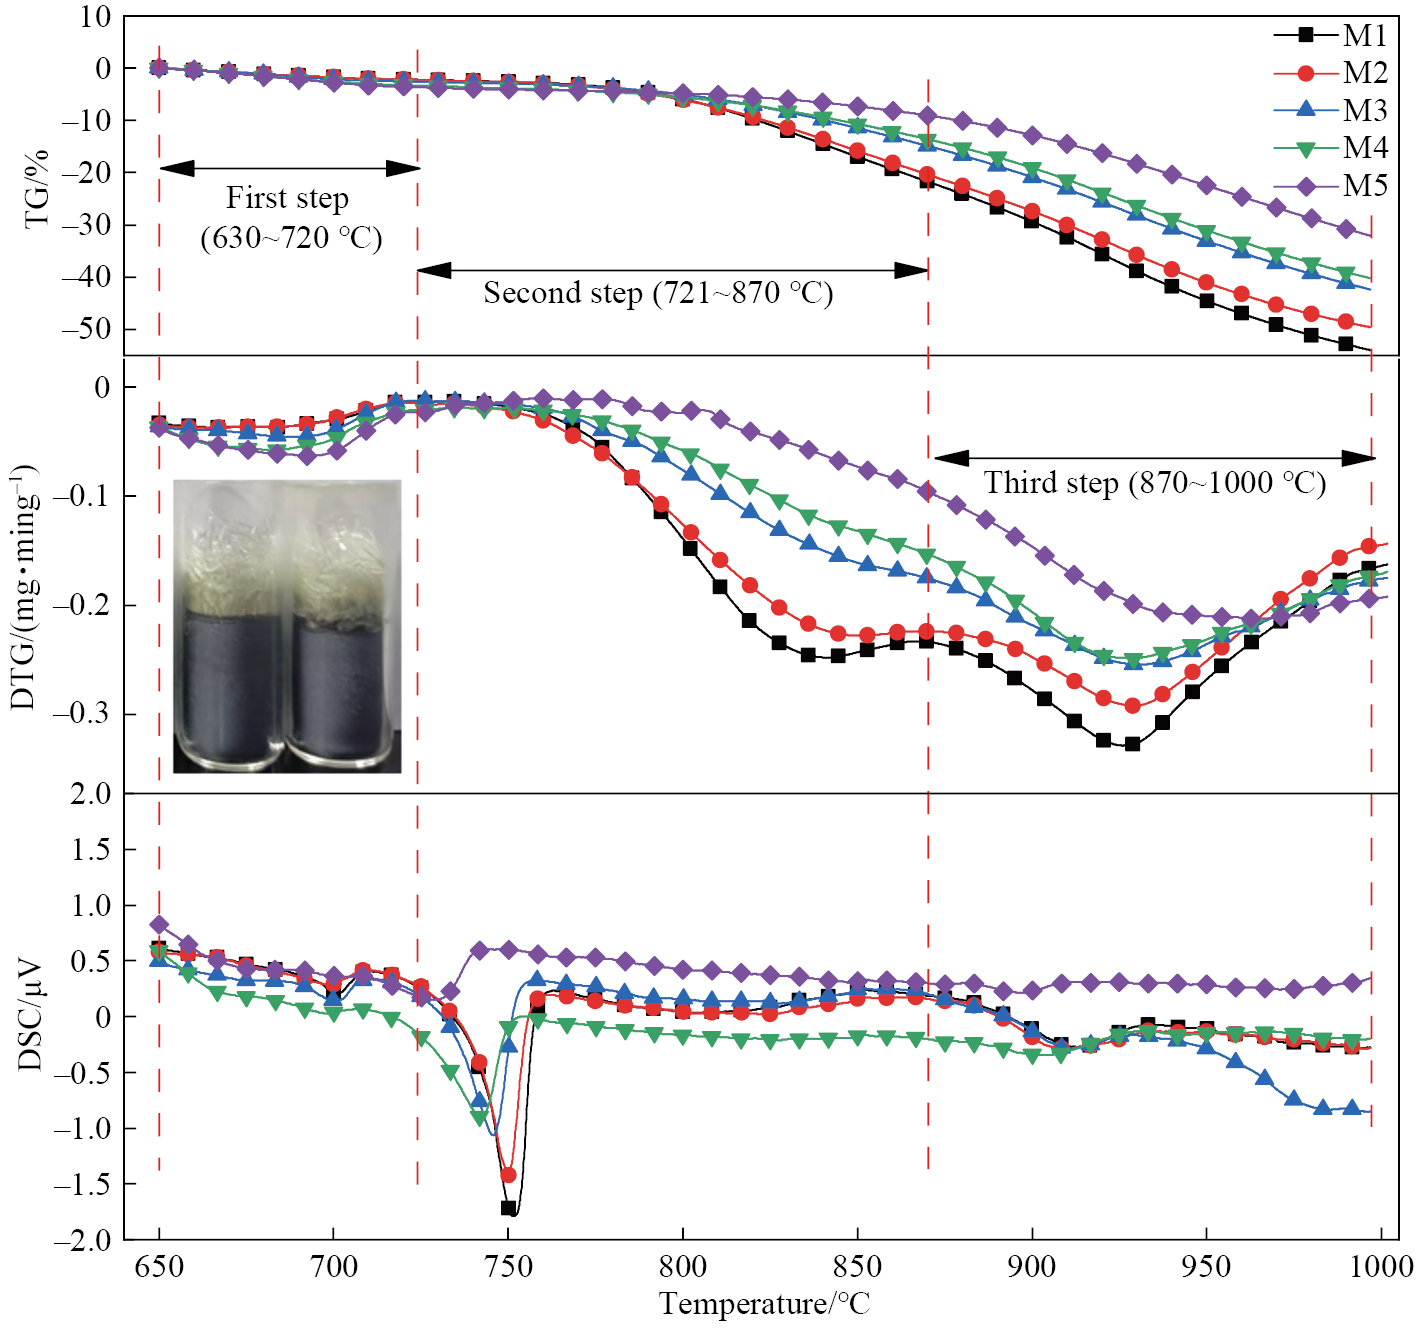
第二段为721~870 ℃,失重速率明显增大,失重速率在830 ℃最大,为0.2%·min−1,之后趋于平缓,且钼品位越小,失重速率越平缓,整体失重量越小。根据DSC曲线发现在750 ℃附近出现了一个显著的吸热峰,在750 ℃后失重速率开始快速增大,失重量也明显增多,主要是该温度下MoO3开始大量熔化,加剧了MoO3挥发现象。MoO3的熔点一般在795 ℃附近,由于杂质氧化物和MoO3形成的低熔点钼酸盐会与MoO3发生共晶反应[24],导致MoO3的熔点由原来的795 ℃降低到现在的750 ℃左右。5种品位钼精矿吸热峰温度区间也存在明显差异,随着钼精矿品位降低,吸热峰曲线会左移,且吸热峰值也变小,主要原因是钼精矿中杂质氧化物形成的钼酸盐与MoO3发生共晶反应,会大大降低MoO3的熔化温度,特别是K2MoO4和CuMoO4与MoO3的共晶温度一般小于600 ℃[25–26],对降低MoO3的熔点的作用更明显。
第三段为871~1000 ℃,整体失重量一直增大,失重速率在930 ℃附近出现了峰值,之后趋于平缓。随着钼品位不断减小,失重速率也越来越平缓,整体失重量减小。可见,该部分中MoO3会进行二次挥发,且低温下钼精矿中杂质氧化物生成的钼酸盐,如CuMoO4,在900 ℃后也开始熔化,挥发[17],导致在930 ℃附近失重速率重新出现峰值。DSC曲线也发现在930 ℃出现了一个小的吸热峰,猜测是反应前期形成的钼酸盐在较低温度下稳定存在,在930 ℃之后开始部分熔化分解,吸热。
通过对不同品位钼精矿焙烧过程的反应特性和发热量进行研究,发现高品位钼精矿在氧化过程中会剧烈放热,导致形成的MoO3大量烧结和挥发,降低钼的收得率。而低品位钼精矿因杂质组分高,其氧化速率慢,氧化作用不彻底,但低品位钼精矿在挥发阶段,其失重量较小,最终产品的钼收得率高。因此,考虑不同品位精矿的反应特性,对高、低品位钼精矿搭配使用,合理利用高品位精矿前期的高发热量以实现低品位精矿氧化反应彻底进行,从而抑制MoO3的大量挥发和烧结,进一步弥补了高品位钼精矿资源逐渐短缺及低品位钼精矿未合理利用的问题。
对钼精矿整段加热过程进行分析,发现钼精矿失重阶段主要分为两部分,其中氧化阶段(400~630 ℃)失重是MoS2氧化导致;升华/挥发阶段(630~1000 ℃)失重是MoO3升华/挥发导致。因此,分别计算两阶段的活化能,并确定控制该阶段反应的控制步骤。
为了进一步分析不同钼品位动力学参数差异,采用Coats-Redfern法计算。根据不同品位钼精矿的TG数据将热分解过程的转化率(a)定义为:(2)式中,m0为样品的初始质量,g;mt为一定温度下的样品质量,g;mf为反应中样品的最终质量(氧化阶段mf是氧化阶段末期630 ℃下的样品最终质量;升华/挥发阶段mf是升华/挥发阶段末期1000 ℃下的样品最终质量),g。
反应动力学方程表示为:(3)
根据Arrhenius公式:(4)
可知:(5)
结合式(2,3,5)可以得到式(6):(6)
对式(6)两边取对数,得到式(7),即为Coats-Redfern法的表达式:(7)式中,β为升温速率,K·min−1;α为转化率;A为指前因子,s−1;E为表观活化能,kJ·mol−1;R为普适气体常数,取值为8.314 J·mol−1·K−1;T为绝对温度,K;g(α)为最概然机理函数。
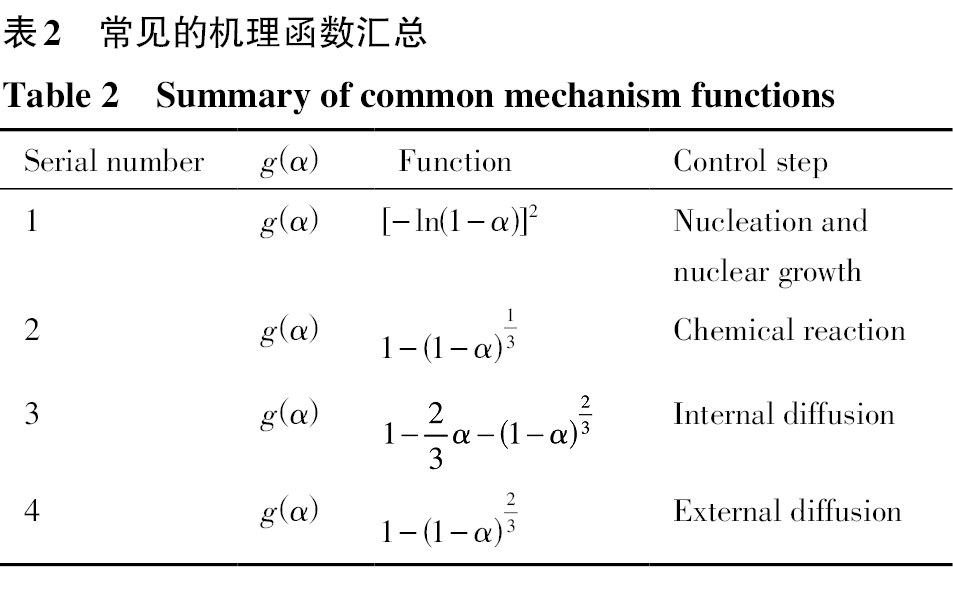
钼精矿焙烧过程产生致密产物的气-固反应一般可以用未反应核模型来处理,该模型下各反应的主要控制步骤为形核和核生长、化学反应、内扩散和外扩散,不同控制步骤的反应动力学方程如表2所示。代入不同的g(α),通过线性拟合的手段,得到拟合程度高的机理函数就是该反应的控制步骤。
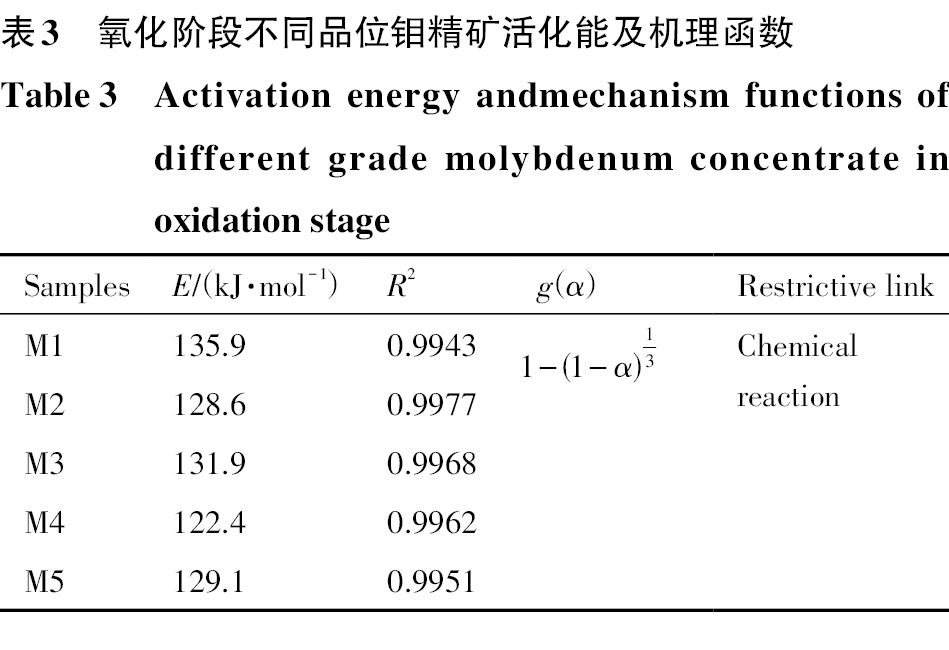
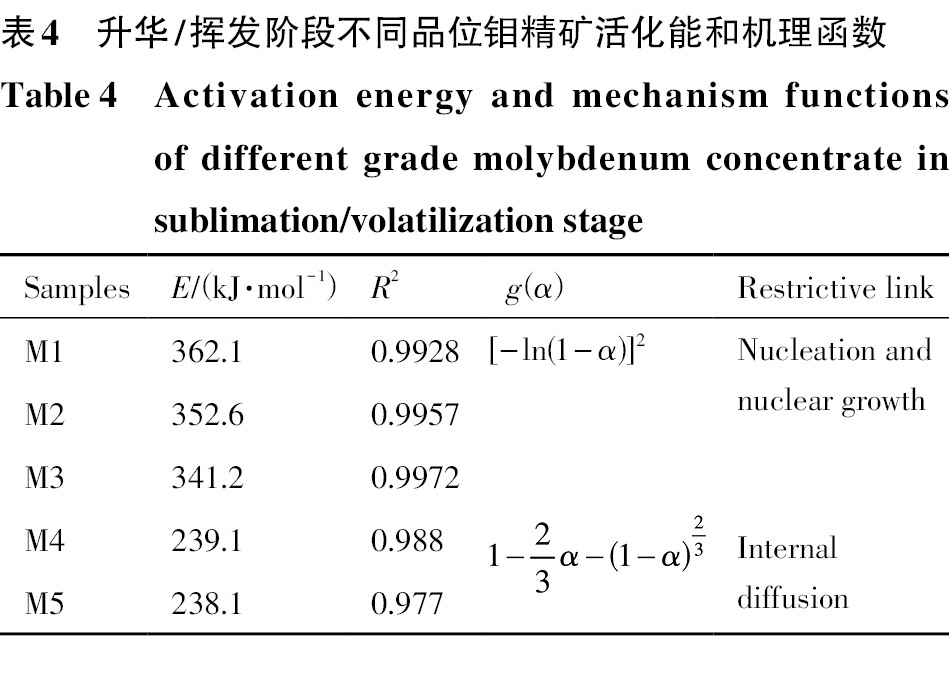
根据图2的TG曲线,求解5种不同品位钼精矿原料氧化/挥发阶段的活化能。首先,根据式(2),将两段不同阶段的TG曲线转化为α-T曲线。根据表2的机理函数,将不同品位精矿的转化率数据代入式(7)中,选择拟合度最高的机理函数进行计算,结果见表3和表4。可知,表3中不同品位钼精矿在氧化阶段的活化能存在波动,整体处于120~135 kJ·mol−1。根据转化率数据求得的不同机理函数g(α)带入式(7)中,对其数据进行拟合,发现拟合度最高,R2在0.994~0.998之间,可知该阶段反应的控制步骤为界面化学反应。
表4中不同品位钼精矿在升华阶段的活化能存在明显差异。M1,M2和M3这3种较高品位的钼精矿活化能随着品位降低也不断减小,整体处于340~360 kJ·mol−1。根据转化率数据求得的不同机理函数g(α)带入式(7)中,对其数据进行拟合,发现拟合度最高,R2在0.992~0.997之间,可知升华/挥发阶段高品位精矿反应的控制步骤为形核和核生长。因为该阶段表层生成的MoO3大量升华、挥发,遇冷后冷凝。而钼品位越高,表层形成的MoO3越多,其挥发、冷凝作用也越强,反应越难发生,其对应的活化能也越大。
M4和M5两种低品位的钼精矿活化能差异很小,整体处于238~240 kJ·mol−1。根据转化率数据求得的不同机理函数g(α)带入式(7)中,对其数据进行拟合,发现拟合度最高,R2在0.977~0.988之间,可知升华/挥发阶段低品位精矿反应的控制步骤为内扩散。因为该阶段表层形成的MoO3少,挥发弱,且钼精矿品位低,杂质氧化物形成的大量钼酸盐与MoO3共晶,形成熔融状的共晶体,吸附一些未反应的MoS2,构成表面致密的烧结物,抑制O2扩散到内部,限制反应发生。
1)不同品位钼精矿氧化阶段(400~630 ℃)的特征参数存在差异。钼品位不同,对氧化开始和结束温度基本无影响;钼品位对氧化速率影响明显,品位由48%增大至56%时,对应的最大氧化速率由0.065 mg·min−1增大为0.095 mg·min−1;当焙烧温度由600 ℃到达630 ℃,钼品位为48%的精矿质量增加了6%,是由于该品位钼精矿中赋存的大量杂质氧化物与SO2结合形成硫酸盐。增重量、失重量和SO2释放峰值由于钼品位不同,差异显著。钼品位越高,失重量和SO2释放峰值越大。
2)3种方法测得不同品位钼精矿的发热量值分别进行拟合,理论条件下钼精矿的发热量方程为y=17.74x−0.029,拟合度R2=0.99;弹筒发热量方程为y=239.36x−7273.91,拟合度为R2=0.91;DCS积分的发热量方程y=35.29x−915.05,拟合度为R2=0.93。
3)不同品位钼精矿升华/挥发阶段(630~1000 ℃)进一步划分为3部分:第一部分为630~720 ℃,表层形成的MoO3发生升华现象;第二部分为721~870 ℃,该温度下MoO3大量熔化,加剧了其挥发现象;第三部分为871~1000 ℃,该阶段MoO3会进行二次挥发,且低温下形成的不稳定钼酸盐也开始熔化,挥发。
4)钼精矿氧化阶段活化能整体处于120~135 kJ·mol−1,机理函数为,反应的控制步骤为界面化学反应;升华/挥发阶段钼品位为51%~56%的精矿活化能随品位降低而减小,整体处于340~360 kJ·mol−1,机理函数为,反应的控制步骤为形核和核生长。钼品位为48%~49%的精矿活化能差异很小,整体处于238~240 kJ·mol−1,机理函数为,反应的控制步骤为内扩散。
5)考虑不同品位精矿的反应特性,对高、低品位钼精矿搭配使用,合理利用高品位精矿前期的高发热量以实现低品位精矿氧化反应彻底进行,从而抑制MoO3的大量挥发和烧结,进一步弥补了高品位钼精矿资源逐渐短缺及低品位钼精矿未合理利用的问题。
Lasheen T A, El-Ahmady M E, Hassib H B, Helal A S. Molybdenum metallurgy review: hydrometallurgical routes to recovery of molybdenum from ores and mineral raw materials [J].Mineral Processing and Extractive Metallurgy Review, 2015, 36(3): 145.
Li X B, Wu T, Zhou Q S, Qi T G, Peng Z H, Liu G H. Kinetics of oxidation roasting of molybdenite with different particle sizes [J].Transactions of Nonferrous Metals Society of China, 2021, 31(3): 842.
Marin T, Utigard T, Hernandez C. Roasting kinetics of molybdenite concentrate [J].Canadian Metallurgical Quarterly, 2009, 48(1): 73.
Wang L, Zhang G H, Dang J, Chou K C. Oxidation roasting of molybdenite concentrate [J].Transactions of Nonferrous Metals Society of China, 2015, 25(12): 4167.
Wang M, Yang S P, Guo S Q, Cao S W, He K. Microwave-activated roasted molybdenum dioxide to produce low sulfur molybdenum oxide [J].Rare Metal Materials and Engineering, 2020, 49(1): 48.
Djellabi R, Fatafta A K. Ultrasound assisted (photo) piezocatalysis for boosted oxidation of organic pollutants: fundamentals and mechanisms [J].MetaResource, 2025, 2(1): 1.
Wilkmirsky I, Otero A, Balladares E. Kinetics and reaction mechanisms of high-temperature flash oxidationof molybdenite [J].Metallurgical and Materials Transactions B, 2010, 41(1): 3.
Kim B S, Lee H I, Choi Y Y, Kim S. Kinetics of the oxidative roasting of low grade mongolian molybdenite concentrate [J].Materials Transactions, 2009, 50(11): 2669.
Gan M, Fan X H, Chen X L, Wu C Q, Ji Z Y, Wang J J, Qiu G J, Jiang T. Reaction mechanisms of low-grade molybdenum concentrate during calcification roasting process [J].Transactions of Nonferrous Metals Society of China, 2016, 26(11): 3015.
 顶部