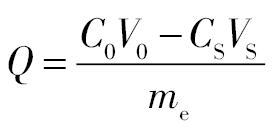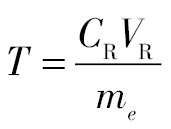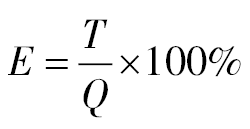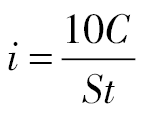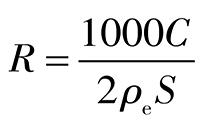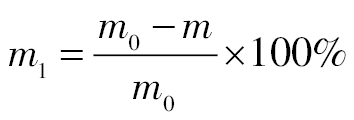目录图表
随着新能源汽车产业的快速发展,锂的需求量激增[1–3]。自2014年起,全球锂需求量以平均每年7%~11%的速度增加,并且预计其增速将持续上升[4]。由于矿石中的锂储量远低于盐湖卤水,且矿石提锂成本更高,锂行业已经逐渐发生从矿石提锂向卤水提锂的战略转移[5–7]。目前,全球以盐湖卤水为原料生产的锂盐占锂盐产品总量的85%以上。因此,对盐湖锂资源的高效开发和利用越来越受到关注[8]。
然而,盐湖卤水成分复杂,除了含有少量的锂以外,伴生着大量高浓度的杂质离子如镁、钠、钾等,这给盐湖卤水提锂带来了巨大挑战[9–10]。以杂质镁为例,由于镁和锂在元素周期表中处于对角线位置,它们具有极为相似的化学性质,导致镁锂分离十分困难[11]。针对盐湖卤水的开发和利用,开发了诸如蒸发沉淀法[12–13]、溶剂萃取法[14–15]、吸附法[16–17]和膜分离法[18–20]等多种从卤水提锂的方法。这些方法各具特点,且基本都已实现工业化应用,但其存在的问题也愈加迫使人们开发新的替代技术。如蒸发沉淀法生产周期长,盐田建设面积大、成本高;溶剂萃取法存在萃取剂溶损、降解等问题,潜在的环境危害不能忽视;吸附法对低锂浓度卤水亦具有很好的提取效果,但吸附容量低、吸附剂溶损问题依然没有很好的解决;膜分离法只能处理高锂、低杂的老卤,而在获得老卤的过程中锂的损失量很大。因此,如何绿色、高效地从盐湖卤水中选择性提锂对于盐湖锂资源的开发具有重要战略意义。
基于此,本课题组提出了一种基于“摇椅式”锂离子电池原理的电化学脱嵌法盐湖卤水提锂新方法[21–25],该方法采用LiFePO4/FePO4或LiMn2O4/MnO2作为电极对,不仅可从高镁锂比、钠锂比盐湖卤水中选择性提取锂,并且对碳酸盐型盐湖依然具有很好的适应性。相比于传统提锂技术,采用该方法得到的富锂液锂浓度可达3~5 g·L−1、杂质含量低,大幅度减少了后续浓缩和除杂等工序。
一般来说,电流密度是衡量电化学过程技术经济效益的一项重要指标。电流密度越高则意味着单位面积电极的产能越高,相应的生产成本则越低。就电化学脱嵌法盐湖提锂技术而言,提高电流密度的可能措施有增大工作槽电压、提高卤水中的锂浓度、提高电极材料的导电性等。其中,提高单位电极表面活性物质的涂覆量是有效的方法之一。基于此,本文拟考察活性物质LiFePO4涂覆密度对电化学脱嵌法盐湖提锂过程的影响规律,以期为技术的产业化生产提供一定的理论和实践指导。
LiFePO4电极的制备:将LiFePO4/C、聚偏二氟乙烯(PVDF)和乙炔黑按质量比7∶1∶2混合溶于N-甲基-2吡咯烷酮(NMP)中,并在双行星真空搅拌机中充分搅拌均匀制成浆料;将浆料均匀涂布在1 cm×1 cm和17 cm×20 cm集流体上,控制涂覆密度分别为40,55,70,85和100 mg·cm−2;并在80 ℃恒温鼓风干燥箱中干燥24 h。
FePO4电极的制备:以上述制备好的LiFePO4电极(17 cm×20 cm)作为阳极,相同尺寸的泡沫镍为阴极,放置在被阴离子交换膜隔开的电解池中。阳极室和阴极室各加入2.5 L NaCl溶液(10 g·L−1)作为支持电解液,调节阴极液pH在2~3范围内。以1.0 V (vs. SCE)电压进行恒压电解直到电流降为2 A·m−2,即可获得FePO4电极。
电化学测试:循环伏安(CV)测试仪器为普林斯顿VersaSTAT4电化学工作站。采用三电极体系:以1 cm×1 cm的LiFePO4电极为工作电极,饱和甘汞电极为参比电极,铂电极为辅助电极,电解质为LiCl溶液(2 g·L−1 Li+),扫描电压范围为–1.0~1.0 V(vs. SCE),扫描速度为0.1 mV·s−1,测试环境温度为(25±1)℃。
材料表征:电极材料的物相组成采用荷兰帕纳科公司的Empyrean2型X射线衍射仪(XRD)进行表征,使用Co Kα靶材,λ=0.179 nm,扫描范围为15°~45°,扫描速度为10 (°)·min-1。电极材料的表面整体形貌采用相机拍摄光学照片。
脱嵌锂测试:采用武汉Land CT3001A型(5 V,2 A)电池测试系统进行脱嵌锂测试。LiFePO4作为阳极,FePO4作为阴极,阳极液为10 g·L−1NaCl溶液,阴极液为Li+ 2 g·L−1的LiCl溶液,各2.5 L。实验过程先以20 A·m−2电流密度进行恒流电解,当槽电压达到0.35 V (vs. SCE)后转为恒压电解至电流密度降至2 A·m−2电解结束。
采用原子吸收光谱法(AAS)测量溶液中Li+离子浓度的变化,通过计算溶液中离子浓度的变化,可以计算电极材料的脱嵌锂容量。脱嵌锂容量及锂离子交换率计算公式为:(1)(2)(3)式中,Q为嵌锂容量,mg(Li+)·g−1(LiFePO4);T为脱锂容量,mg(Li+)·g−1(LiFePO4);E为锂离子交换率,%;C0为阴极液中锂离子的初始浓度,mg·L−1;V0为阴极液的初始体积,L;Cs为阴极液中锂离子的最终浓度,mg·L−1;Vs为阴极液的最终体积,L;CR为阳极液中锂离子的最终浓度,mg·L−1;VR为阳极液的最终体积,L;me为电极中活性物质LiFePO4的有效质量,g。
平均电流密度计算公式为:(4)式中,i为平均电流密度,A·m−2;C为电解容量,mAh;S为电极有效面积,cm2;t为电解时间,h。
LiFePO4质量比容量计算公式为:(5)式中,R为LiFePO4质量比容量,mAh·g−1;ρe为电极涂覆密度,mg·cm−2。
电极的质量损失率计算公式为:(6)式中,m1为电极的质量损失率,%;m0为干燥电极的初始重量,g;m为循环后干燥电极的重量,g。
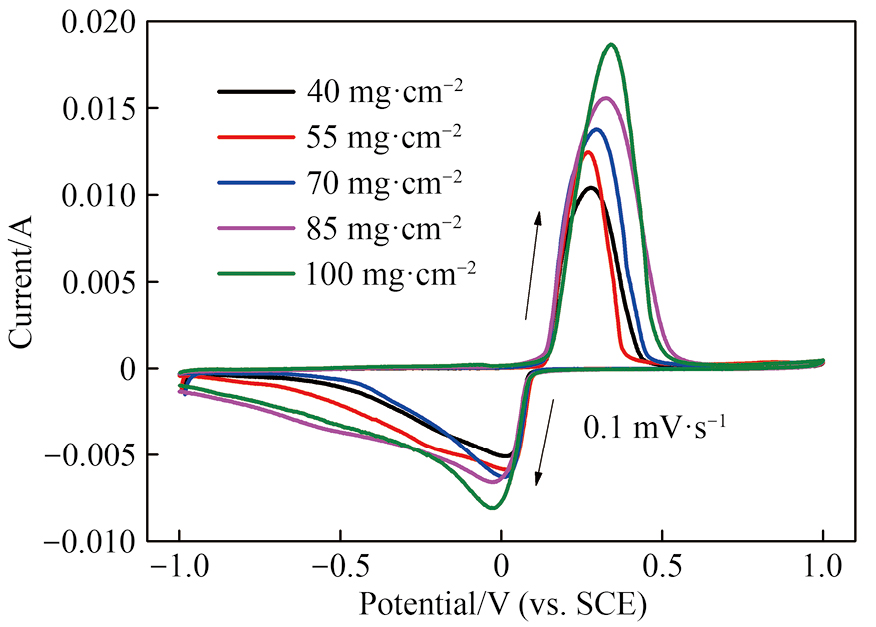
图1是不同涂覆密度的LiFePO4电极在2 g·L−1 Li+溶液中的循环伏安曲线。可以看出:不同涂覆密度电极均有一对明显的氧化峰(脱锂峰)和还原峰(嵌锂峰),且氧化峰的峰形更加尖锐,峰值电流要大于还原峰的峰值电流,表明脱锂过程相对嵌锂过程更加容易。由于单位面积电极上的活性物质LiFePO4的量随着涂覆密度的增加而增加,使得在同一时刻能有更多的活性物质参与电化学反应,所以峰值电流随着涂覆密度增加而增加,有利于提高电极材料的电流密度。
同时可以发现,电极的极化程度也随着涂覆密度的变化而改变。当电极涂覆密度从40 mg·cm−2增加至55 mg·cm−2时,峰间电位差变化不明显;而随着涂覆密度继续增大时,极化程度明显增大,氧化峰电位和还原峰电位分别向正负方向迁移。这是由于当涂覆密度增大时,极片厚度随之增加,锂离子的传质距离变长、传质阻力增加,在短时间内难以扩散到靠近集流体一侧的电极内部,使得内层有部分活性物质未能及时参与反应,导致极化增大甚至发生析氢、析氧等副反应,不利于电极的循环使用。根据Jeong等[26]的研究结果,在相同的压实压力下制成的薄电极比厚电极更为致密,所以涂覆密度40 mg·cm−2 LiFePO4电极的孔隙率比55 mg·cm−2电极的孔隙率小,这使锂离子的传质通道减少,但其传质距离比后者短,所以综合作用下使得两电极的极化程度差不多。因此,可据此推测在55 mg·cm−2附近区间内存在一个使电极孔隙率和锂离子传质距离平衡的最佳涂覆密度,此时电极极化程度最小,电流密度最大,电化学性能最优。
图2(a)为不同涂覆密度LiFePO4/FePO4电极提锂过程中的脱嵌锂容量。可以看出:当电极涂覆密度从40 mg·cm−2增加到55 mg·cm−2时,嵌锂和脱锂容量均增加,分别为36.7和34.8 mg·g−1,锂离子交换率94.82%。但随着涂覆密度继续增大时,提锂效率显著下降,导致电极的嵌锂容量反而逐渐降低。当涂覆密度增大到100 mg·cm−2时,在电解18 h以后嵌锂容量已经趋于稳定为28.1 mg·g−1,当电解结束共耗时27.95 h,此时电极的嵌锂容量仅有30.5 mg·g−1,而脱锂容量为26.6 mg·g−1,锂离子交换率降至87.21%,表明电解后期过程中电流密度低导致锂离子脱嵌速率下降,这大大地增加了提锂时间成本。这和前文的CV结果相对应:涂覆密度较小的电极活性物质含量少,且电极的低孔隙率不利于锂离子的传质过程,导致提锂容量低;涂覆密度大的电极其厚度增加,同样不利于溶液的传质,使得锂离子在短时间内很难扩散到极片内部,导致FePO4无法与Li+参与反应。从图2(b)的反应结束后阴极材料的XRD图谱同样可以看出,随着电极涂覆密度的增加,阴极内层未参与反应的活性物质FePO4增加,这导致脱嵌锂容量和锂离子交换率的降低。
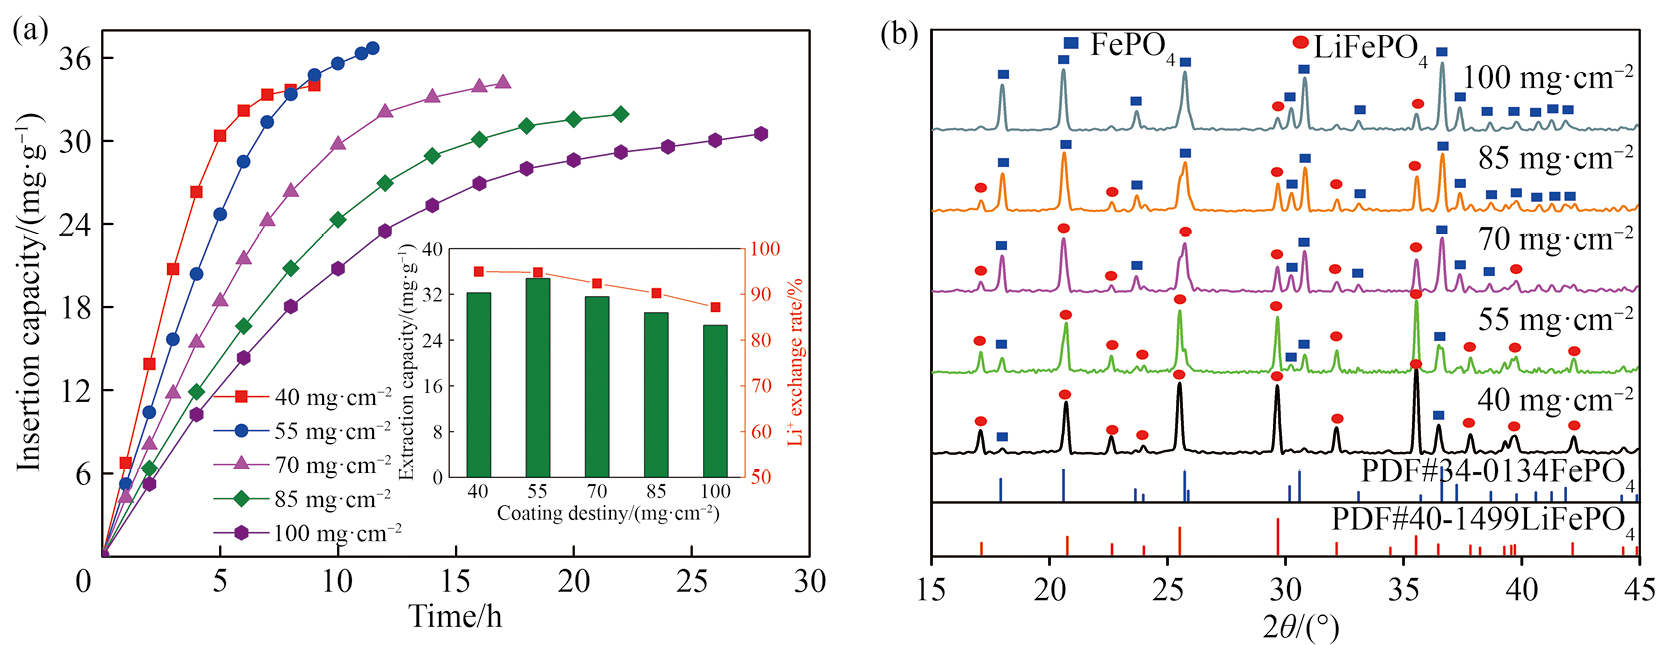
图3为不同涂覆密度电极在提锂过程中的电化学性能。从图3(a)可以看出,由于电极活性物质LiFePO4的总量随着涂覆密度的增加而增加,所以其电解总容量逐渐变大;而电解过程中的恒流容量占比却呈现先增大后减小的趋势。当涂覆密度为55 mg·cm−2时,恒流电解容量为2631 mAh,占总电解容量的48.7%,此时电极的平均电流密度最大,为13.83 A·m−2。电流密度越大,表明整个电解过程的极化越小,有利于电极材料容量的发挥和电解时间的缩短;而恒压电解时间越长,则极化越严重,在电解后期发生副反应的可能性就越大。此外,电极的LiFePO4比容量在55 mg·cm−2时获得最大值144.31 mAh·g−1(理论比容量为170 mAh·g−1)。LiFePO4的比容量越大,电极对锂离子的吸附量越大,越有利于从卤水中提锂。
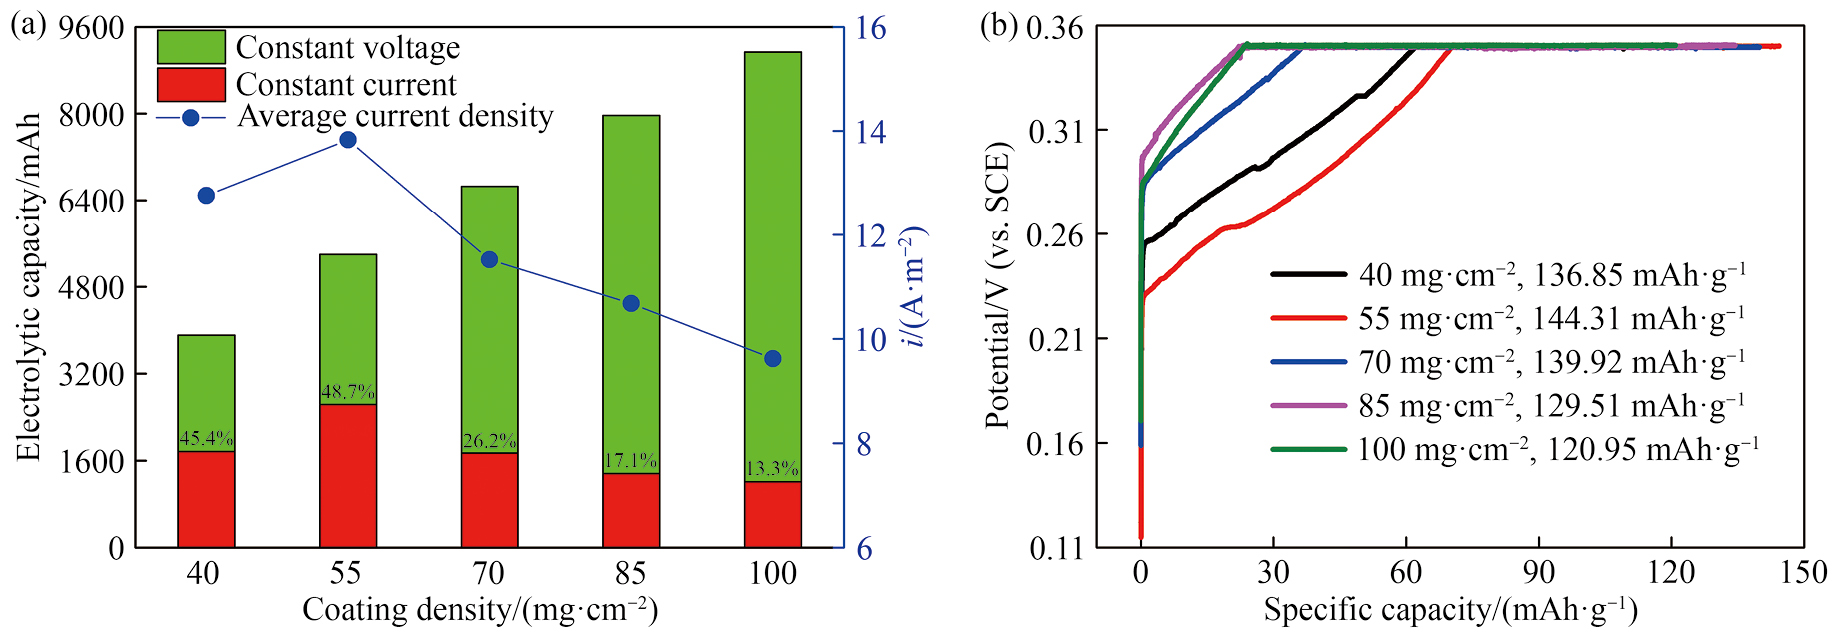
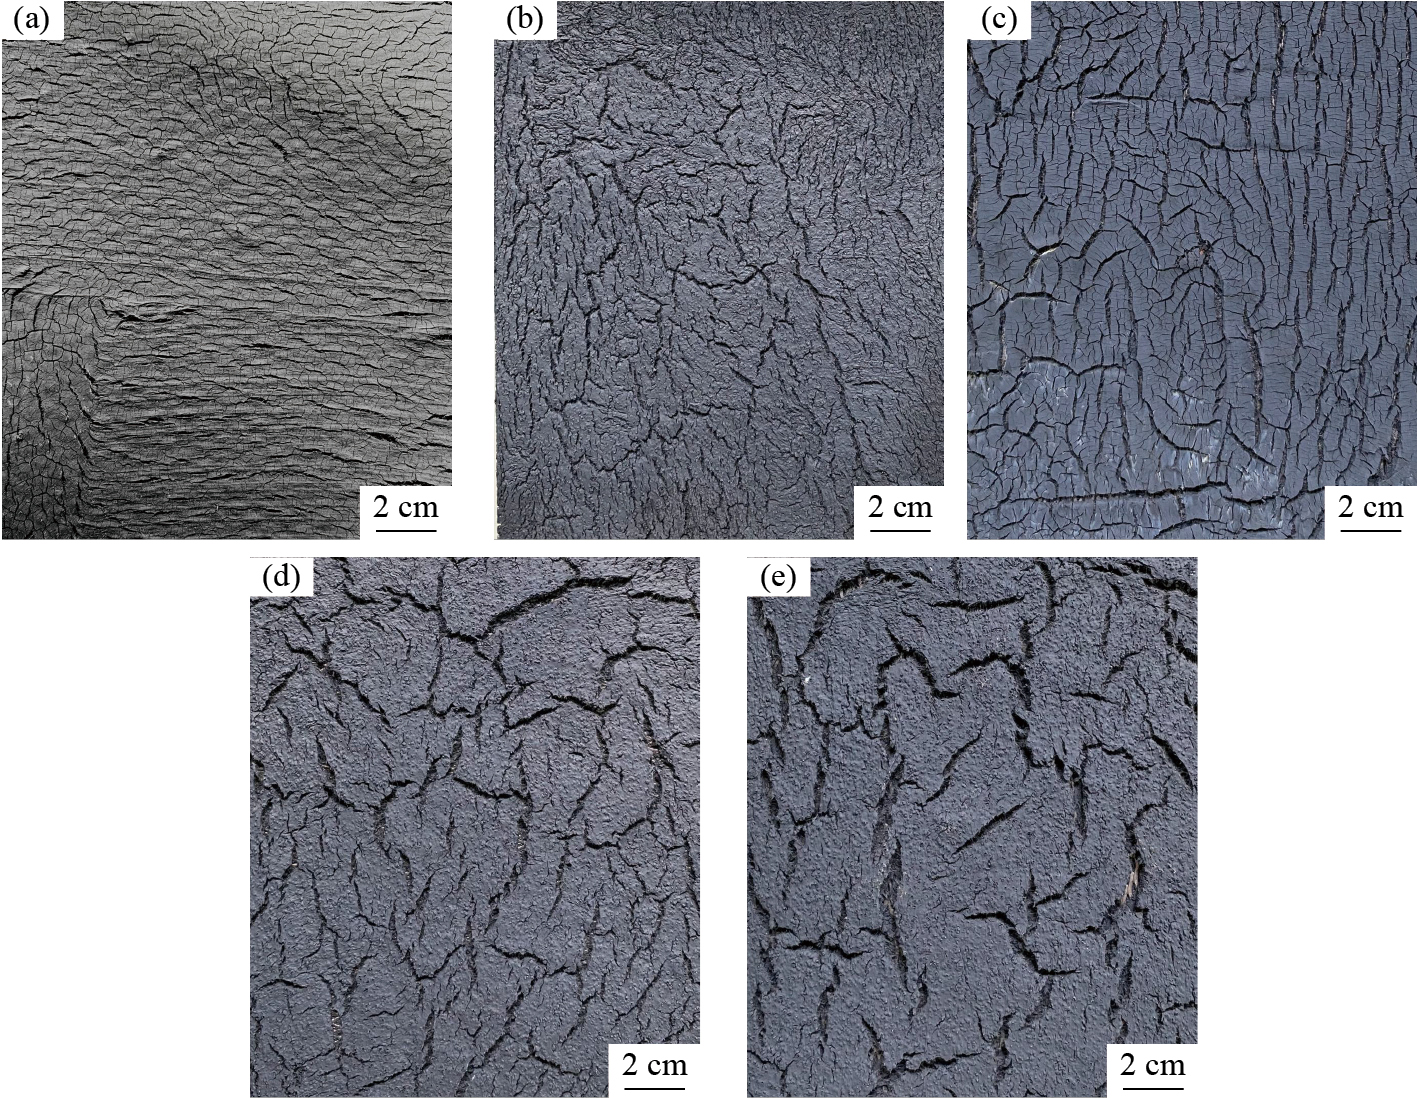
图4是不同涂覆密度LiFePO4电极的表面形貌。主要由于NMP在电极烘干过程中的挥发作用使得电极材料布满裂缝,这使电解液更容易从缝隙中渗透进入电极,增大了电解液与电极的有效接触面积,有利于锂离子的传质过程。从图4可以看出,在同样的烘干条件下,不同涂覆密度的电极形成的缝隙有着明显的区别。当涂覆密度为40 mg·cm−2时,电极表面比较紧实致密,裂缝很小且分布均匀(图4(a))。随着涂覆密度的增加,电极表面的裂缝逐渐增大,当电极涂覆密度到85 mg·cm−2及以上时,浆料烘干过程因NMP的大量蒸发而导致的材料应力,使得浆料团聚结块极为严重。这种结块会导致电极粉末材料太过致密不利于溶液的渗透。同时,过大的裂缝会使得活性物质在集流体上的附着力变差,在循环提锂过程中由于溶液长期的浸泡和冲刷作用导致电极活性物质容易从集流体上脱落。
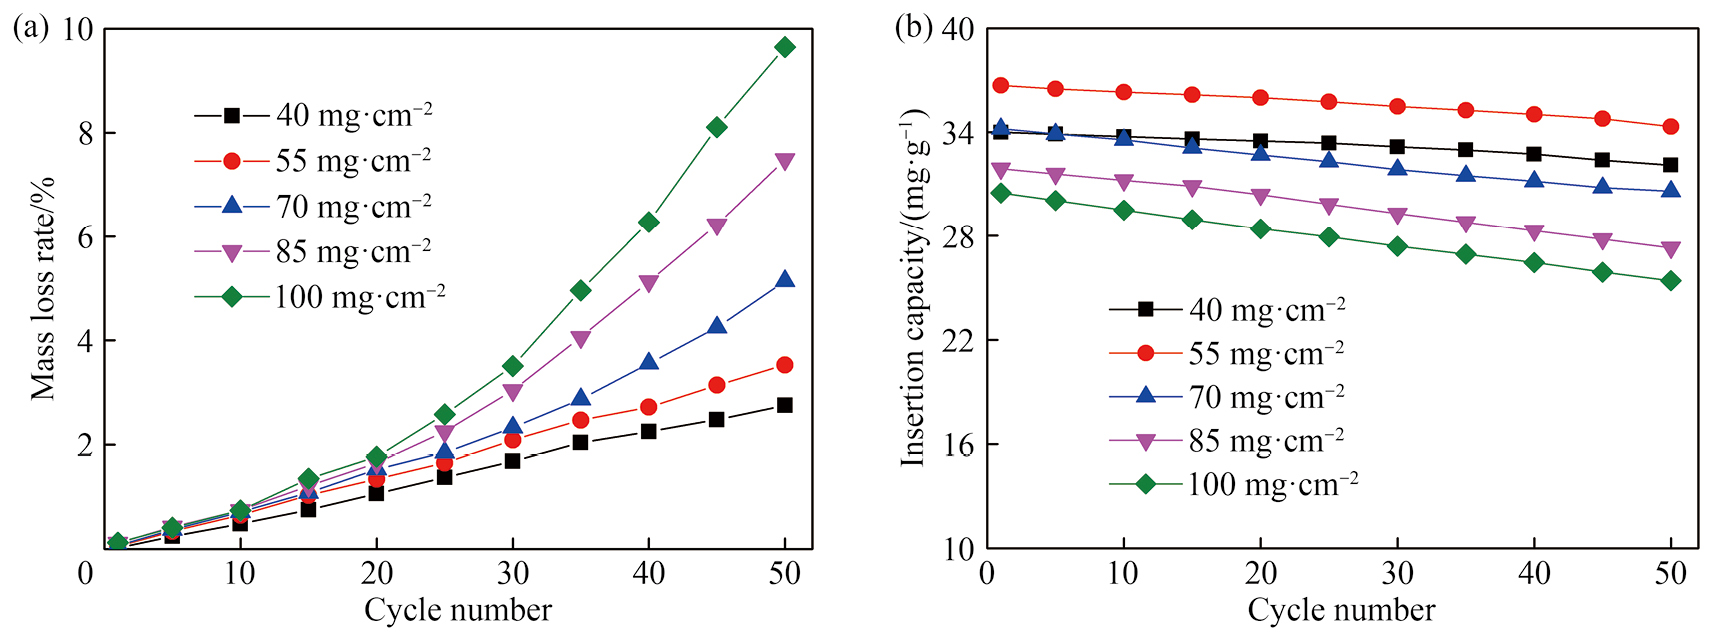
从前文可知涂覆密度对电极的形貌和结构有显著的影响,而电极材料良好的结构强度是满足电极可重复使用的关键。图5为不同涂覆密度LiFePO4电极的循环性能。从图5(a)可以看出,在前20个脱嵌锂循环周期内,不同涂覆密度电极材料的质量损失率相差不大,但随着循环过程的继续进行,涂覆密度越大的电极,其质量损失越严重。涂覆密度为40 mg·cm−2的电极经过50周期循环提锂后,质量损失率仅为2.75%;当电极的涂覆密度增加到100 mg·cm−2时,前20个提锂循环周期电极的质量损失率为1.77%,但当循环周期达到50时,此时电极的质量损失率高达9.65%,这表明涂覆密度越大的电极其结构强度越差。如此高的质量损失率已经严重影响到了电极对锂的吸附容量,并且电极表面活性物质的脱落使电极完整度被破坏,导致材料的电子导电性变差;而脱落部分的活性物质未能被充分利用,会对电极的循环性能产生影响(图5(b))。从图5(b)可知:随着循环周期的增加,电极的吸附容量逐渐降低,并且随着电极涂覆密度的增大,其吸附容量衰减更严重。经过50周期的循环脱嵌锂后,涂覆密度为40和55 mg·cm−2的电极材料的容量保持率(在特定循环次数后,剩余容量与初始值的百分比。计算公式为:容量保持率=(第N次循环后容量/初始容量)×100%)分别为94.44%和93.51%,而覆密度最大的电极的吸附容量仅为首次嵌锂比容量的83.28%。造成吸附容量衰减的主要原因一方面是电极材料的掉渣脱落;另一方面如前文所述,当涂覆密度过大时,电极内层的活性物质基本没参与反应,使得电极内部形成了“反应死区”。
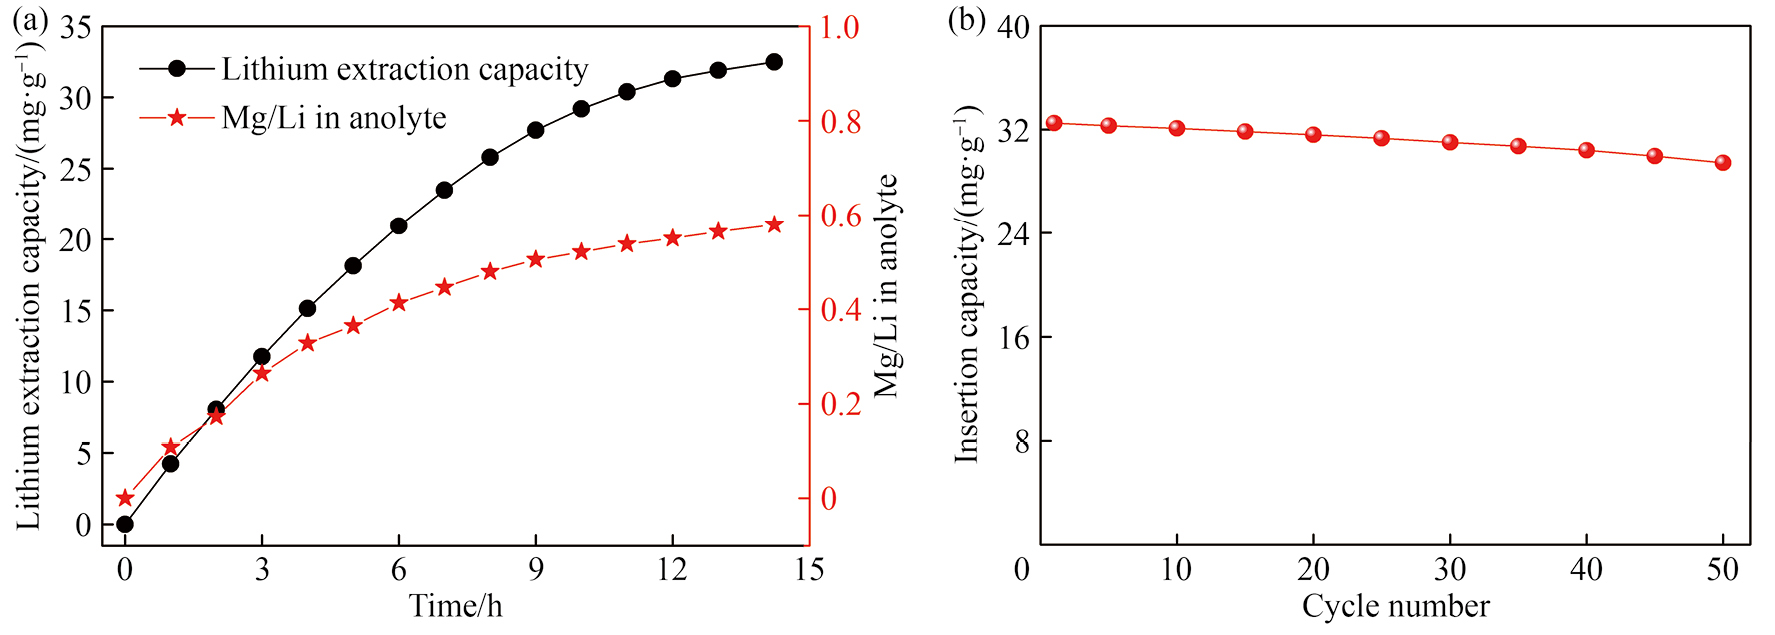
从上述研究结果可知,在55 mg·cm−2附近存在一个使电极材料的吸附容量和电流密度最大的电极涂覆密度,而电极的循环性能随着涂覆密度的增加而逐渐变差。综合考虑,确定55 mg·cm−2为本研究条件下的最佳涂覆密度,该电极在模拟卤水(2 g·L−1 Li+,40 g·L−1 Mg2+,30 g·L−1 Na+,30 g·L−1 K+)中的提锂性能和循环性能如图6所示。从图6(a)可以看出,经过14.23 h的电解后,电极对Li+的吸附量为32.5 mg·g−1。在电解过程中,由于槽电压升高且阴极室模拟卤水中Mg2+的浓度比阳极液中大得多,在电场和浓度梯度双重作用下,使部分Mg2+穿过阴离子膜渗透至阳极富锂液,导致富锂液中Mg/Li比逐渐升高。但是从图6(a)可知,当电解结束时富锂液中Mg/Li比为0.58,低于后续碳酸盐沉淀法制备碳酸锂工艺所要求的Mg/Li<6。此外,由图6(b)可知,电极在模拟卤水中经过50周期脱嵌锂循环后的容量保持率为90.62%。总体而言,该涂覆密度的LiFePO4电极在模拟卤水中具有较好的提锂性能和循环性能。
1)随着涂覆密度的增加,一方面活性物质含量和孔隙率增加,有利于提高电极的电流密度;另一方面电极厚度增加,锂离子传质阻力增加,导致极化严重。因此,存在一个使电极电化学性能最优的涂覆密度。
2)电极的吸附容量和电流密度随着涂覆密度的增加先增大后减小。当涂覆密度为55 mg·cm−2时,锂吸附容量和电流密度最大,分别为36.7 mg·g−1和13.83 A·m−2,锂离子交换率为94.82%。而电极的循环性能随着涂覆密度的增加逐渐变差。
3)在本文研究范围内,综合考虑电极的电化学性能、提锂性能和循环性能,确定55 mg·cm−2为电极最优涂覆密度。此时电极在模拟卤水中的嵌锂容量为32.5 mg·g−1,经50周期循环后其容量保持率为90.62%。
Eftekhari A. Lithium batteries for electric vehicles:From economy to research strategy [J]. ACS Sustainable Chemistry & Engineering,2019, 7(6):5602.
Grosjean C,Miranda P H,Perrin M,Poggi P. Assessment of world lithium resources and consequences of their geographic distribution on the expected development of the electric vehicle industry [J]. Renewable and Sustainable Energy Reviews,2012, 16(3):1735.
Opitz A,Badami P,Shen L,Vignarooban K,Kannan A M. Can Li-Ion batteries be the panacea for automotive applications? [J]. Renewable and Sustainable Energy Reviews,2017, 68:685.
Martin G,Rentsch L,Höck M,Bertau M. Lithium market research–global supply,future demand and price development [J]. Energy Storage Materials,2017, 6:171.
Meng F,McNeice J,Zadeh S S,Ghahreman A. Review of lithium production and recovery from minerals,brines,and lithium-Ion batteries [J]. Mineral Processing and Extractive Metallurgy Review,2021, 42(2):123.
Kesler S E,Gruber P W,Medina P A,Keoleian G A,Everson M P,Wallington T J. Global lithium resources:Relative importance of pegmatite,brine and other deposits [J]. Ore Geology Reviews,2012, 48:55.
Swain B. Recovery and recycling of lithium:A review [J]. Separation and Purification Technology,2017, 172:388.
Pramanik B K,Asif M B,Roychand R,Shu L,Jegatheesan V,Bhuiyan M,Hai F I. Lithium recovery from salt-lake brine:Impact of competing cations,pretreatment and preconcentration [J]. Chemosphere,2020, 260:127623.
Pramanik B K,Asif M B,Kentish S,Long Duc N,Hai F I. Lithium enrichment from a simulated salt lake brine using an integrated nanofiltration-membrane distillation process [J]. Journal of Environmental Chemical Engineering,2019, 7(5):103395.
Hamzaoui A H,M'nif A,Hammi H,Rokbani R. Contribution to the lithium recovery from brine [J]. Desalination,2003, 158(1):221.
Liu X H,Zhong M L,Chen X Y,Zhao Z W. Separating lithium and magnesium in brine by aluminum-based materials [J]. Hydrometallurgy,2018, 176:73.
Zhang Y,Hu Y H,Sun N,Khoso S A,Wang L,Sun W. A novel precipitant for separating lithium from magnesium in high Mg/Li ratio brine [J]. Hydrometallurgy,2019, 187:125.
Shi C L,Jing Y,Xiao J,Wang X Q,Yao Y,Jia Y Z. Solvent extraction of lithium from aqueous solution using non-fluorinated functionalized ionic liquids as extraction agents [J]. Separation and Purification Technology,2017, 172:473.
Zhou Z Y,Liu H T,Fan J H,Liu X T,Hu Y F,Hu Y L,Wang Y,Ren Z Q. Selective extraction of lithium ion from aqueous solution with sodium phosphomolybdate as a coextraction agent [J]. ACS Sustainable Chemistry & Engineering,2019, 7(9):8885.
Yang F,Chen S C,Shi C T,Xue F,Zhang X X,Ju S G,Xing W H. A facile synthesis of hexagonal spinel λ-MnO2 ion-sieves for highly selective Li+ adsorption [J]. Processes,2018, 6(5):59.
Xu W H,Liu D F,He L H,Zhao Z W. A comprehensive membrane process for preparing lithium carbonate from high Mg/Li brine [J]. Membranes,2020, 10(12):371.
Onorato C,Banasiak L J,Schäfer A I. Inorganic trace contaminant removal from real brackish groundwater using electrodialysis [J]. Separation and Purification Technology,2017, 187:426.
Liu X H,Chen X Y,He L H,Zhao Z W. Study on extraction of lithium from salt lake brine by membrane electrolysis [J]. Desalination,2015, 376:35.
Zhao Z W,Si X F,Liu X H,He L H,Liang X X. Li extraction from high Mg/Li ratio brine with LiFePO4/FePO4 as electrode materials [J]. Hydrometallurgy,2013, 133:75.
Xu W H,He L H,Zhao Z W. Lithium extraction from high Mg/Li brine via electrochemical intercalation/de-intercalation system using LiMn2O4 materials [J]. Desalination,2021, 503:114935.
He L H,Xu W H,Song Y F,Luo Y Z,Liu X H,Zhao Z W. New insights into the application of lithium-ion battery materials:Selective extraction of lithium from brines via a rocking-chair lithium-ion battery system [J]. Global Challenges,2018, 2(2):1700079.
Zhao Z W,Liu X H. Method and device for extracting and enriching lithium [P]. US:US9062385,2013.
 顶部